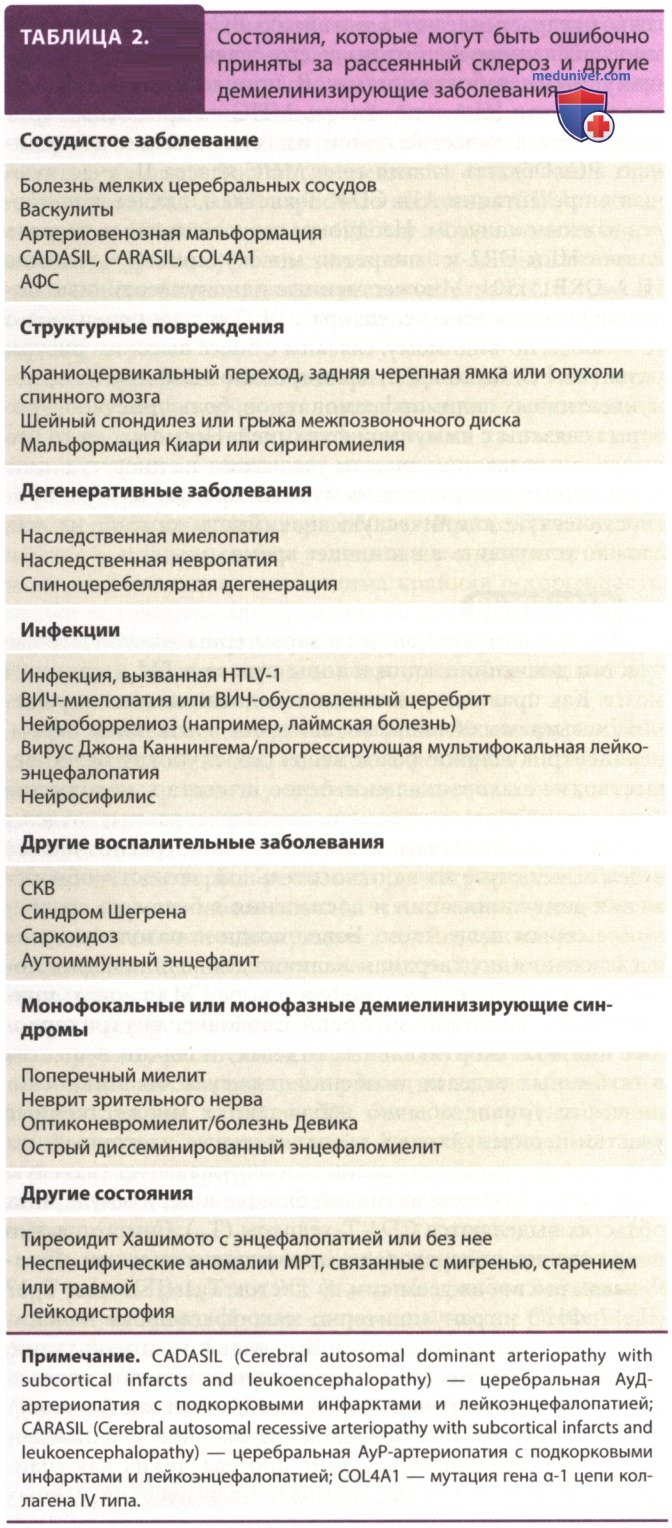
а) Неврит зрительного нерва и поперечный миелит. Неврит зрительного нерва и поперечный миелит — это воспалительные процессы, которые могут возникать как отдельные от PC процессы или развиваться как часть PC. Кроме того, неврит зрительного нерва и поперечный миелит могут сосуществовать в рамках синдрома оптикомиелита (болезни Девика).
1. Неврит зрительного нерва. Неврит зрительного нерва — это воспалительное заболевание, которое обычно поражает ретробульбарную часть зрительного нерва, а иногда и части хиазмы зрительных нервов.
Хотя неврит зрительного нерва чаще происходит при PC (50-75% случаев), он также может проявляться как изолированное идиопатическое расстройство (25-50%), как часть оптикомиелита или возникает в рамках других воспалительных и инфекционных заболеваний, таких как хроническая рецидивирующая воспалительная оптическая невропатия, СКВ, синдром Шегрена, саркоидоз, лаймская болезнь, сифилис и инфекция, вызванная ВИЧ.
Считается, что патобиологические особенности заболевания имеют сходство с таковыми при PC и характеризуются идиопатической воспалительной демиелинизацией с последующим вторичным повреждением аксонов. Наследственные оптические невропатии проявляются в периоды стресса в виде острой монокулярной потери зрения.
1.1 Клиническая картина, которая обычно представляет собой потерю зрения на один глаз, сопровождается болью над бровью, которая ↑ при движении глаз в сторону, проявляется независимо от того, возникает ли она как часть PC или нет. Повреждения аксонов и нейронов сетчатки быстро развиваются после начала острого неврита зрительного нерва.
Если воспаление захватывает диск зрительного нерва, то его называют папиллитом, двустороннее воспаление трудно отличить от отека зрительного нерва.
Заболевания сетчатки, переднего сегмента глазного яблока или сосудистой оболочки глаза могут также имитировать неврит зрительного нерва. Оптический неврит отличается от оптической невропатии, которая представляет собой хроническое, обычно невоспалительное состояние зрительного нерва, вызванное табачной или пищевой амблиопией, ишемией, болезнью Лебера, болезнью Шарко-Мари-Тута типа 2А (митофузинопатия) или рядом других редких наследственных заболеваний.
Субклиническая оптическая невропатия при отсутствии болезненной потери зрения на один глаз может привести к истончению слоя нервных волокон сетчатки с течением времени.
1.2 Лечение. Среди пациентов с невритом зрительного нерва 15-летний риск развития PC составляет 25% у пациентов без MPT-аномалий и 72% у пациентов с одной или несколькими MPT-аномалиями. Лечение с помощью в/в-метилпреднизолона, как при PC, или биоэквивалентными дозами пероральных ГКС может сократить продолжительность и тяжесть приступа, но нет доказательств того, что такая терапия влияет на долгосрочный прогноз заболевания.
По данным некоторых исследований, интерферон бета и глатирамера ацетат являются эффективными ЛП при наличии высокого риска прогрессирования неврита зрительного нерва до PC (одно или несколько типичных поражений, выявленных при МРТ ГМ).
2. Поперечный миелит. Поперечный миелит — это редкий (1:100 000 человек) монофазный воспалительный процесс, затрагивающий спинной мозг, который обычно отличается от PC тем, что он либо охватывает большую часть поперечного среза спинного мозга, либо продольно распространяется вдоль трех сегментов тела позвонка в рострокаудальном направлении.
Поперечный миелит или миелопатия могут быть идиопатическими или ассоциированными с воспалительными заболеваниями (оптиконевромиелит, СКВ, синдром Шегрена, васкулит или PC), инфекционными заболеваниями или сосудистыми заболеваниями (АФС или дуральная венозная фистула).
2.1 Клинические проявления и диагностика. В фульминантной форме поперечный миелит вызывает полную потерю двигательной и чувствительной функций ниже уровня поражения спинного мозга и вызывает дисфункцию кишечника, мочевого пузыря и сексуальную дисфункцию. Вовлечение ВНС может наблюдаться в ШОП и верхнем грудном отделе позвоночника. Поперечный миелит также может проявляться в неполной или частичной форме, что чаще всего происходит при PC.
У пожилых пациентов, пациентов с факторами риска ССЗ или с картиной центрального отека спинного мозга на МРТ необходимо рассмотреть спинальную ангиографию в качестве процедуры, исключающей ишемию или инфаркт спинного мозга.
2.2 Лечение и прогноз. Лечение воспалительного процесса обычно проводится метилпреднизолоном (в/в 1000 мг 3-5 дней) с последующим лечением, направленным на любой идентифицируемый основной патологический процесс. Прогноз хуже, чем при PC, так как выздоровление наступает у <50% пациентов, и многие пациенты остаются полностью парализованными после первоначального приступа. В случаях, рефрактерных к ГКС, рассматривается возможность проведения плазмообмена или назначения циклофосфамида.
б) Оптиконевромиелит. Оптиконевромиелит в настоящее время признан как процесс, отличный от PC, который характеризуется оптическим невритом, часто двусторонним и связанным с фульминантным многоуровневым поперечным миелитом. Явным признаком этого процесса является наличие специфических сывороточных АТл IgG к аквапорину 4. Поражения ГМ могут быть видны при МРТ, обычно они наблюдаются в стволе ГМ.
Оптиконевромиелит может напоминать процесс, который в Японии называют оптикоспинальной формой PC, для этого процесса характерны общие с PC симптомы.
Доказанных эффективных методов лечения не существует, но пациентам обычно назначают противовоспалительные и иммуносупрессивные ЛП (например, азатиоприн 2-3 мг/кг или преднизолон 1 мг/кг). Терапия, направленная против В-клеток (например, в/в ритуксимаб 1000 мг с интервалом 2 нед каждые 6 мес), гуморальные факторы (комплемент) или непатогенные блокаторы связывания AQP4-IgG также показали свою эффективность, но плацебо-РКИ пока еще не завершены.
Прогноз, как правило, плохой; если не лечить заболевание, у большинства пациентов развиваются стойкая инвалидизирующая потеря зрения и мышечная слабость.
в) Острый диссеминированный энцефаломиелит. Острый диссеминированный энцефаломиелит и его сверхострая форма — острая некротизирующая геморрагическая энцефалопатия — считаются формами монофазной иммуноопосредованной воспалительной демиелинизации. Они отличаются от PC тем, что обычно являются монофазными, тогда как PC по определению является многофазным или хронически прогрессирующим. Однако нет надежных клинических или патологических ДК для этих двух процессов, которые могут представлять собой единое целое.
У пациентов могут наблюдаться лихорадка, головная боль, менингеальные признаки и изменение сознания, чрезвычайно редкие при PC симптомы. Эффективного лечения не существует. Большое число пациентов, особенно детей, активно идут на поправку, но некротизирующая форма может быть сильно инвали-дизирующей или смертельной. Рецидивирующие формы заболевания у детей чаще прогрессируют до PC.
г) Лейкодистрофии. Лейкодистрофии представляют собой различные заболевания, характеризующиеся прогрессирующей наследственной дегенерацией белого вещества ЦНС, которые, вероятно, связаны с аномальной продукцией или сохранением миелина. Многие из этих заболеваний в настоящее время имеют определенную биохимическую и генетическую основу, вызваны первичной патологией в других компонентах ЦНС (включая астроциты, микроглию, аксоны и кровеносные сосуды) и больше не считаются исключительно первичными демиелинизирующими состояниями.
1. Адренолейкодистрофия и адреномиелоневропатия. Адренолейкодистрофия и адреномиелоневропатия, обусловленные нарушением способности пероксисом метаболизировать очень длинноцепочечные жирные кислоты, представляют собой различные фенотипы, возникающие в результате одного и того же Х-сцепленного, не полностью рецессивного генетического дефекта.
Нарушение окисления очень длинноцепочечных жирных кислот происходит из-за недостаточности фермента лигноцероил-КоА-лигазы.
Дефектный ген локализован в Xq28 и кодирует пероксисомальный мембранный белок (ALDP), который относится к большому семейству АТФ-связывающего кассетного транспортера (АВС), в частности ABCD1.
Детская церебральная адренолейкодистрофия, которая является наиболее распространенной формой расстройства, составляет 45% всех случаев; она наблюдается только у пациентов мужского пола, с началом заболевания в возрасте от 4 до 11 лет. Подростковая (5%) и взрослая (3%) церебральные формы прогрессируют с той же скоростью или медленнее, чем детская форма.
2. Клинические проявления. Адреномиелоневропатия начинается у молодых мужчин как медленно прогрессирующий парапарез с гипогонадизмом, импотенцией, недостаточностью сфинктера, вариабельной надпочечниковой недостаточностью и аксональной невропатией, поражающей преимущественно нижние конечности. Может возникнуть редкая острая воспалительная форма с быстрым прогрессированием и деменцией. Подобное расстройство, но обычно в более мягкой форме, можно наблюдать у 20% гемизиготных по этому заболеванию женщин.
3. Диагноз. Диагноз устанавливается у пациентов мужского пола при обнаружении повышенного содержания очень длинноцепочечных жирных кислот в плазме крови. ДНК-диагностика у носителей является надежным тестом и рекомендуется женщинам из-за ложноотрицательных результатов при анализе плазмы крови.
4. Лечение. Лечение не приносит желаемых результатов. Смесь 4:1 [глицерин триолеат + глицерин триерукат (масло Лоренцо)] нормализует содержание очень длинноцепочечных жирных кислот в плазме крови в течение 4 нед и приводит к небольшому количеству побочных эффектов. Хотя клинические испытания показали, что лечение пациентов до наступления симптомов задерживает или предотвращает начало заболевания, это лечение неэффективно после появления симптомов и стремительного прогрессирования заболевания.
Генная терапия гемопоэтическими стволовыми клетками может быть эффективной альтернативой аллогенной трансплантации стволовых клеток у мальчиков на ранней стадии заболевания.
д) Болезнь Пелицеуса-Мерцбахера. Болезнь Пелицеуса-Мерцбахера — это редкая хроническая семейная лейкодистрофия, которую обычно вызывает генетический дефект в гене Х-сцепленного протеолипидного белка миелина (PLP). При типичной форме болезни Пелицеуса-Мерцбахера возраст начала заболевания колеблется от 3 мес до 9 лет, а возраст наступления смерти — 6-25 лет. Однако более легкие формы спастической параплегии 2-го типа в настоящее время у взрослых встречаются часто.
Заболевание проявляется как медленно прогрессирующая миелопатия, часто с поражением мозжечка и когнитивной функции, и диагноз устанавливается с помощью генетического тестирования мутации гена Х-сцепленного протеолипидного белка миелина. Разнообразие различных типов мутаций Х-сцепленного протеолипидного белка миелина объясняет вариабельность клинических фенотипов. Различают АуР-заболевание, подобное болезни Пелицеуса-Мерцбахера 1, и менее тяжелую спастическую параплегию 44, вызванную мутациями γ-2 гена белка межклеточных щелевых контактов (G/C2).
Кроме поддерживающей терапии, не существует никакого специального лечения.
е) Метахроматическая лейкодистрофия. Метахроматическая лейкодистрофия обычно возникает в результате рецессивно унаследованного дефекта лизосомального фермента арилсульфатазы А. Отсутствие арилсульфатазы А приводит к накоплению сульфатида как в центральном, так и в периферическом миелине и миелинообразующих клетках; нестабильность миелиновых оболочек приводит к разрушению миелина. Обычно различают четыре формы метахроматической лейкодистрофии: врожденную, позднюю инфантильную (наиболее распространенную), ювенильную и взрослую.
Это заболевание распространено во всех этнических группах; частота болезни составляет 1:40 000 населения.
Клинические проявления различны и могут включать прогрессирующий спастический парапарез, экстрапирамидные признаки, судороги и периферическую невропатию. При МРТ ГМ обычно визуализируются большие сливающиеся симметричные высокосигнальные области в белом веществе ГМ, стволе мозга и мозжечке, но очаговое поражение, напоминающее PC, иногда наблюдается у взрослых пациентов. В настоящее время эффективного лечения не существует.
Изучение случаев заболевания показывает, что генная терапия гемопоэтическими стволовыми клетками потенциально может предотвратить появление симптомов у пациентов, еще не имеющих их, и может замедлить или даже остановить прогрессирование заболевания.
ж) Глобоидно-клеточная лейкодистрофия (болезнь Краббе). Глобоидно-клеточная лейкодистрофия характеризуется накоплением галактоцереброзида в белом веществе ГМ в результате недостаточной активности галактоцереброзид-β-галактозидазы. Заболевание передается по АуР-типу и поражает детей в первые 2-3 мес жизни. Первоначальными признаками заболевания являются поведенческие изменения и торможение развития. В редких поздних случаях заболевания прогрессирует нарушение моторики и реже зрительная недостаточность.
При неврологическом исследовании выявляется выраженная потеря миелина во всем мозге, с наличием круглых или овальных макрофагов и крупных, многоядерных клеток неправильной формы, называемых глобоидными клетками, которые заполнены галактоцереброзидом. Считается, что накопление галактозилсфингозина (психозина) вызывает разрушение олигодендроцитов и сильно ↓ образование миелина.
з) Болезнь Канавана. Болезнь Канавана — это смертельная прогрессирующая лейкодистрофия с АуР-типом наследования, вызванная мутациями в гене аспартоацилазы, фермента, который расщепляет N-ацетиласпартат на 1-аспартат и ацетат. Дефицит аспартоацилазы приводит к повышению уровня ее субстратной молекулы, N-ацетиласпартата, ОГМ и дисмиелинизации. Клинически заболевание проявляется умственной заторможенностью, судорогами и диффузной симметричной дегенерацией белого вещества в подкорковых областях с вовлечением бледного шара на МРТ. Эффективных методов лечения заболевания не разработано.
и) Болезнь исчезающего белого вещества головного мозга. Болезнь исчезающего белого вещества головного мозга (ГМ) — это распространенное АуР-заболевание с широким спектром клинических проявлений: от быстро прогрессирующих проявлений у младенцев до медленно прогрессирующего заболевания у взрослых. Заболевание вызвано мутациями в генах, кодирующих 5 субъединиц фактора инициации трансляции 2В (eIF2B). Эти гены кодируют белки, участвующие в интегральном стрессовом ответе клеток. Патологическим признаком является вакуолизированный миелин, который имеет кистозный внешний вид при МРТ.
Никакой специфической терапии, кроме избегания стресса, не разработано.