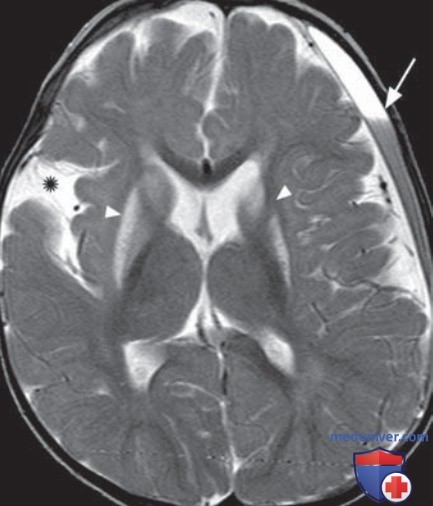
Аксиальное Т2в-изображение: субдуральная гематома (стрелка), расширение правой сильвиевой борозды (звездочка), гиперинтенсивность и атрофия базальных ганглиев (головки стрелок)
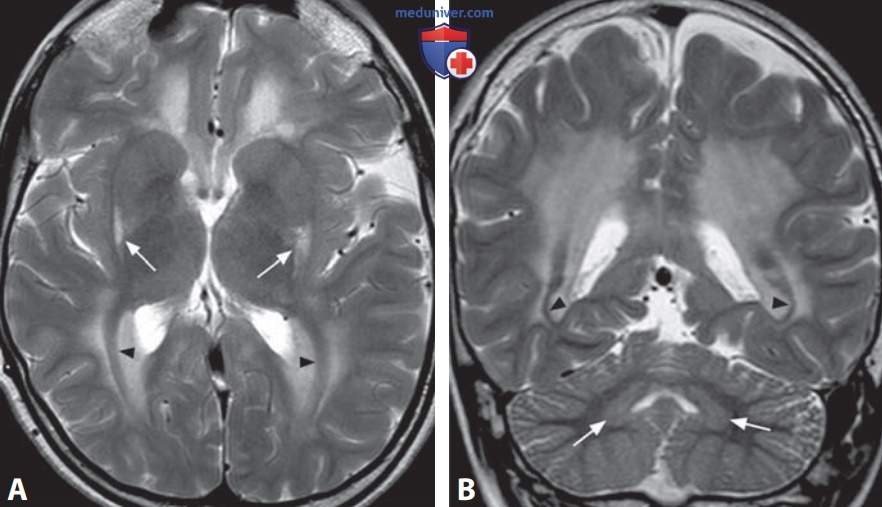
Аксиальное Т2в-изображение (А): селективное вовлечение в процесс задних чечевицеобразных ядер с гиперинтенсивным сигналом (стрелки). Также обратите внимание на диффузную гиперинтенсивность белого вещества, щадящую зрительные лучистости (головки стрелок). Фронтальное Т2в-изображение (В) дополнительно показывает поражение зубчатых ядер мозжечка (стрелки). Здесь также заметно щажение зрительных лучистостей (головки стрелок)
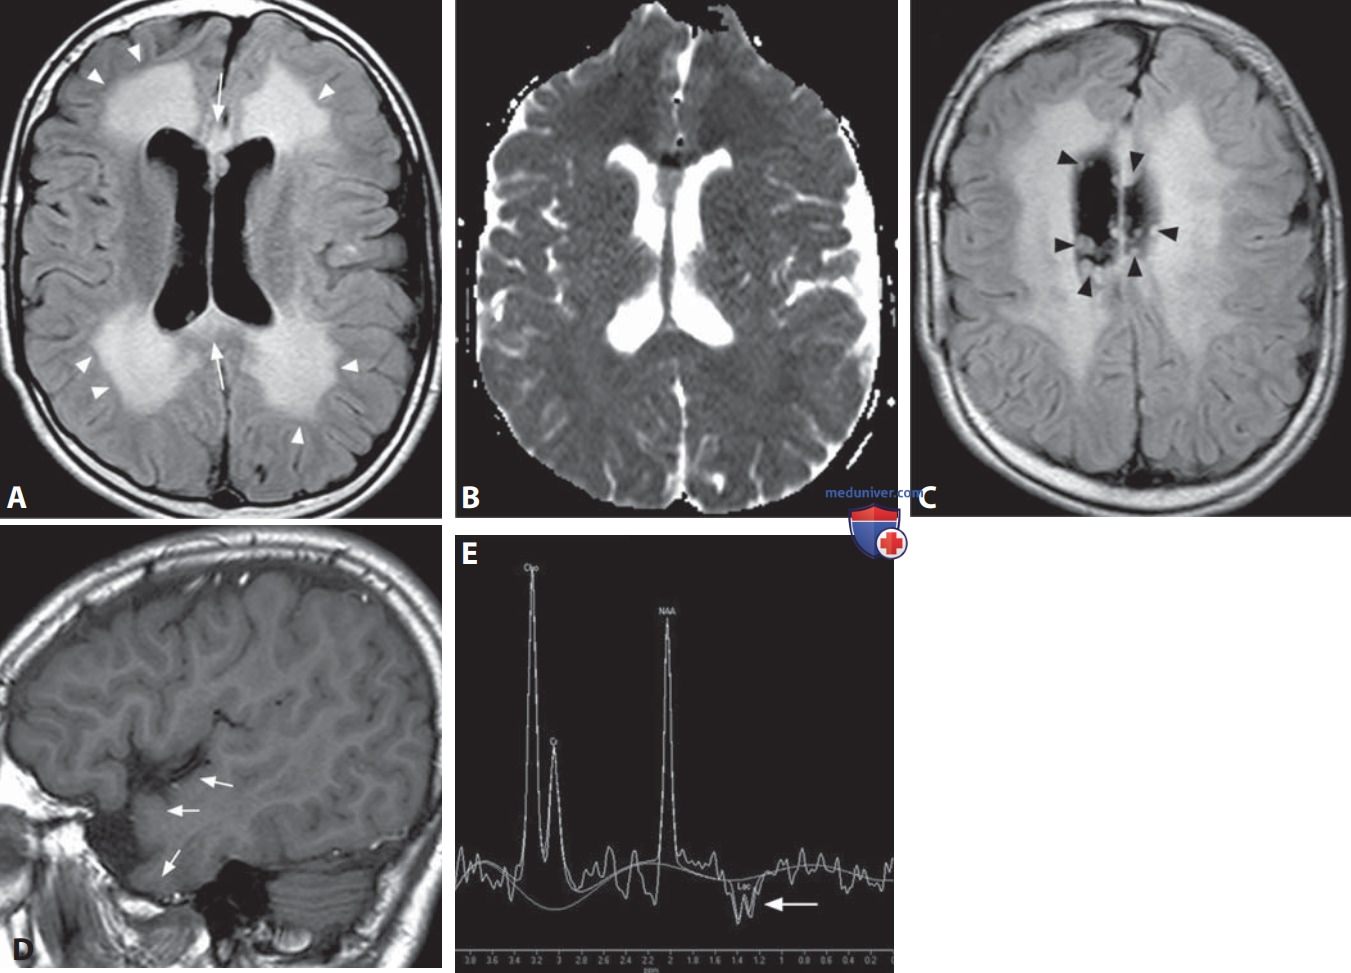
FLAIR (А): симметричная гиперинтенсивность перивентрикулярного белого вещества с щажением U-волокон (головки стрелок) и вовлечением в процесс мозолистого тела (стрелки). Соответствующее легкое уменьшение значений ADC (В). FLAIR-изображение на другом уровне (С) лучше показывает субэпендимальные узлы в стенках желудочков (головки стрелок). Сагиттальное Т1в-изображение (D): недостаточная оперкуляризация височной доли (стрелки). МРС (Е): пик лактата (стрелка) и уменьшение уровней NAA
а) Специфические изменения. МР-находки при глутаровой ацидурии I типа (ГА-1) включают, помимо макроцефалии, двусторонние малые размеры передних полюсов височных долей с плохой оперкуляризацией и расширенными сильвиевыми бороздами, субдуральные скопления жидкости и поражения базальных ганглиев.
Изменения центрального серого вещества вариабельны, к ним относятся симметричная Т2-гиперинтенсивность, уменьшение объема базальных ганглиев и зубчатых ядер мозжечка, иногда вовлечение в процесс таламусов. В участках острого поражения может наблюдаться сниженная диффузия, а при МРС - повышение лактата и снижение уровня NAA.
Часто отмечаются изменения среднего мозга с вовлечением в процесс структур белого вещества, покрышки и черной субстанции и щажением красных ядер, что создает симптом «морды гигантской панды». При ГА-1 характерно поражение перивентрикулярного белого вещества с щажением U-образных волокон и зрительных лучистостей.
Диффузия может быть стойко уменьшена со сниженными значениями ADC в фокусах поражения. Дополнительные находки включают субэпендимальные узелки и псевдокисты.
б) Клинические сведения. Болезнь имеет вариабельные клинические проявления и тяжесть. Возможно бессимптомное течение или появление легкой симптоматики (например, одной только макроцефалии), либо после изначально нормального развития у пациентов возникают энцефалопатические кризы в младенчестве и детстве.
Эти кризы обычно происходят после провоцирующих событий (инфекции, вакцинирования, операции) и характеризуются гипотонией, спастичностью, дистонией, ригидностью, орофациальной дискинезией, судорогами, опистотонусом, снижением сознания и комой. Выход из криза медленный и часто неполный.
в) Дифференциальный диагноз:
1. Неслучайная травма:
• субдуральная гематома может сопровождаться субарахноидальным кровоизлиянием
• множественные паренхиматозные повреждения без симметричных изменений серого и белого вещества
• переломы черепа и лицевого скелета
2. Болезнь Вильсона:
• сходное поражение базальных ганглиев и среднего мозга (симптом «морды гигантской панды»)
• Т1-гиперинтенсивность бледных шаров (в случае вовлечения в процесс печени)
• отсутствие субдуральных скоплений жидкости и расширения сильвиевых борозд
3. Ювенильная болезнь Гентингтона:
• симметричные путаминальные изменения с последующей атрофией хвостатых ядер
• отсутствие субдуральных скоплений жидкости и расширения сильвиевых борозд
4. Болезнь Ли:
• отсутствие субдуральных скоплений жидкости и расширения сильвиевых борозд
5. Физиологическое расширение субарахноидальных пространств (доброкачественная наружная гидроцефалия):
• преходящее непрогрессирующее расширение субарахноидальных пространств
• отсутствие сопровождающих поражений паренхимы головного мозга
6. Комплекс туберозного склероза:
• субэпендимальные узелки обызвествлены (темные в Т2*в-изображениях), и их сигнал может усиливаться после контрастирования
• присутствие кортикальных «туберов»
• отсутствие субдуральных скоплений жидкости, расширения сильвиевых борозд и поражений глубокого серого вещества
г) Фон. ГА-1 - врожденное нарушение метаболизма аминокислот с аутосомно-рецессивным типом наследования, обусловленное дефицитом глутарил-СоА-гидрогеназы (GCDH) - митохондриального энзима, необходимого для разрушения лизина, гидроксилизина и триптофана. Поражение имеет установленную распространенность 1:30 000, большинство детей попадают под наблюдение в первые 2 года жизни.
Ген GCDH локализуется на хромосоме 19q13.2. Описаны различные мутации с отсутствием явных корреляций между генотипом и фенотипом. Патогенез поражений ЦНС при ГА-1 недостаточно изучен, но, по-видимому, обусловлен эксайтотоксичностью глутаровой и 3-гидроксиглутаровой кислот.
Раннее лечение (диета с низким содержанием белка, дополненная рибофлавином и карнитином, а также агрессивное лечение катаболических состояний) может предотвратить кризы и изменения в изображениях.
Включение ГА-1 в программу скрининга болезней новорожденных значительно улучшает неврологический исход у пациентов, страдающих этим редким заболеванием.