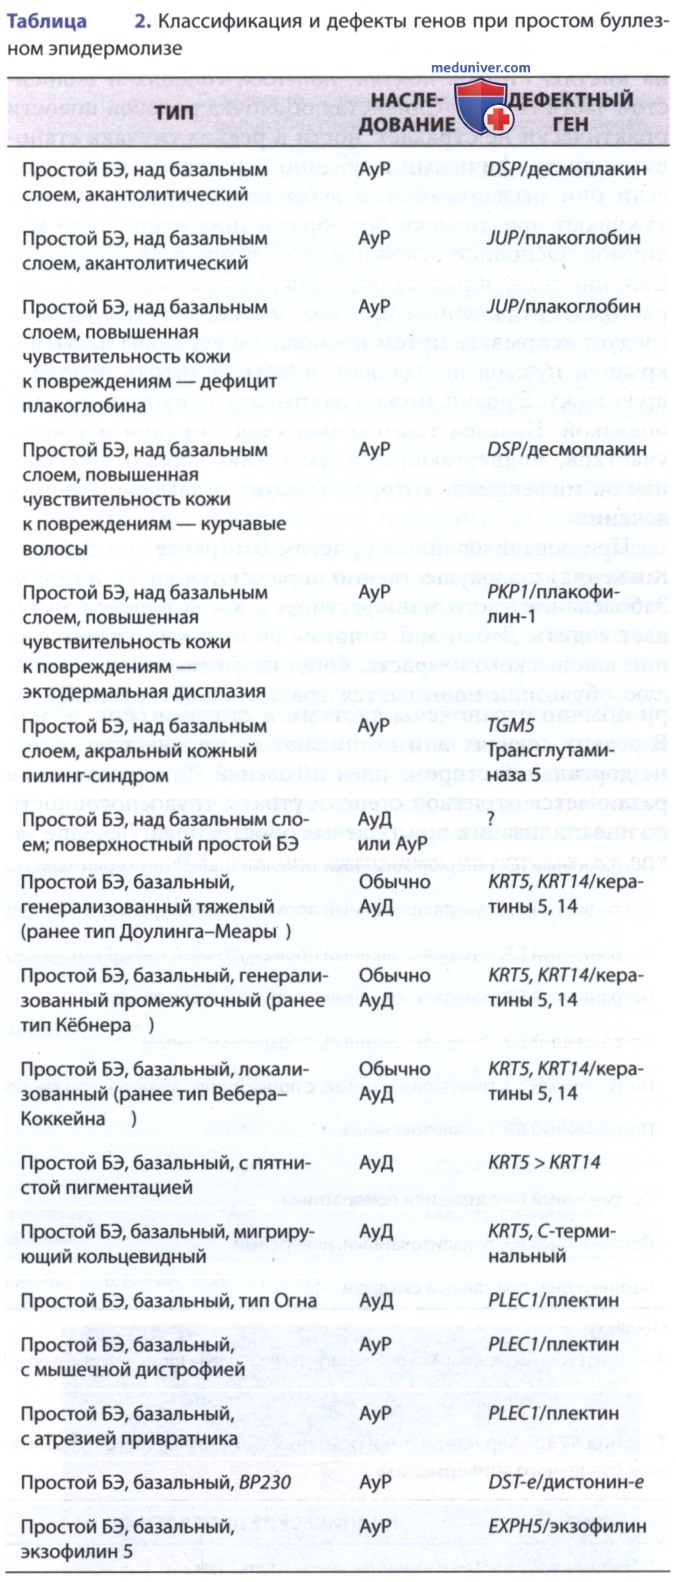
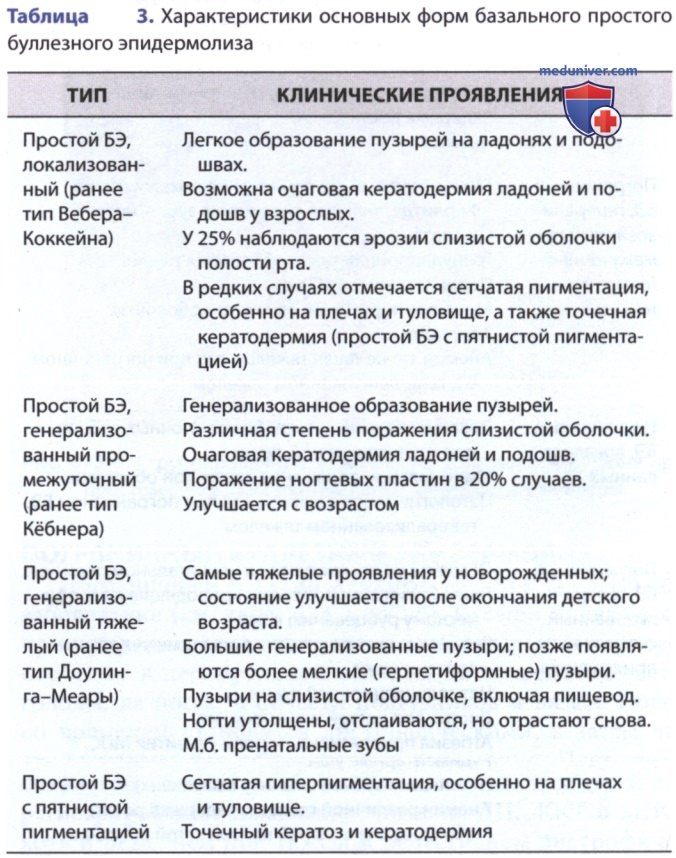
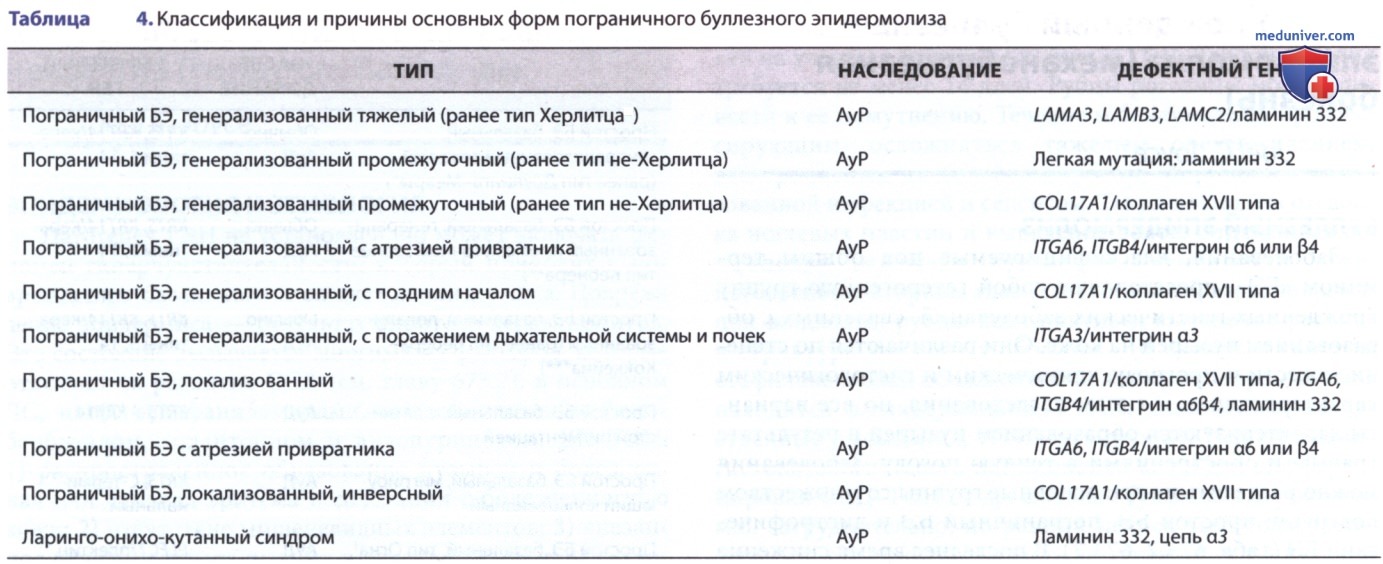
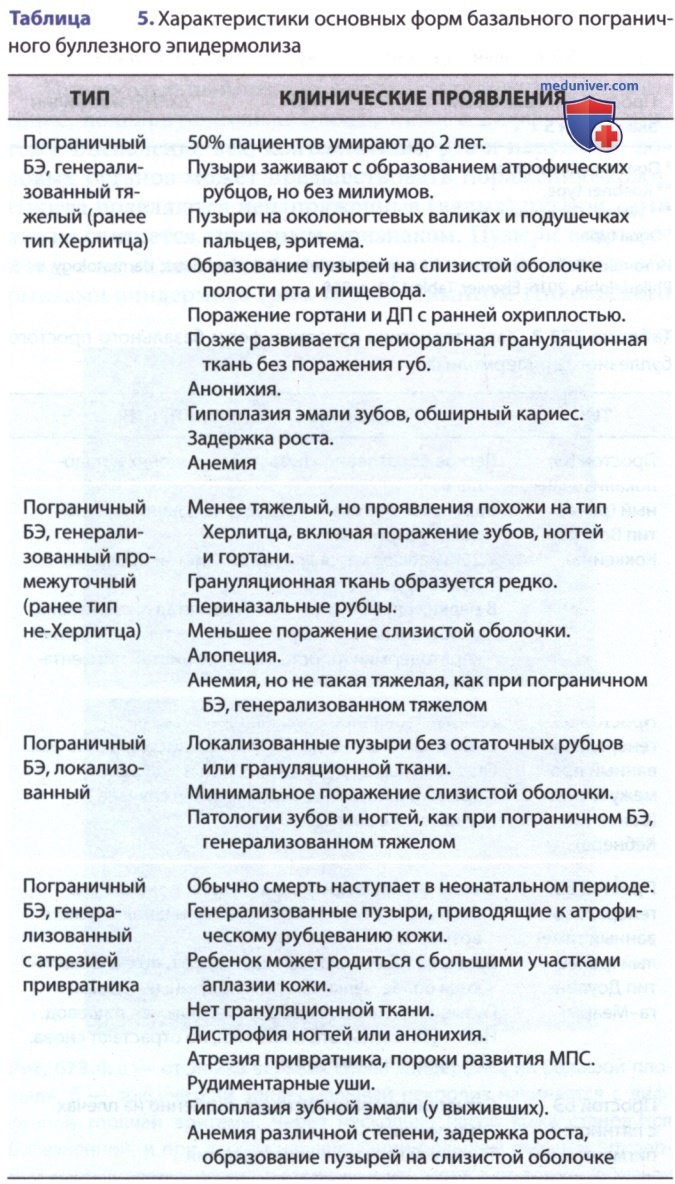
а) Буллезный эпидермолиз. Заболевания, классифицируемые под общим термином «БЭ», представляют собой гетерогенную группу врожденных генетических заболеваний, связанных с образованием пузырей на коже. Они различаются по степени тяжести и прогнозу, клиническим и гистологическим характеристикам и типам наследования, но все варианты характеризуются образованием пузырей в результате травмы и обострениями в теплую погоду.
Заболевания можно разделить на три основные группы со множеством подгрупп: простой БЭ, пограничный БЭ и дистрофический БЭ (табл. 2-7). В последнее время снижение стоимости и увеличение доступности генетических тестов позволили проводить быструю и точную диагностику БЭ вне специализированных центров, предлагающих картирование пузырей и электронную микроскопию.
Синдром Киндлера, который включает пойкилодермию и фоточувствительность, а также легкое образование пузырей, также считается отдельной формой БЭ. Приобретенный БЭ — аутоиммунное заболевание, при котором образуются АТл к цепи коллагена VII типа. У детей этот вариант встречается редко. Он часто оказывается приобретенным при др. аутоиммунных заболеваниях или ЗНО, но имеет редкие врожденные формы. Больные матери могут передавать ауто-АТл плоду, что приводит к сходным, но временным поражениям кожи у новорожденного.
б) Простой буллезный эпидермолиз (БЭ). Простой БЭ — АуД или АуР-заболевание, которое не приводит к образованию рубцов.
При большинстве распространенных типов простого БЭ дефект локализуется в кератине 5 или 14, который образует промежуточные филаменты базальных кератиноцитов (см. табл. 3). В/эпидермальные пузыри возникают в результате цитолиза базальных клеток. Существует множество др. редких вариантов с дефектами, которые также приводят к интраэпидермальному образованию пузырей (см. табл. 2).
При генерализованном простом БЭ (ранее — тип Кёбнера) пузыри присутствуют уже при рождении или появляются в неонатальном периоде, чаще всего — на кистях, стопах, локтях, коленях, голенях и волосистой части головы. Слизистая оболочка ротовой полости практически не страдает, ногти в редких случаях становятся дистрофичными и обычно отрастают снова, даже если они отслаиваются, а зубы не поражены. Пузыри заживают практически без образования рубцов или милиумов.
Основное осложнение — вторичная инфекция. Склонность к образованию пузырей уменьшается с возрастом, и отдаленный прогноз благоприятный. Пузыри следует вскрывать путем прокола, но верхнюю часть покрышки пузыря не удаляют, чтобы защитить подлежащую кожу. Эрозии можно закрывать полупроницаемой повязкой. Полезен тщательный уход за раной и защита участков, подвергающихся давлению. Важно наблюдение за инфекцией, которая требует незамедлительного лечения.
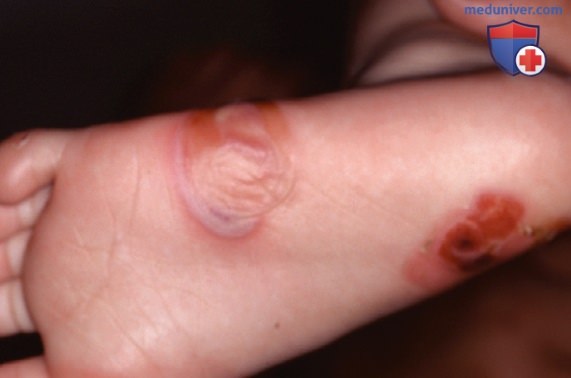
При локализованном простом БЭ (ранее тип Вебера-Коккейна) преимущественно поражаются кисти и стопы. Заболевание часто манифестирует, когда ребенок начинает ходить. Дебют м.б. отложен до полового созревания или юношеского возраста, когда начинают носить тяжелую обувь или повышается травматизация стоп. Пузыри обычно ограничены кистями и стопами (рис. 1). В редких случаях они возникают на др. участках, напр. на дорсальной стороне плеч и голеней.
Рисунок 1. Пузыри на стопах при локализованном простом буллезном эпидермолизе (тип Вебера-Коккейна)
Тяжесть течения различается от легкой степени утраты трудоспособности до инвалидизации при тяжелых обострениях. Лечение такое же, как при др. вариантах простого БЭ.
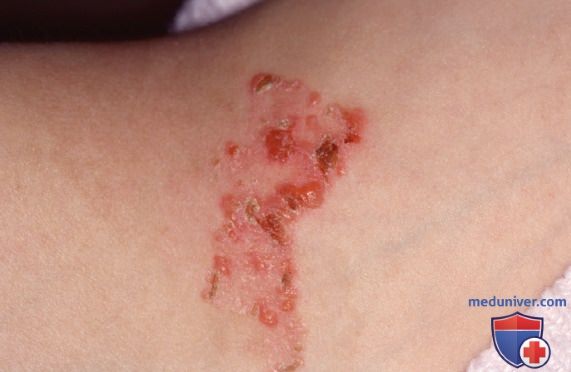
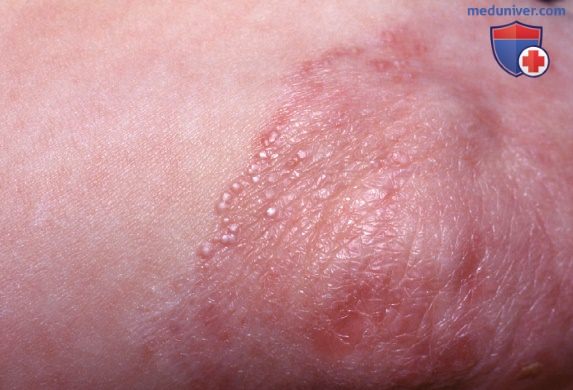
Простой БЭ Доулинга-Меары (герпетиформный) характеризуется сгруппированными пузырями, напоминающими картину простого герпеса (рис. 2). В младенческом возрасте пузыри м.б. тяжелыми и обширными, поражать слизистые оболочки и приводить к выпадению ногтей, образованию милиумов и легким пигментным изменениям без формирования рубцов. После первых нескольких месяцев жизни высокая температура окружающей среды не усугубляет образование пузырей.
Рисунок 2. Сгруппированные везикулы на эритематозном фоне при простом буллезном эпидермолизе типа Доулинга-Меары
Может развиться гиперкератоз и гипергидроз ладоней и стоп, но в целом состояние с возрастом улучшается. Важно поддержание алиментарного статуса и лечение инфекций, особенно в младенческом возрасте. Повседневное лечение может включать методы ухода за эрозиями, как описано ниже.
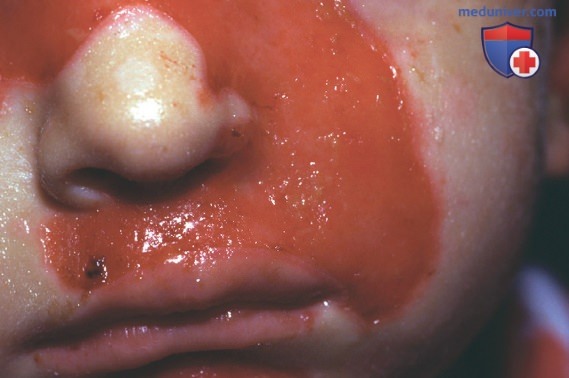
в) Пограничный буллезный эпидермолиз. Пограничный БЭ (тип Херлитца) — АуР смертельное заболевание (см. табл. 4, 5). Пузыри появляются при рождении или развиваются в неонатальном периоде, особенно в периоральной области, на волосистой части головы, на ногах, в области подгузников и на ГК. Ногти со временем становятся дистрофическими, а затем часто выпадают без последующего отрастания.
Поражение слизистой оболочки м.б. тяжелым, и у многих детей зарегистрировано изъязвление эпителия ДП, ЖКТ и МПС, хотя и реже, чем при тяжелом рецессивном дистрофическом БЭ. Заживление происходит медленно, а вегетирующие гранулемы могут сохраняться долгое время. Большие мокнущие эрозивные бляшки (рис. 3) становятся воротами для проникновения бактерий, и сепсис считается частой причиной смерти. В областях рецидивов пузырей может развиваться легкая атрофия.
Рисунок 3. Незаживающая грануляционная ткань при пограничном буллезном эпидермолизе
Характерны стоматологические дефекты с ранней потерей зубов в результате обширного кариеса. Задержка роста и рефрактерная анемия наблюдаются почти у всех пациентов. Помимо инфекции частыми причинами смерти становятся кахексия и гемодинамические нарушения. Большинство пациентов умирают в течение первых 2-3 лет жизни.
Пограничный БЭ (тип не-Херлитца) представляет собой гетерогенную группу заболеваний. В неонатальном периоде поражение кожи м.б. тяжелым, что затрудняет дифференцировку от типа Херлитца. Могут наблюдаться все состояния, связанные с типом Херлитца, но обычно они более легкие. Пограничный БЭ тип не-Херлитца генерализованный (ранее генерализованный атрофический доброкачественный БЭ) включен как вариант пограничного БЭ типа не-Херлитца. Др. вариант пограничного БЭ сопровождается атрезией привратника.
При всех типах пограничного БЭ при исследовании под световым микроскопом обнаруживают субэпидермальные пузыри, а электронная микроскопия позволяет идентифицировать уровень повреждения кожи в светлой пластинке (lamina lucida), между плазматическими мембранами базальных клеток и базальной пластинкой. На электронных микрофотографиях при пограничном БЭ типа Херлитца и некоторых случаях пограничного БЭ типа не-Херлитца видно отсутствие или значительное уменьшение количества гемидесмосом.
Дефект находится в ламинине 332 (ранее ламинин 5 или эпилигрин), гликопротеине, связанном с якорными филаментами под гемидесмосомами. При пограничном БЭ типа не-Херлитца также описаны дефекты в др. гемидесмосомных компонентах, таких как коллаген XVII типа (ВР180). При пограничном БЭ с атрезией привратника дефект локализуется в интегрине α6β4.
Лечение пограничного БЭ симптоматическое. Рацион питания должен обеспечивать достаточное количество калорий и дополнительный прием железа. Инфекции следует лечить незамедлительно. Если терапия железом и эпоэтином бета (Эритропоэтином) неэффективна, может потребоваться переливание эритроцитарной массы. Строгое соблюдение режима ухода за ранами имеет важное значение. Современные схемы местного лечения включают узкоспециализированные неадгезивные повязки, разработанные специально для детей с хроническими травмами кожи.
Тканеинженерные кожные трансплантаты (искусственная кожа, полученная из кератиноцитов и фибробластов человека) могут оказывать некоторый эффект.
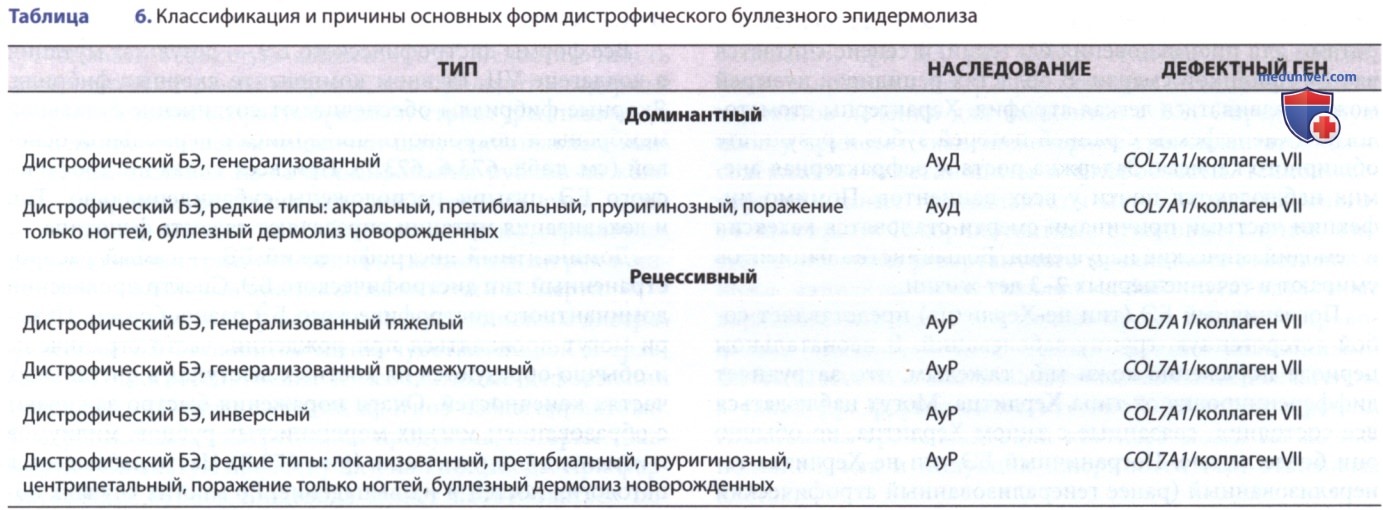
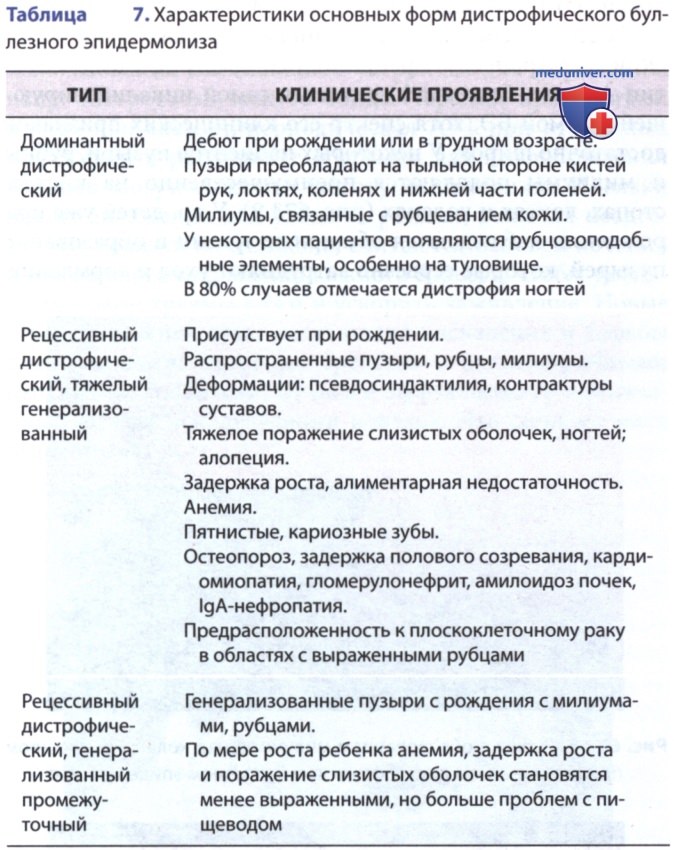
г) Дистрофический буллезный эпидермолиз (БЭ). Все формы дистрофического БЭ — результат мутаций в коллагене VII, главном компоненте якорных фибрилл. Якорные фибриллы обеспечивают соединение базальной мембраны и покровного эпидермиса с дермальной основой (см. табл. 6, 7). При всех типах дистрофического БЭ пузыри расположены субэпидермально. Тип и локализация мутации определяют тяжесть фенотипа.
Доминантный дистрофический БЭ — самый распространенный тип дистрофического БЭ. Спектр проявлений доминантного дистрофического БЭ разнообразен. Пузыри могут проявляться при рождении, часто ограничены и обычно образуются на костных выступах в дистальных частях конечностей. Очаги поражения быстро заживают с образованием мягких морщинистых рубцов, милиумов и изменений пигментации (рис. 4). Часто наблюдается патология ногтей и их выпадение.
Рисунок 4. Рубцы с образованием милиумов над коленным суставом при доминантном дистрофическом буллезном эпидермолизе
Во многих случаях образование пузырей выражено слабо, практически не ограничивая активность и не препятствуя росту и развитию ребенка. Поражение слизистой оболочки минимально.
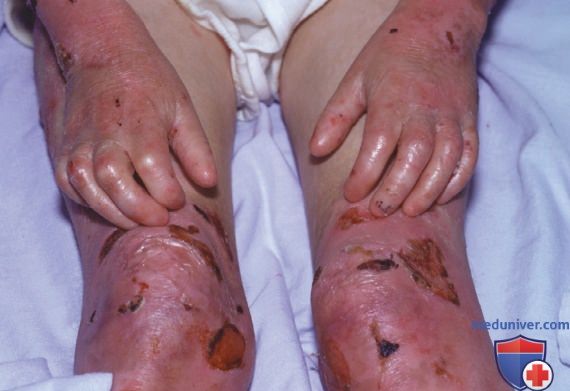
Рецессивный генерализованный тяжелый дистрофический БЭ (ранее — рецессивный дистрофический БЭ тип Аллопо-Сименса (Hallopeau-Siemens type)) считается самой инвалидизирующей формой БЭ, хотя спектр его клинических признаков достаточно широк. У некоторых пациентов пузыри, рубцы и милиумы появляются преимущественно на кистях, стопах, локтях и коленях (рис. 5).
Рисунок 5. Тяжелое рубцевание кистей и коленей при рецессивном дистрофическом буллезном эпидермолизе
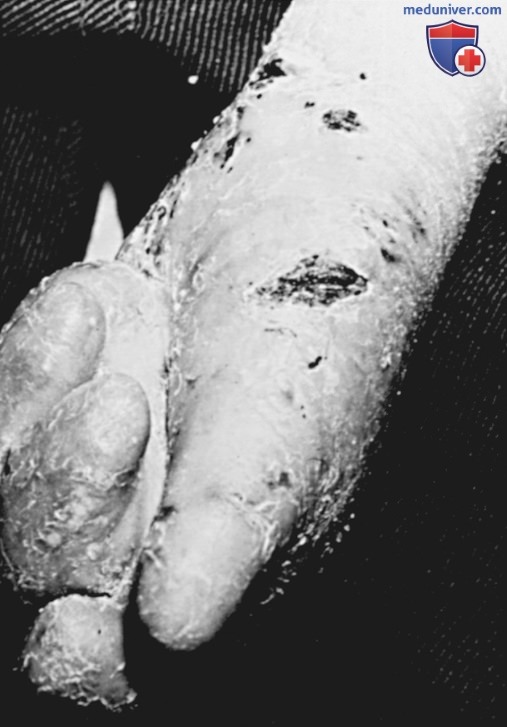
У др. детей уже при рождении наблюдаются обширные эрозии и образование пузырей, которые серьезно затрудняют уход и кормление. Поражения слизистой оболочки развиваются часто и могут вызвать серьезную алиментарную недостаточность даже у детей старшего возраста, что приводит к задержке роста. В детском возрасте эрозии и стриктуры пищевода, рубцевание слизистой оболочки щек, сгибательные контрактуры суставов из-за формирования рубцов на кожных покровах, развитие плоскоклеточного рака кожи и сращения пальцев способны значительно ограничить качество жизни (рис. 6). Плоскоклеточный рак и инфекции — основные причины осложнений и смерти.
Рисунок 6. Деформация кисти (по типу «варежки») при рецессивном дистрофическом буллезном эпидермолизе
С возрастом кожа у пациентов с рецессивным дистрофическим БЭ становится менее чувствительной к травмам, но прогрессирующие и необратимые деформации усложняют лечение, и общий прогноз неблагоприятный. Следует избегать употребления продуктов, которые травмируют слизистую оболочку щек или пищевода. При формировании рубцов пищевода может потребоваться полужидкая пища и баллонная дилатация.
Для устранения непроходимости пищевода применяют иссечение стриктуры или пластику фрагментом толстой кишки. У младенцев тяжелое поражение ротоглотки может потребовать использования специальных устройств для кормления, напр. гастростомического зонда. Терапия препаратами железа при анемии, периодическая АБТ при вторичных инфекциях и регулярные операции для высвобождения пальцев могут снизить частоту осложнений. Повязки нового поколения для ухода за ранами, включая неадгезивные повязки из силикона, считаются основой лечения и ежедневного сохранения кожного барьера, чтобы уменьшить новые травмы кожи и ускорить заживление.
Новые в-ва для лечения зуда, уменьшения воспаления и борьбы с инфекциями, особенно средства с антимикробными пептидами, способствуют более эффективному заживлению ран при использовании повязок. Это снижает риск осложнений.
Кроме ухода за ранами и лечения сопутствующих заболеваний при БЭ, ряд новых технологий предлагает более широкий спектр практических и гипотетических вариантов лечения для пациентов с БЭ. Определенную пользу приносят тканеинженерные трансплантаты кожи, содержащие кератиноциты и фибробласты. Генноинженерные кожные трансплантаты могут оказаться многообещающими. Плюрипотентные стволовые клетки, взятые из областей ревертантного мозаицизма собственной кожи пациента, представляют собой индивидуальные варианты лечения.
В настоящее время начинает проводиться трансдермальная генная терапия аллогенными фибробластами и доставка функциональных коллагенов, а также др. формы заместительной белковой терапии. Аллогенная трансплантация костного мозга также м.б. полезной, как и индукция плюрипотентных стволовых клеток.
В РФ для диагностики БЭ назначают*:
{5С} ОАК развернутый для выявления анемии и контроля ее терапии;
{5С} анализ крови биохимический общетерапевтический;
{5С} ОАМ для выявления инфекционных поражений МПС и контроля терапии.
P.S. * КР РФ «Врожденный буллезный эпидермолиз», 2020 г.
Для обработки кожи при БЭ в РФ также назначают*:
{5С} цинка оксид 10% мазь для наружного применения на поверхностные и неинфицированные очаги;
{5С} хлоргексидин 0,05%, 0,1%, 0,5% водный р-р для обработки вскрытых пузырей, эрозий и язв;
{5С} метилтиониния хлорид 1% р-р для местного и наружного применения, взрослым и детям с момента рождения р-р наносят с помощью тампона или стеклянной палочки на пораженные участки 2-3 р/сут;
{5С} гидроксиметилхиноксалиндиоксид (с 18 лет) 5% р-р для в/полостного введения, местного и наружного применения — для лечения поверхностных инфицированных гнойных ран на рану накладывают салфетки, смоченные 0,5-1% р-ром препарата, глубокие раны после обработки рыхло тампонируют тампонами, смоченными 1% р-ром препарата;
{5С} бензилдиметил-миристоиламино-пропиламмо-ний р-р для местного применения 0,01% — орошают поверхность ран, рыхло тампонируют раны и свищевые ходы, фиксируют марлевые тампоны, смоченные препаратом;
{5C} фукорцин р-р наносят с помощью ватного тампона на пораженные участки кожи 2-4 р/сут (избегать нанесения на эрозии и слизистые).
P.S. * КР РФ «Врожденный буллезный эпидермолиз», 2020 г.
Для стимуляции эпителизации эрозий и язв применяют:
{5С} депротеинизированный гемодериват крови телят (Актовегин) крем 5%, мазь 5% для наружного применения 2 р/сут 12 сут;
{5С} солкосерил гель, мазь для наружного применения 2-3 р/сут до полного заживления раны, ее эпителизации и образования эластичной рубцовой ткани;
{5С} диоксометилтетрагидропиримидин 3%, 10% мазь для местного и наружного применения ежедневно наносят на пораженные участки тонким слоем в количестве 5-10 г в течение 15-30 дней;
{5С} декспантенол крем 5%, мазь 5% для наружного применения 1-2 р/сут.
д) Синдром Киндлера. Синдром Киндлера, который часто считается отдельным подтипом БЭ, объединяет признаки БЭ, напр. врожденные пузыри, и признаки врожденной пойкилодермии, напр. синдром Ротмунда-Томсона (Rothmund-Thomson syndrome) и синдром Блума (Bloom syndrome), которые включают фоточувствительность, врожденную пойкилодермию и прогрессирующую кожную атрофию. Пузыри появляются на дистальных участках конечностей в грудном или раннем детском возрасте, обычно в результате травмы.
Фоточувствительность может проявляться как повышенный риск солнечных ожогов. Образование пузырей и фоточувствительность могут значительно уменьшаться с возрастом, но пойкилодермические изменения часто прогрессируют. Описаны склеродермоидные изменения и аномалии ногтей рук и ног, а также поражение зубов.
Синдром Киндлера — АуР-заболевание, вызванное мутациями в гене KIND1 (также известном как FERMT1), который кодирует киндлин-1. Этот белок регулирует взаимодействия между внеклеточным матриксом и актиновыми филаментами. Образование пузырей происходит внутри эпидермиса, в зоне базальной мембраны и ниже базальной мембраны. Поскольку синдром Киндлера часто путают с БЭ в начальной фазе, его можно подтвердить с помощью электронной микроскопии, иммуноокрашивания на АТл против киндлина-1 в коже или анализа мутаций гена KIND1.
Лечение такое же, как при БЭ, с усилиями по уменьшению травм кожи, тщательным уходом за ранами и лечением кожных инфекций. Полезны меры по избеганию воздействия солнечного света, потому что они могут замедлить скорость развития пойкилодермии.