а) Решетчатая дистрофия, тип TGFB1. Обычно считается классическим типом решетчатой дистрофии. Описаны клинические признаки (например, IIIА), связанные с более чем 25 гетерозиготными мутациями в гене TGFB1 (рис. 1).
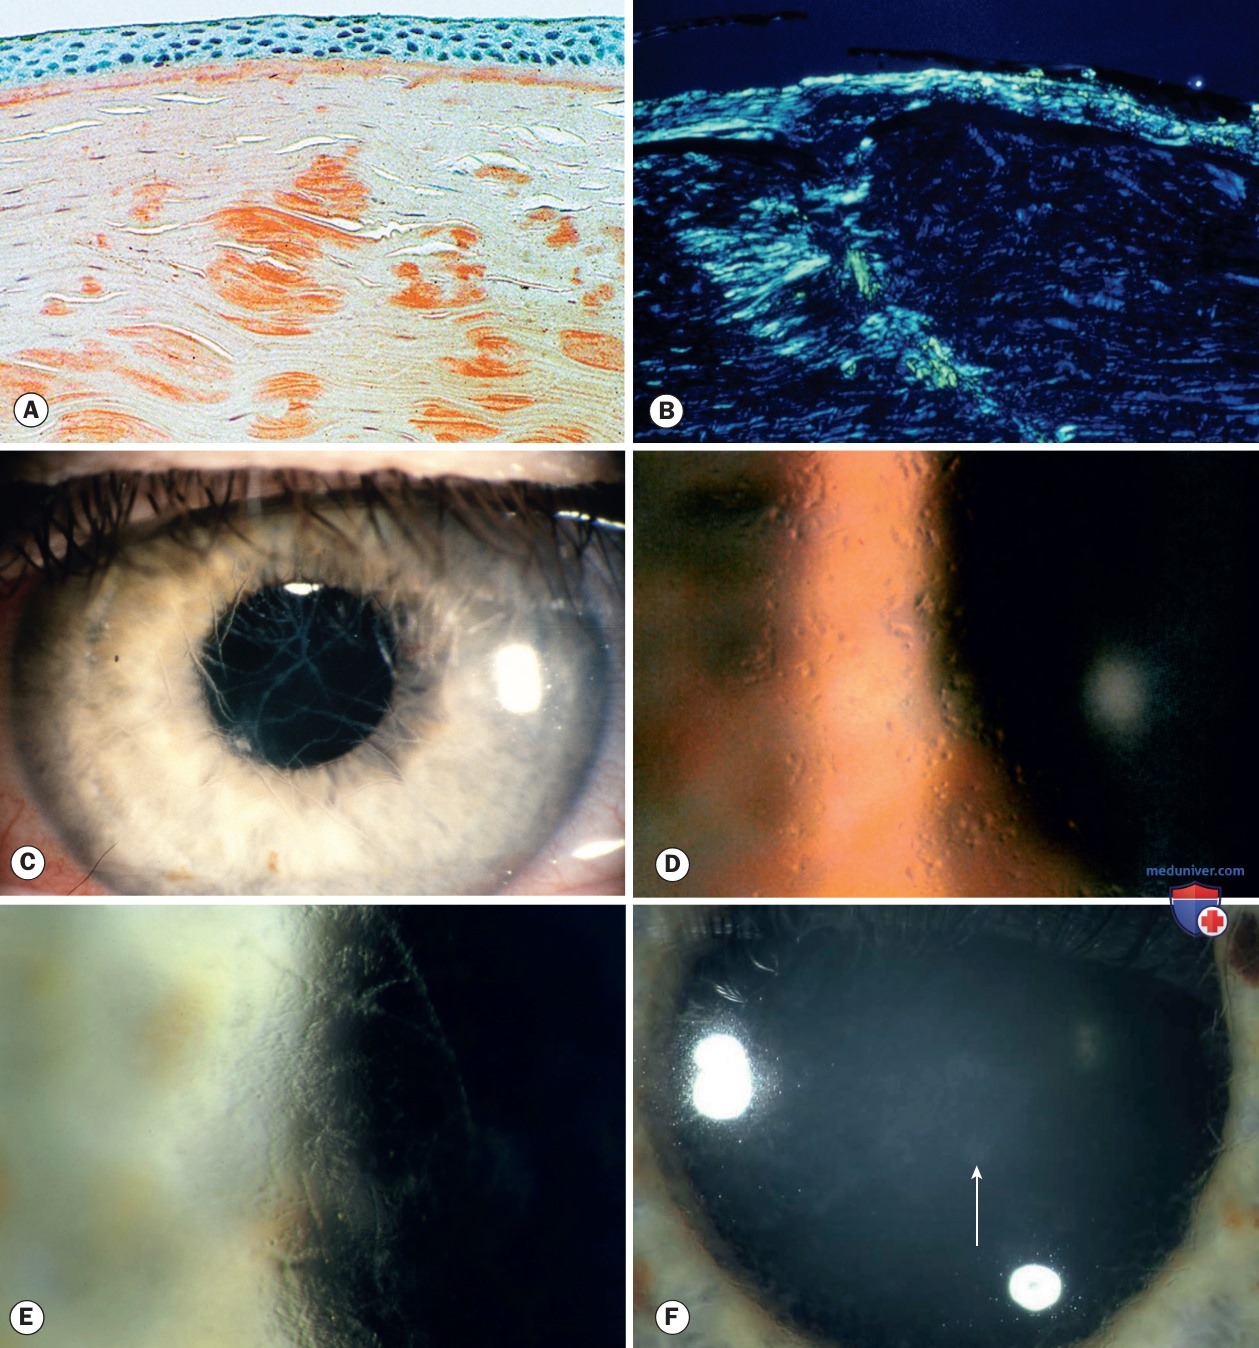
Рисунок 1. Решетчатая дистрофия: (А) гистология — окрашивание амилоида конго красным; (B) при исследовании с применением поляризационного фильтра отложения амилоида имеют характерное зеленое двойное лучепреломление; (C) решетчатая дистрофия, тип IIIA; (D) блестящие точечные образования в переднем отделе стромы; (E) нежные линии при решетчатой дистрофии типа I; (F) раннее центральное помутнение при типе I (стрелка)
• Тип наследования — аутосомно-доминантный, ген TGFB1.
• Гистология. Включения амилоида, окрашиваемого конго красным (рис. 1). При исследовании с применением поляризационного фильтра отложения амилоида имеют характерное зеленое двойное лучепреломление (рис. 1).
• Симптомы. Проявляется в конце первой декады жизни рецидивирующими эрозиями, которые предшествуют типичным изменениям стромы, поэтому сначала заболевание может быть диагностировано неверно.
• Признаки:
о Блестящие точечные образования в переднем отделе стромы, сливающиеся в тонкие решетки, с развитием процесса в глубину и ширину без вовлечения периферии роговицы (рис. 1).
о Тотальное помутнение, ведущее к прогрессирующему снижению зрения (рис. 1).
о Снижение чувствительности роговицы.
• Лечение. Проведение сквозной или глубокой послойной кератопластики. После проведенной операции рецидивы встречаются редко.
б) Решетчатая дистрофия гельзолинового типа. Решетчатая дистрофия гельзолинового типа, также известная как LCD2 и синдром Meretoja, — это системное заболевание, а не истинная дистрофия роговицы.
• Тип наследования — аутосомно-доминантный, ген GSN.
• Гистология. Отложения амилоида в строме роговицы.
• Симптомы со стороны органа зрения. Воспаление глаз и позднее снижение зрения, эрозии развиваются редко.
• Признаки со стороны глаза:
о Редкие линии в строме ориентированы радиально, от периферии к центру.
о Чувствительность роговицы снижена.
• Системные проявления. Прогрессирующая нейропатия черепных и спинномозговых нервов, характерное маскоподобное выражение лица и анатомические признаки. Гомозиготное заболевание встречается редко и проявляется тяжелым поражением.
• Лечение. Кератопластика может потребоваться в пожилом возрасте.
в) Зернистая дистрофия типа 1 (классическая):
• Тип наследования — аутосомно-доминантный, ген TGFB1. При гомозиготном заболевании признаки более выраженные.
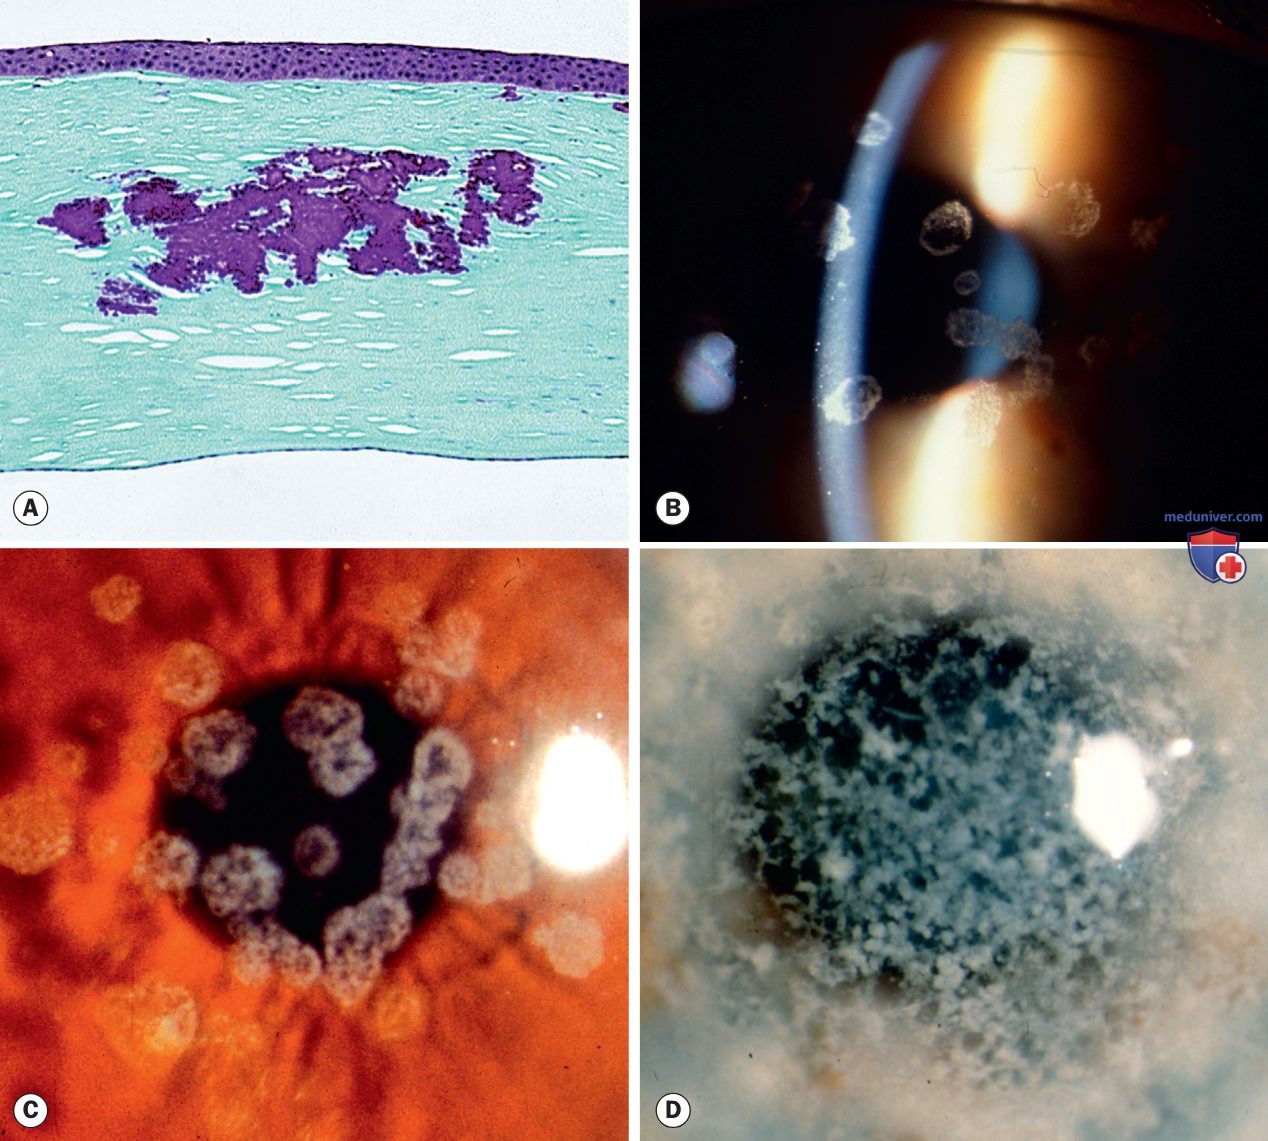
• Гистология. Аморфные гиалиновые отложения, окрашиваемые в ярко-красный цвет трихромом Массона (рис. 2).
Рисунок 2. Зернистая дистрофия типа 1: (А) гистология — материал, окрашенный в красный цвет трихромом Массона; (B) четко ограниченные очажки — «крошки»; (C) увеличение числа очажков и распространение процесса к периферии; (D) слияние
• Симптомы. Светорассеивание и светобоязнь со снижением зрения при прогрессировании заболевания. Редкое проявление — рецидивирующие эрозии.
• Признаки:
о Мелкие очажки белого цвета с четкой границей в передних слоях стромы, напоминающие гранулы сахара, крошки хлеба или осколки стекла, отделенные от прозрачной части стромы (рис. 2).
о Постепенное увеличение числа и размеров депозитов, распространение их в глубину и к периферии без вовлечения лимба (рис. 2).
о Слияние депозитов и диффузное помутнение промежуточных участков стромы обуславливает снижение остроты зрения (рис. 2).
о Снижение чувствительности роговицы.
• Лечение. Сквозная или глубокая послойная кератопластика (обычно к пятой декаде жизни). Рецидивы поверхностного дистрофического процесса требуют повторного проведения эксимерлазерной кератэктомии.
г) Зернистая дистрофия типа 2. Также известна как дистрофия Авеллино или смешанная зернисто-решетчатая дистрофия.
• Тип наследования — аутосомно-доминантный, ген TGFB1.
• Гистология — отложение в строме амилоида и гиалина.
• Симптомы. Рецидивирующие эрозии встречаются редко. Снижение зрения — признак поздних изменений.
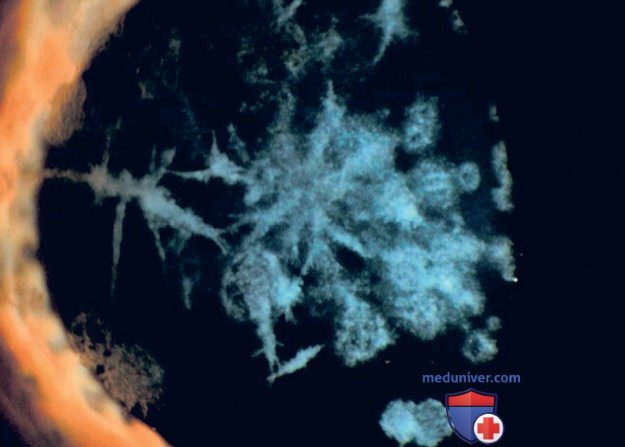
• Признаки. При гетерозиготном носительстве развивается к концу первой декады жизни. Поверхностные нежные помутнения формируют кольца или звезды, иногда сочетаются глубокими линейными помутнениями (рис. 3).
Рисунок 3. Зернистая дистрофия типа 2 (Авеллино)
• Лечение обычно не требуется. Заболевание прогрессирует при травме роговицы. Рефракционная хирургия противопоказана.
д) Пятнистая дистрофия роговицы:
• Тип наследования — аутосомно-рецессивный, ген CHST6. Относительно распространена в Исландии.
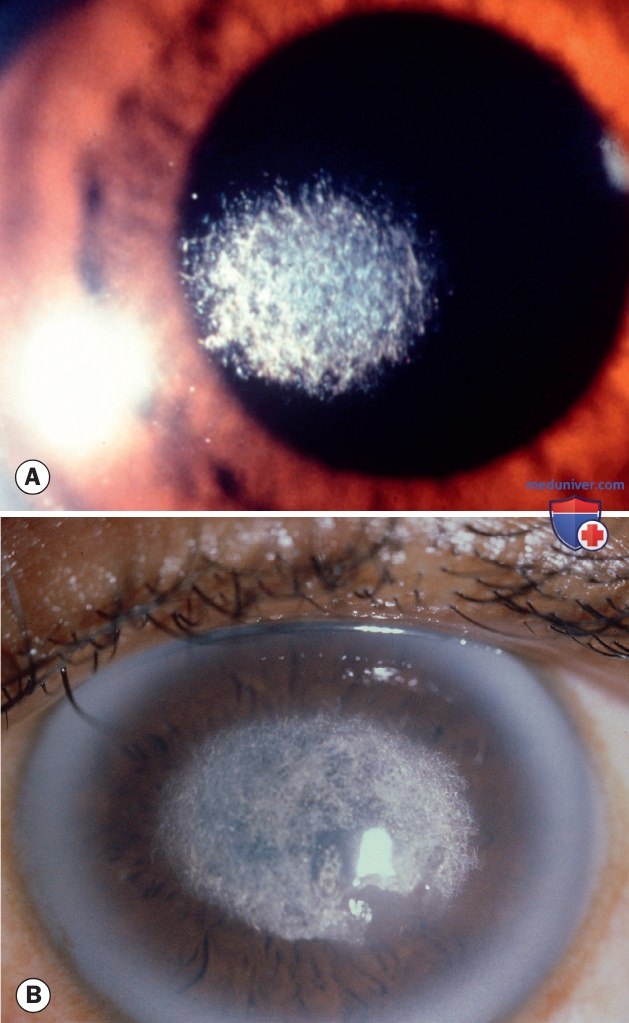
• Гистология. Агрегация внутри- и внеклеточных гликозаминогликанов, которые окрашиваются берлинской лазурью и коллоидным железом (рис. 4).
Рисунок 4. Пятнистая дистрофия: (А) гистология — отложения гликозаминогликанов, окрашенных синим цветом (окраска берлинской лазурью с коллоидным железом); (B, C) увеличение количества пятен с размытыми границами; (D) увеличение размеров и слияние дефектов, помутнение стромы
• Симптомы. Раннее снижение зрения (на первой декаде жизни), часто развиваются рецидивирующие эрозии роговицы.
• Признаки:
о Плотные пятна сероватого цвета с размытыми границами в поверхностных слоях центральной части стромы и в задних слоях на ее периферии (рис. 4). Нет четкого разграничения между помутнениями, которые могут проминировать.
о Усиление помутнения часто связано с развитием диффузного помутнения в поверхностном слое стромы, затрагивая центральную часть роговицы (рис. 4).
о Возможно вовлечение всей толщи стромы на всем протяжении роговицы вплоть до лимба без прозрачных участков.
о Истончение роговицы — достаточно ранний признак. В последующем толщина роговицы увеличивается за счет отека, развивающегося в связи с нарушением функции клеток эндотелия.
о Снижение чувствительности роговицы.
• Лечение — сквозная кератопластика. Процесс часто рецидивирует.
е) Дистрофия роговицы Шнайдера (кристаллическая). Характеризуется нарушением жирового обмена роговицы, связанного в некоторых случаях с дислипидемией. Использование термина «кристаллическая» не рекомендуется, так как кристаллы роговицы не являются обязательным признаком дистрофии.
• Тип наследования — аутосомно-доминантный, ген UBIAD1.
• Гистология — отложение фосфолипидов и холестерина.
• Симптомы — снижение зрения и появление бликов.
• Признаки:
о В начале заболевания появляется легкое центральное помутнение, которое со временем увеличивается в диаметре и поражает все слои роговицы (рис. 5).
о Субэпителиальные кристаллические помутнения определяются только в 50% случаев.
о Характерно развитие выраженной дуги, которая постепенно прогрессирует в центре, приводя к диффузному помутнению.
• Лечение — эксимерлазерная кератэктомия или трансплантация роговицы.
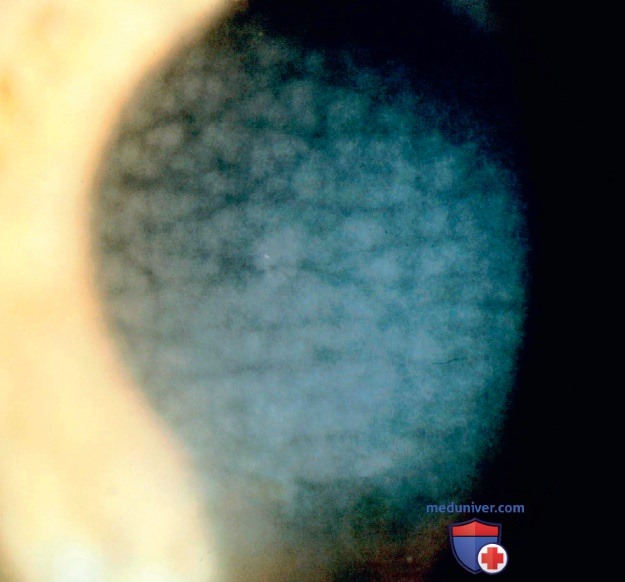
ж) Центральная облаковидная дистрофия Франсуа. Нет уверенности в том, что такая совокупность признаков является дистрофией. Таким же образом клинически проявляется дегенерация по типу «крокодиловой кожи».
• Тип наследования. Предполагается аутосомно-доминантный тип наследования.
• Симптомы практически всегда отсутствуют.
• Признаки — сероватые помутнения полигональной или округлой формы, расположенные в задних слоях стромы, наиболее выраженные в центральной части (рис. 6).