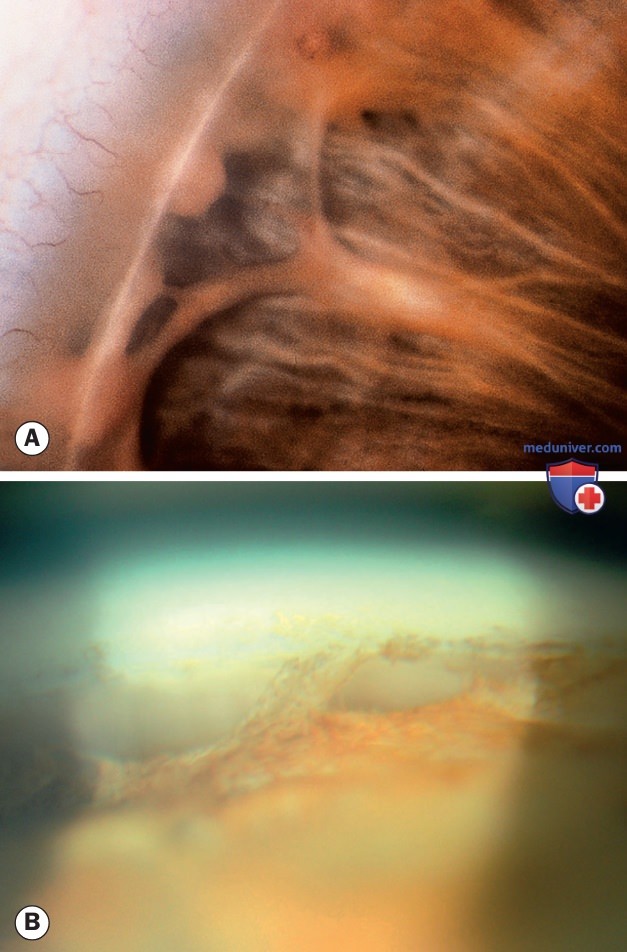
а) Задний эмбриотоксон. Задний эмбриотоксон — это тонкий серо-белый гребень, представляющий собой проминирующую и смещенную кпереди линию Швальбе. Он прилегает к лимбу на внутренней поверхности роговицы (рис. 1).
Рисунок 1. Аномалия Аксенфельда: (А) задний эмбриотоксон; (B) гониоскопическая картина волокон периферической ткани радужки, распространяющихся до роговицы
Это безобидная находка, если встречается изолированно, и определяется у 15% общей популяции. Задний эмбриотоксон может быть признаком аномалии Аксенфельда-Ригера, а также наблюдается при синдроме Алажилля (мультисистемное генетическое расстройство), для которого характерно наличие друз ДЗН.
б) Синдром Аксенфельда-Ригера. Синдром Аксенфельда-Ригера — это сочетание редких двусторонних аномалий развития с определенными особенностями: аномалия Аксенфельда, аномалия Ригера и синдром Ригера. Состояния возникают в результате неправильного развития клеток нервного гребня в онтогенезе.
У некоторых пациентов на структурах переднего отрезка глаза была выявлена аномальная мембрана эндотелиальных клеток. Следствием этого синдрома является увеличение риска развития глаукомы на 50%. Несколько генов были ассоциированы с развитием этого синдрома, включая PITX2, РАХ6, FOXC1 и RIEG2.
Это значит, что многие генетические аномалии могут давать схожую клиническую картину. Случаи развития патологии могут быть спорадическими, но при наличии семейного анамнеза синдром наследуется по аутосомно-доминантному типу с переменной экспрессивностью и высокой степенью пенетрантности. Развивается одинаково часто как у мужчин, так и у женщин.
1. Клинические особенности:
• Аномалия Аксенфельда определяется наличием заднего эмбриотоксона (рис. 1), к которому прилежат волокна корня радужки (лучше визуализируются при гониоскопии — рис. 1).
• Аномалия Ригера часто манифестирует такими же изменениями переднего отрезка глаза, что и при иридокорнеальном эндотелиальном синдроме:
о задний эмбриотоксон;
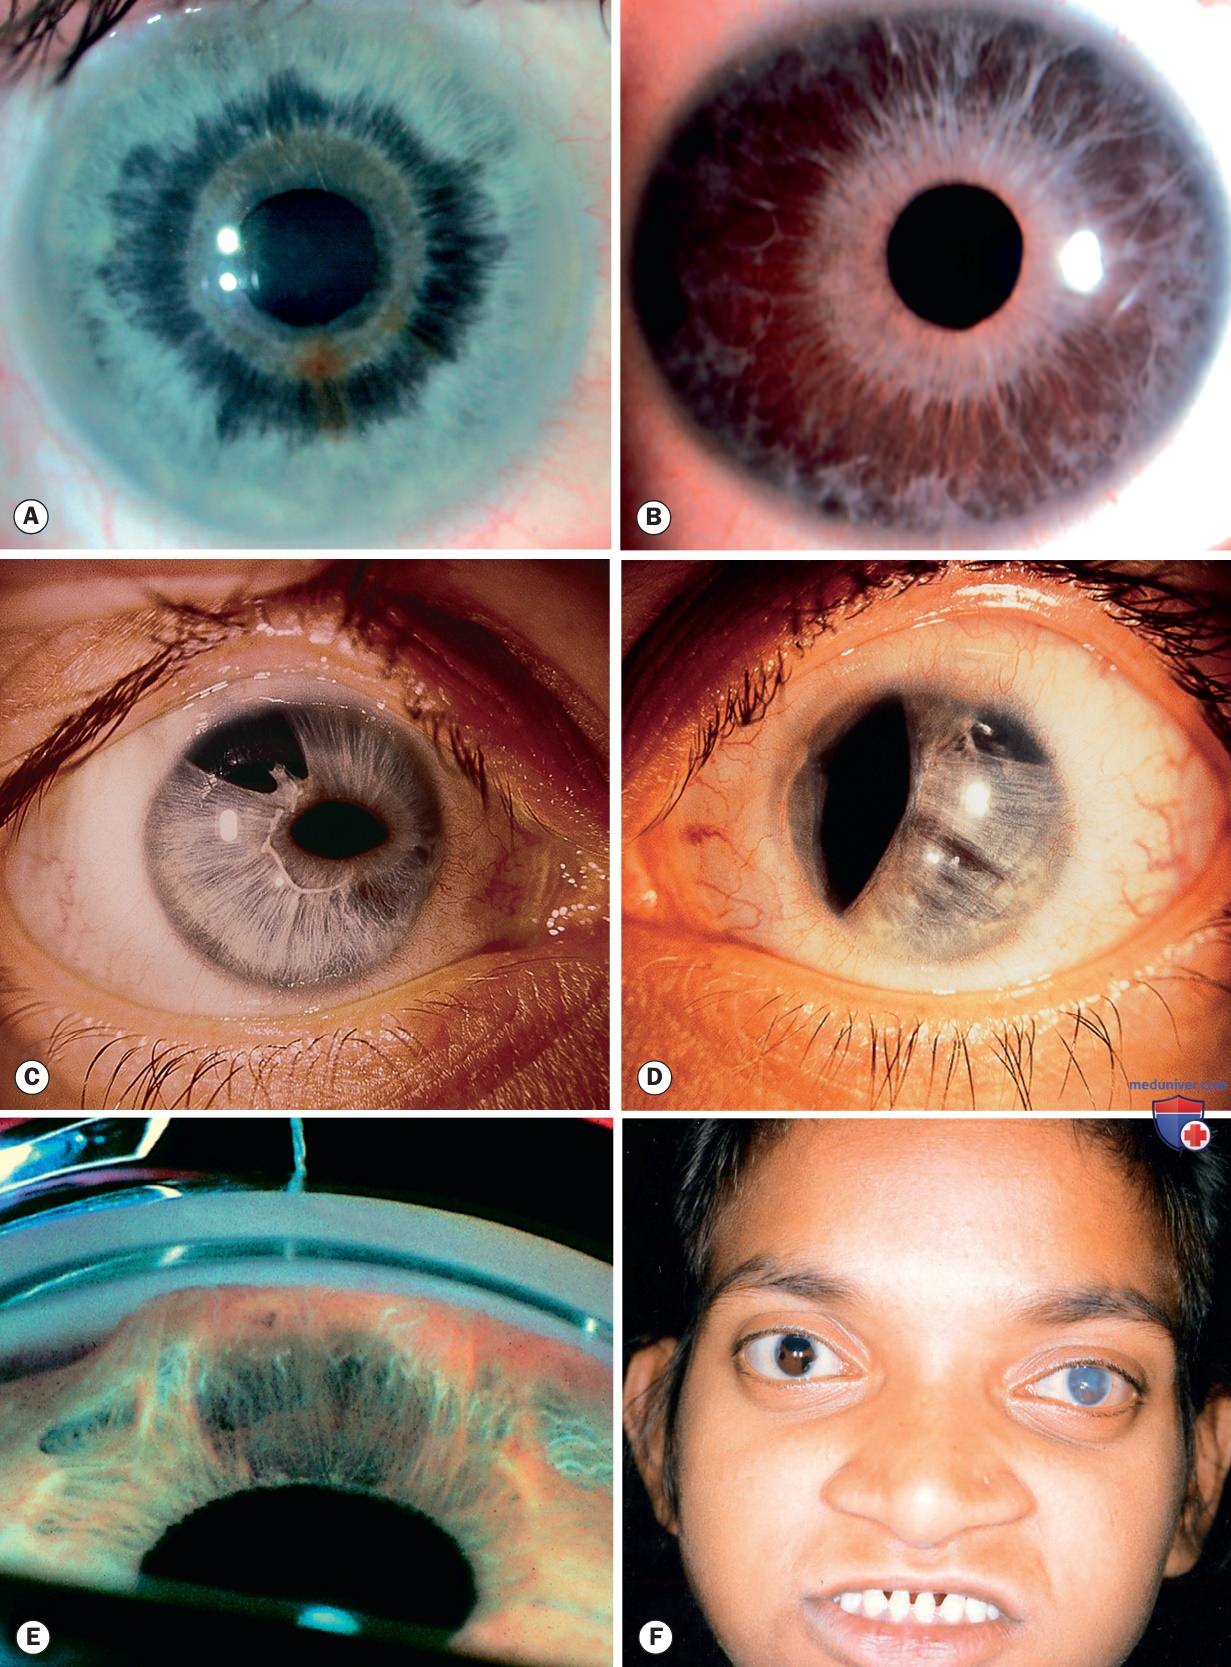
о стромальная гипоплазия радужки (рис. 2);
о эктропион увеа;
о корэктопия и сквозные дефекты радужки (рис. 2).
Рисунок 2. Аномалия и синдром Ригера: (А) умеренная стромальная гипоплазия радужки; (B) выраженная стромальная гипоплазия радужки; (C) сквозной дефект радужки и корэктопия (правого глаза); (D) выраженная корэктопия; (E) гониоскопическая картина передних периферических синехий; (F) аномалии лица и зубов
• Гониоскопическая картина аномалии Аксенфельда при средней степени тяжести заболевания. В тяжелых случаях широкие листки стромы радужки плотно прилежат к роговице кпереди от линии Швальбе (рис. 2).
• Глаукома развивается примерно в 50% случаев, обычно в детском или юношеском возрасте. Часто требуется хирургическое лечение.
• Синдром Ригера характеризуется сочетанием аномалии Ригера со следующими экстраокулярными отклонениями:
о аномалии зубов: гиподонтия (уменьшение числа зубов) и микродонтия (маленькие размеры зубов) (рис. 2);
о аномалии лицевого черепа: гипоплазия верхней челюсти, широкая носовая перегородка, теле-кантус и гипертелоризм;
о другие аномалии — избыточная кожа в околопупочной области и изменения гипоспадия. Потеря слуха, гидроцефалия, аномалии сердца и почек и врожденный вывих бедра — редкие сопутствующие патологии.
в) Аномалия Петерса. Чрезвычайно редкая, тяжелая патология. Двустороннее поражение возникает более чем в половине случаев. Является результатом аномальной закладки клеток нервного гребня на 6-8-й нед. эмбрионального развития, когда формируются структуры глаза. Большинство случаев спорадические, хотя описаны аутосомно-рецессивный тип наследования и хромосомные аномалии.
1. Клинические особенности. Синдром Петерса I типа поражает только радужку, II типа — радужку и хрусталик.
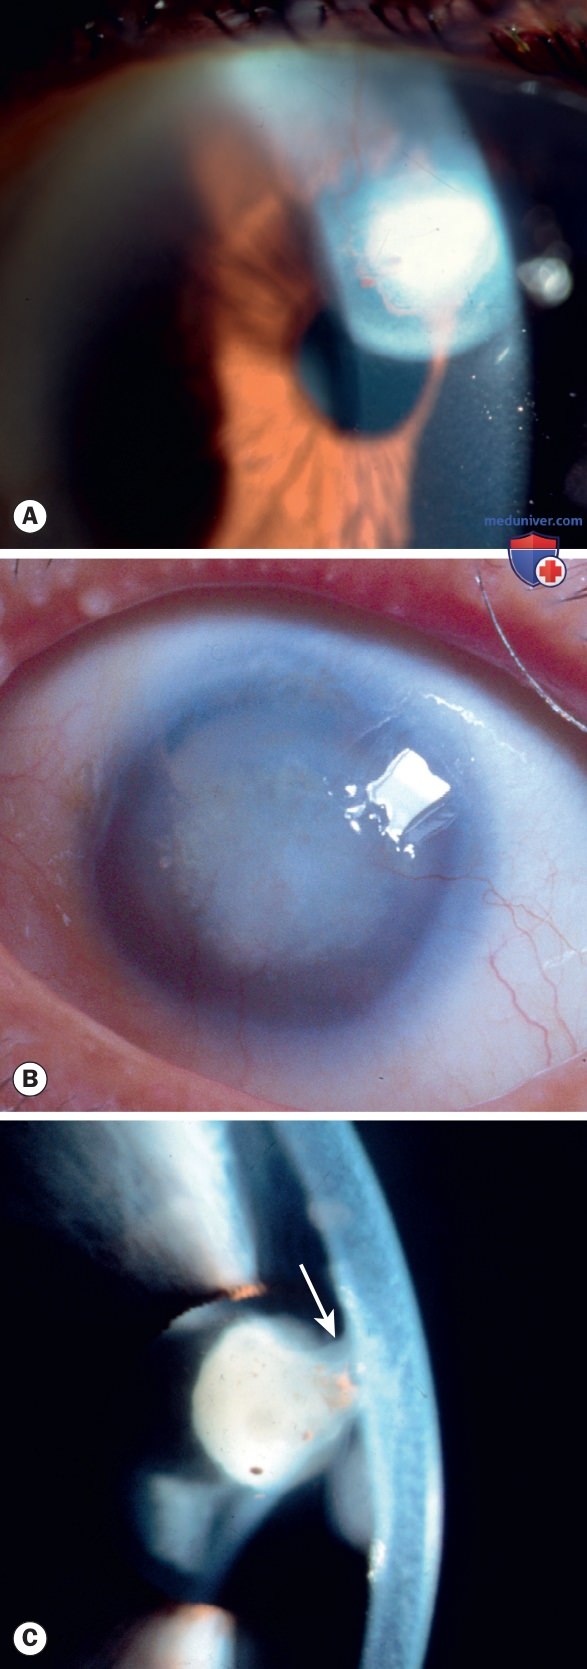
Задний дефект роговицы включает в себя задний отдел стромы, десцеметову мембрану и эндотелий с иридокорнеальным или роговично-хрусталиковым контактами или без них (рис. 3).
• Глаукома развивается приблизительно в 50% случаев и связана с аномальным строением УПК. Глаукома обычно врожденная, но может манифестировать в детстве или позже. Прогноз хуже, чем при первичной врожденной глаукоме.
• Сообщалось о системных патологиях, ассоциированных с синдромом Петерса, включающих в себя аномалии челюстно-лицевой и центральной нервной систем. Синдром Петерса-плюс включает в себя определенную группу системных расстройств.
г) Аниридия:
1. Генетика. Аниридия — редкое двустороннее поражение с опасными для жизни патологическими состояниями. Возникает в результате неправильного нейроэктодермального развития, вторичного к мутации в гене РАХ6. РАХ6 примыкает к гену WT1, мутация которого приводит к опухоли Вильмса.
• Аутосомно-доминантная аниридия встречается в 2/3 всех случаев, не имеет системных проявлений. Признак имеет высокую пенетрантность (у всех пациентов с генотипом будут внешние проявления), но экспрессивность (степень выраженности) его проявления различна.
• Спорадическая аниридия, включающая WARG (Wilms tumour, Aniridia, mental Retardation, Genitourinary abnormalities'), — ранее называлась синдромом Миллера. Встречается в 1/3 случаев. У детей со спорадической аниридией вероятность развития опухоли Вильмса составляет около 30%
• Синдром Гиллеспи возникает лишь в 1% случаев. Наследуется по аутосомно-рецессивному признаку. Проявляется умственной неполноценностью и мозжечковой атаксией.
2. Диагностика. Все пациенты со спорадической аниридией должны проходить ультразвуковое исследование брюшной полости каждые 3 мес. до 5 лет, каждые 6 мес. до 10 лет и ежегодно до 16 лет для выявления развития опухоли Вильмса или до тех пор, пока молекулярно-генетический анализ не подтвердит отсутствие мутации WT1.
• Проявляется характерным врожденным нистагмом и светобоязнью. Родители иногда сами замечают отсутствие радужки или расширение зрачка.
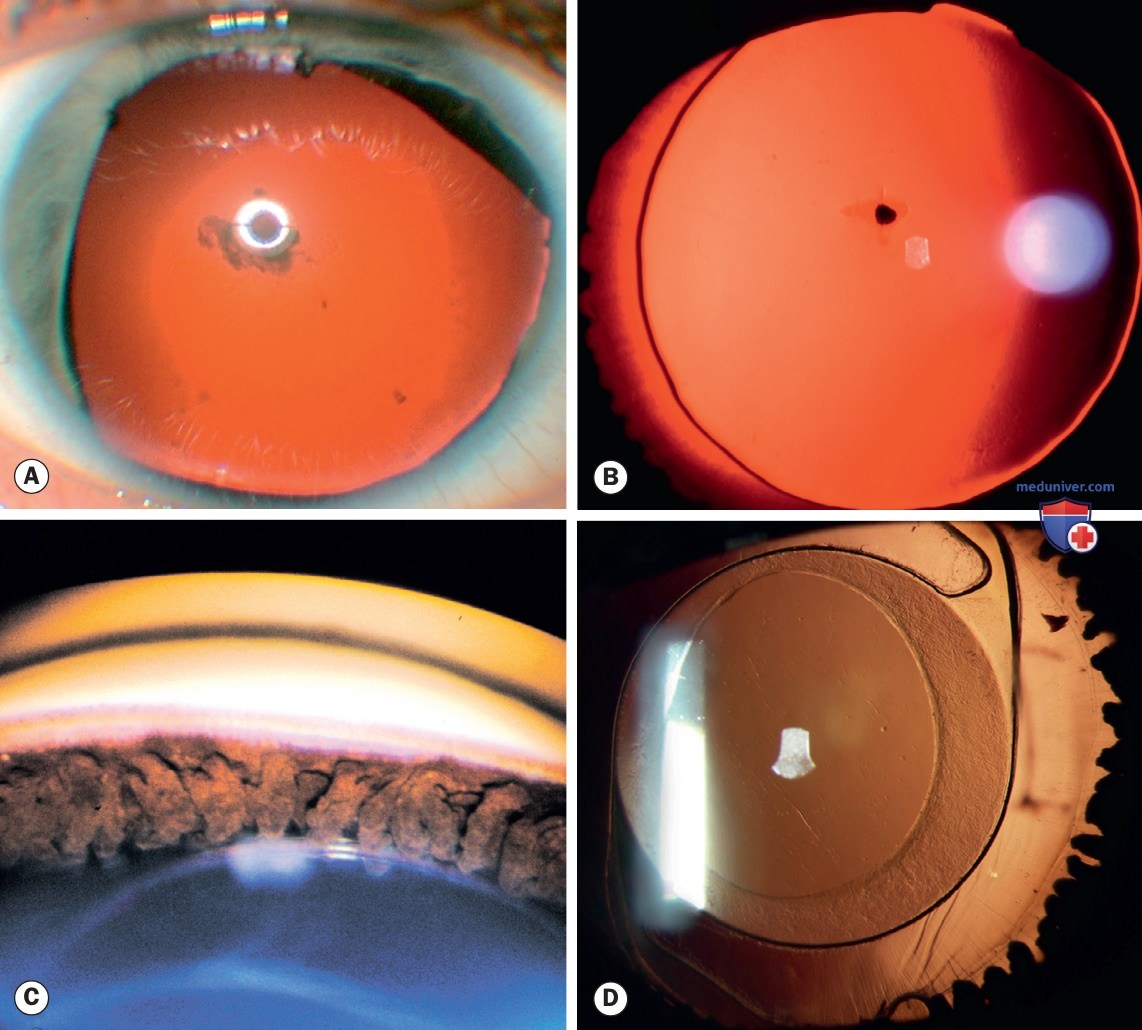
• Аниридия разной степени выраженности: от минимальной (можно обнаружить только при транслюминисценции) до полного отсутствия радужки (рис. 4).
Рисунок 4. Аниридия: (А) частичная; (B) полная; (C) гониоскопическая картина при аниридии — в УПК определяются остатки корня радужки; (D) транслюминисценция артифакичного глаза с визуализацией очертаний цилиарных отростков
• Веки часто с признаками дисфункции мейбомиевых желез.
• Изменения роговицы:
о Нестабильность слезной пленки, синдром сухого глаза и дефекты эпителия встречаются достаточно часто.
о Разрастание конъюнктивы в результате недостаточности лимбальных стволовых клеток.
о Рубцевание центральной зоны стромы роговицы и ее васкуляризация (характерно для поздней стадии развития процесса).
о Глазное дно. Возможна гипоплазия центральной зоны сетчатки и/или зрительного нерва и колобомы сосудистой оболочки.
о Гониоскопия. При полной на первый взгляд аниридии возможно обнаружить рудиментарную оборку ткани радужной оболочки (рис. 4).
о Хрусталик. Характерные изменения хрусталика: катаракта и подвывих хрусталика (рис. 4).
о Глаукома развивается приблизительно в 75% случаев обычно в детстве или в юношеском возрасте. Лечение затруднено, прогноз неблагоприятный.
3. Лечение:
• Глаукома:
о Медикаментозная терапия неэффективна в большинстве случаев.
о Трабекулэктомия с митомицином С или комбинированная трабекулэктомия — трабеку-лотомия проводились ранее, но не приводила к достаточному контролю ВГД.
о Фильтрующие искусственные дренажи позволяют добиться успеха в длительном контроле ВГД.
о Диодлазерную циклоабляцию проводят при неблагоприятных исходах других методов.
• Цветные контактные линзы используют в целях создания искусственного зрачка для улучшения остроты зрения и устранения косметического дефекта. Оттеночные контактные линзы могут использоваться в качестве альтернативы.
• Лубриканты назначают при сопутствующей кератопатии.
• Факоэмульсификация катаракты часто необходима. Для уменьшения светобоязни возможна имплантация окрашенной интраокулярной линзы. Во время операции следует избегать травматизации лимбальной зоны во избежание нарушения функции лимбальных стволовых клеток.
• Имплантация протеза радужки проводилась для артифакичных глаз с аниридией. Но данная манипуляция может привести к развитию или ухудшению течения глаукомы.
• Трансплантация лимбальных стволовых клеток с кератопластикой или без нее иногда необходима.
• Аномалии рефракции, амблиопия и косоглазие должны лечиться довольно интенсивно.