Лизосомные болезни накопления: мукополисахаридозы (рис. 1-3).
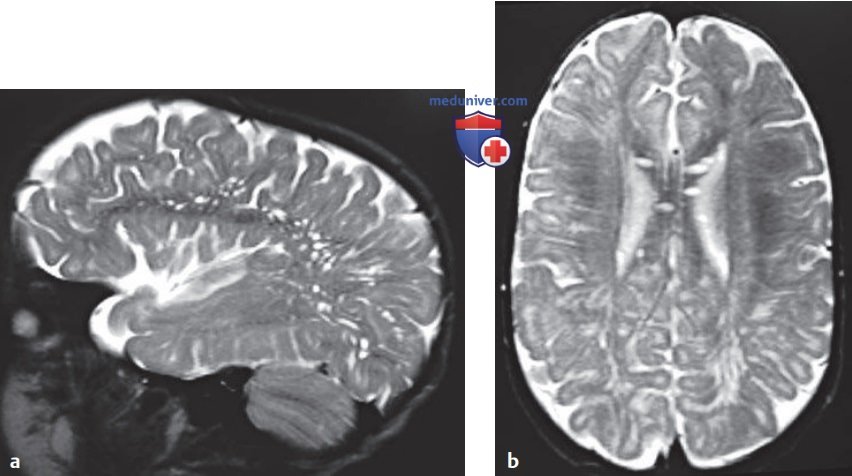
Рисунок 1. Ребенок 2,5 лет с синдромом Гурлер (МПС типа IН). На сагиттальном (а) и аксиальном (b) Т2-ВИ в перивентрикулярном белом веществе и мозолистом теле видны очаги высокого сигнала и диффузная атрофия мозга
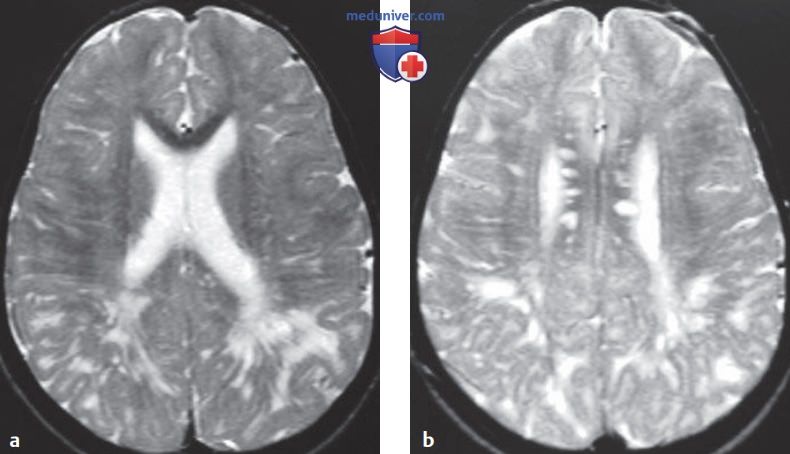
Рисунок 2. Ребенок 4 лет с синдромом Хантера (МПС типа II). На аксиальных Т2-ВИ (а, b) в белом веществе головного мозга визуализируются нечетко очерченные зоны высокого сигнала, а также очаги высокого сигнала, указывающие на расширенные периваскулярные пространства
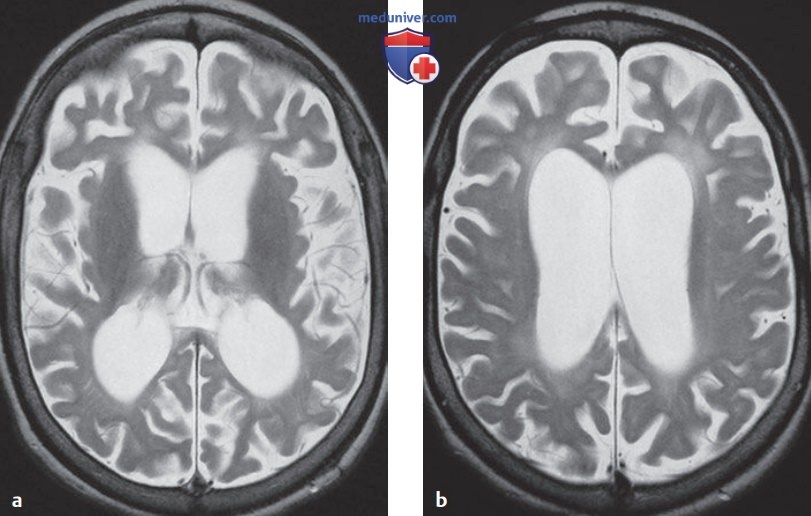
Рисунок 3. Девочка 6 лет с синдромом Санфилиппо (МПС типа III). На аксиальных Т2-ВИ (а, b) в перивентрикулярном белом веществе головного мозга определяются нечетко очерченные зоны высокого сигнала, а также выраженные атрофические изменения
а) Данные лучевой диагностики:
1. КТ: области пониженной плотности с нечеткими контурами в белом веществе головного мозга, атрофия больших полушарий и мозжечка, возможно наличие очагов низкой плотности в мозолистом теле и базальных ядрах (расширенные периваскулярные пространства).
2. МРТ: области с нечеткими контурами, имеющие пониженный сигнал на Т1-ВИ, повышенный сигнал на Т2-ВИ и при FLAIR в белом веществе головного мозга, атрофия больших полушарий и мозжечка, возможно наличие очагов низкого сигнала на Т1-ВИ в мозолистом теле и базальных ядрах (расширенные периваскулярные пространства с утолщением адвентиции кровеносных сосудов, в которой обнаруживаются крупные клетки, содержащие гликозаминогликаны), корковых/подкорковых инфарктов головного мозга, также могут наблюдаться макроцефалия, сообщающаяся гидроцефалия, утолщение мозговых оболочек.
б) Комментарии. Мукополисахаридозы (МПС) - заболевания с аутосомнорецессивным или Х-сцепленным типом наследования, связаны с нарушением обмена гликозаминогликанов в лизосомах, вызванным недостаточностью ферментов. Выделяют 3 фенотипа МПС типа I: синдром Гурлер (МПС типа IH), синдром Гурлер-Шейе (МПС типа IH/S) и синдром Шейе (МПС типа IS), которые наследуются аутосомно-рецессивно и обусловлены мутацией гена IDUA, что ведет к недостаточности α-L-идуронидазы.
Другие типы МПС: синдром Хантера (МПС типа II), наследуется Х-сцепленно, обусловлен мутацией гена IDS, ведущей к дефициту идуронат-2-сульфатазы; синдром Санфилиппо (МПС типа III), наследуется аутосомно-рецессивно, вызван дефицитом одного из четырех ферментов, участвующих в расщеплении гликозаминогликана гепарансульфата: гепаран-N-сульфатазы, N-ацетил- α-глюкозаминидазы, ацетил-КоА: a αглюкозаминид-N-ацетилтрансферазы или N-ацетилглюкозамин-6-сульфатазы; синдром Моркио (МПС типа IV), наследуется аутосомно-рецессивно, вызван мутацией гена GALNS, приводящей к недостаточности галактоза-6-фосфатазы или β-галактозидазы.
Патологическое накопление мукополисахаридов (гликозаминогликанов) приводит к гибели аксонов и демиелинизации. Больные с синдромом Гурлер редко живут более 16 лет. Пациенты с тяжелой формой синдрома Хантера обычно умирают в возрасте от 8 до 15 лет. Больные с синдромом Санфилиппо часто умирают, не достигнув возраста 30 лет.