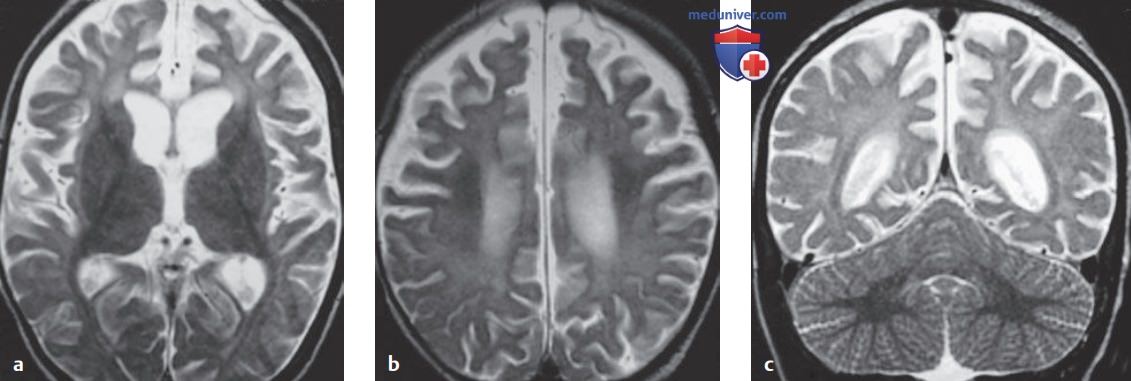
Лизосомные болезни накопления: нейрональный цероидный липофусциноз (рис. ниже).
Мальчик 19 мес. с нейрональным цероидным липофусцинозом. В перивентрикулярном белом веществе видны нечетко очерченные зоны высокого сигнала на аксиальных (а, b) и корональном (c) Т2-ВИ в сочетании со сниженным сигналом в таламусе. Также видна выраженная атрофия мозга
а) Данные лучевой диагностики:
1. КТ: прогрессирующая атрофия больших полушарий и мозжечка, возможно наличие областей пониженной плотности в белом веществе.
2. МРТ: прогрессирующая атрофия больших полушарий и мозжечка, возможно наличие областей повышенного сигнала на Т2-ВИ и при FLAIR в перивентрикулярном белом веществе и пониженного сигнала на Т2-ВИ в бледном шаре и таламусе. Как правило, накопление КС отсутствует. Спустя 5 лет на пораженных участках происходит увеличение ИКД.
б) Комментарии. Нейрональный цероидный липофусциноз - прогрессирующая нейродегенеративная энцефалопатия у детей (1:25 000 новорожденных, в США и Европе 1:10 000) с накоплением в цитосомах аутофлуоресцирующего пигмента (липофусцина). Приводит к прогрессирующей атрофии больших полушарий и мозжечка.
Клинические проявления: дегенерация сетчатки (у детей), эпилепсия и двигательные расстройства. Заболевание обусловлено 9 мутациями гена CLN. Врожденная форма: мутации гена CLN10 (сегмент 11р15). Инфантильная форма (болезнь Халтиа-Сантавуори): мутации гена CLN1 (сегмент 1р32). Поздняя инфантильная форма (болезнь Янского-Бильшовского): мутации генов CLN1-CLN8.
Ювенильная форма (болезнь Баттена): мутации генов CLN1, CLN3 или CLN5. Взрослая форма (болезнь Куфса): мутации генов CLN1, CLN4 или CLN6. Мутации приводят к недостаточности катепсина D, пальмитоилтиоэстеразы 1 (РРТ1) или трипептидилпептидазы 1 (ТРР1).