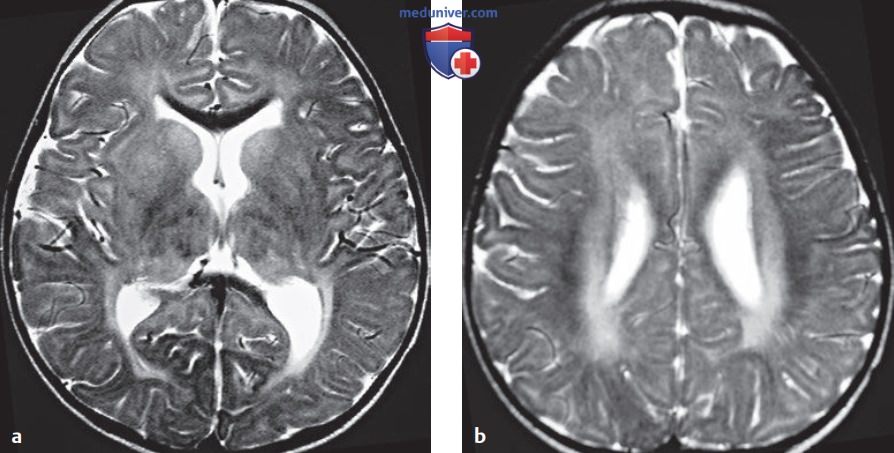
Лизосомные болезни накопления: ганглиозидозы - болезнь Тея-Сакса и болезнь Сендхоффа (рис. ниже).
Девочка 18 мес. с болезнью Тея-Сакса. На аксиальных Т2-ВИ (а, b) в перивентрикулярном белом веществе, а также хвостатых ядрах, скорлупе и заднем таламусе видны нечетко очерченные зоны патологически повышенного сигнала
а) Данные лучевой диагностики:
1. КТ: немного повышенная плотность в таламусе и пониженная плотность в белом веществе головного мозга, в дальнейшем наблюдается прогрессирующая атрофия больших полушарий и мозжечка.
2. МРТ: усиленный сигнал на Т2-ВИ и при FLAIR в базальных ядрах и белом веществе головного мозга, накопление КС отсутствует.
3. MP-спектроскопия: уменьшение соотношения N-ацетиласпартат/креатин, увеличение соотношения холин/креатин и миоинозитол/креатин, что указывает на гибель нейронов и глиоз.
б) Комментарии. Заболевания с аутосомно-рецессивным типом наследования, характеризуются недостаточностью ферментов лизосом. Болезнь Тея-Сакса: функциональная недостаточность N-ацетилгексозаминидазы А, обусловленная мутацией гена НЕХА в сегменте 15q-23-24. Частота носительства мутантного гена у евреев ашкенази 1:30, в других популяциях - 1:380.
Неврологические расстройства начинаются через 6 мес. после рождения и прогрессируют в течение следующих 2 лет, приводя к смерти в течение 3-4 лет. Болезнь Сендхоффа: функциональная недостаточность N-ацетилгексозаминидазы А и 8, обусловленная мутацией гена НЕХВ в сегменте 5q-13.