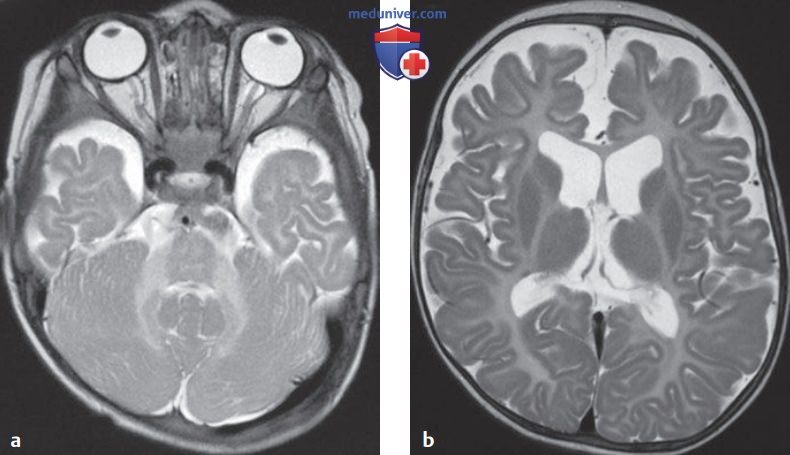
Мальчик 10 мес. с болезнью Пелицеуса-Мерцбахера. На аксиальных Т2-ВИ (а, b) визуализируется диффузный патологически повышенный сигнал в белом веществе полушарий большого мозга, мозжечка, его средних ножках, внутренних капсулах и стволе мозга, а также умеренная атрофия мозга
а) Данные лучевой диагностики:
1. МРТ: неравномерные диффузные или «пятнисто-тигровые» зоны аномального высокого сигнала на Т2-ВИ в белом веществе головного мозга, сначала изменения наблюдаются в подкорковом белом веществе, затем распространяются на остальное белое вещество, включая внутренние капсулы, возможно поражение мозжечка и ствола мозга (мост, пирамидные тракты). Накопление КС отсутствует; наблюдается прогрессирующая атрофия больших полушарий и мозжечка с образованием полостей в белом веществе.
2. ДВИ: в пораженном белом веществе может быть повышен ИКД.
3. MP-спектроскопия: снижение уровней N-ацетиласпартата и холина.
4. КТ: неоднородное или диффузное снижение плотности в белом веществе головного мозга, сначала изменения наблюдаются в подкорковом белом веществе, затем распространяются на остальное белое вещество, возможно поражение мозжечка и ствола мозга. Накопление КС отсутствует; наблюдается прогрессирующая атрофия больших полушарий и мозжечка.
б) Комментарии. Встречается с частотой 1-10 на миллион. Болезнь Пелицеуса-Мерцбахера - это лейкодистрофия с Х-сцепленным (тип 1) или аутосомно-рецессивным (тип 2) наследованием. Выделяют 5 подтипов болезни, характеризующихся дефицитом или аномальным строением главных белков миелина. Мутации (дупликация гена, вставки, делеции и миссенс-мутации) гена PLP1 в сегменте Xq22 затрагивают производство протеолипидного белка (PLP) и его изоформы DM20, что ведет к нарушению формирования миелина и апоптозу олигодендроцитов в головном мозге и его стволе.
Черепные и периферические нервы часто бывают миелинизированы. При врожденной болезни Пелицеуса-Мерцбахера 2-го типа симптомы появляются в неонатальном периоде; при наиболее распространенном, классическом типе болезни Пелицеуса-Мерцбахера 1-го типа дебют заболевания наблюдается в течение первого года жизни. В этом случае неврологическая симптоматика часто развивается в течение 10-12 лет; наблюдаются глазодвигательные нарушения, нистагм, мышечная гипотония, задержка психомоторного развития, замедление роста, атаксия и судороги.
При врожденном варианте болезни симптоматика в виде выраженной мышечной гипотонии, нистагма, трудностей при кормлении и задержки психомоторного развития появляется в неонатальном периоде, состояние прогрессивно ухудшается, смерть наступает на первом десятилетии жизни. Хотя при Х-сцепленном варианте наследования болеют лица мужского пола, женщины - носительницы мутации.