Дистрогликанопатии лежат в основе развития врожденных мышечных дистрофий, возникают в результате мутаций генов, кодирующих гликозилтрансферазы, из-за чего снижается выработка гликозилированного α-дистрогликана.
На фоне дефицита этого гликопротеина или изменения его структуры уменьшается пролиферация нейронов в желудочковой зоне эмбрионального мозга, существенно меняется функция радиальной глии, нарушается ее прикрепление к пограничной пиальной мембране, что ведет к нарушению миграции нейронов и формирования коры.
При дистрогликанопатиях происходят мутации генов FKTN в сегменте 9qЗ1, FKRP в 19q13.3, РОМТ1 в 9q34.1, РОМТ2 в 14q24, POMGnT1 в 1р33-34 и LARGE в 22q12.3-q13.1.
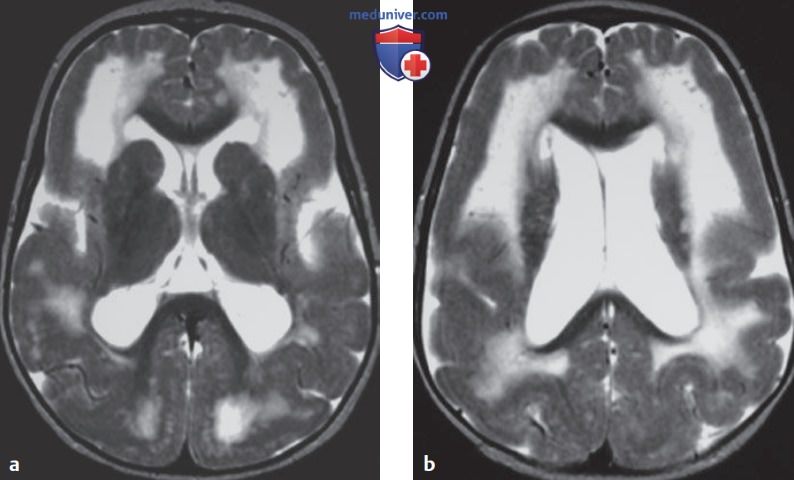
Болезнь с поражением мышц, глаз и головного мозга (рис. ниже).
Девочка 14 мес., страдающая болезнью с поражением мышц, глаз и головного мозга. На аксиальных Т2-ВИ (a, b) в белом веществе головного мозга определяется диффузный патологически повышенный сигнал в сочетании с атрофией мозга и полимикрогирией лобных долей
а) Данные лучевой диагностики:
1. МРТ: в коре головного мозга выявляются зоны агирии, пахигирии и/или полимикрогирии; на Т2-ВИ в белом веществе головного мозга определяется патологически повышенный сигнал, также наблюдается гипоплазия и/или микрокистозные изменения мозжечка.
б) Комментарии. Дистрогликанопатия с тяжелой врожденной мышечной дистрофией и нарушением развития головного мозга в эмбриональном периоде. Возникает в результате мутаций генов, кодирующих гликозилтрансферазы.
Дефицит этих ферментов приводит к снижению гликозилирования, из-за чего нарушается связь а-дистрогликана с ламинином-α2, который необходим для нормального функционирования радиальной глии и миграции нейронов из желудочковой зоны эмбрионального мозга, а также для формирования коры головного мозга. Болезнь развивается в результате мутаций генов FKRP, FKTN, РОМТ1 и РОМТ2.
в) Врожденная мышечная дистрофия Фукуямы:
1. Данные лучевой диагностики. МРТ: полимикрогирия больших полушарий и мозжечка, гипоплазия кортико-спинальных трактов, неустойчивое патологическое повышение сигнала в белом веществе головного мозга на Т2-ВИ, возможны гипоплазия мозжечка и моста, а также кисты мозжечка.
2. Комментарии. Дистрогликанопатия с тяжелой врожденной мышечной дистрофией и нарушением внутриутробного развития головного мозга, встречается в основном у японцев. Возникает вследствие мутации гена FKTN, кодирующего гликозилтрансферазу.
Дефицит этого фермента приводит к снижению гликозилирования, из-за чего нарушается связь α-дистрогликана с ламинином-α2, который необходим для нормального функционирования радиальной глии и миграции нейронов из желудочковой зоны эмбрионального мозга, а также для формирования коры головного мозга.