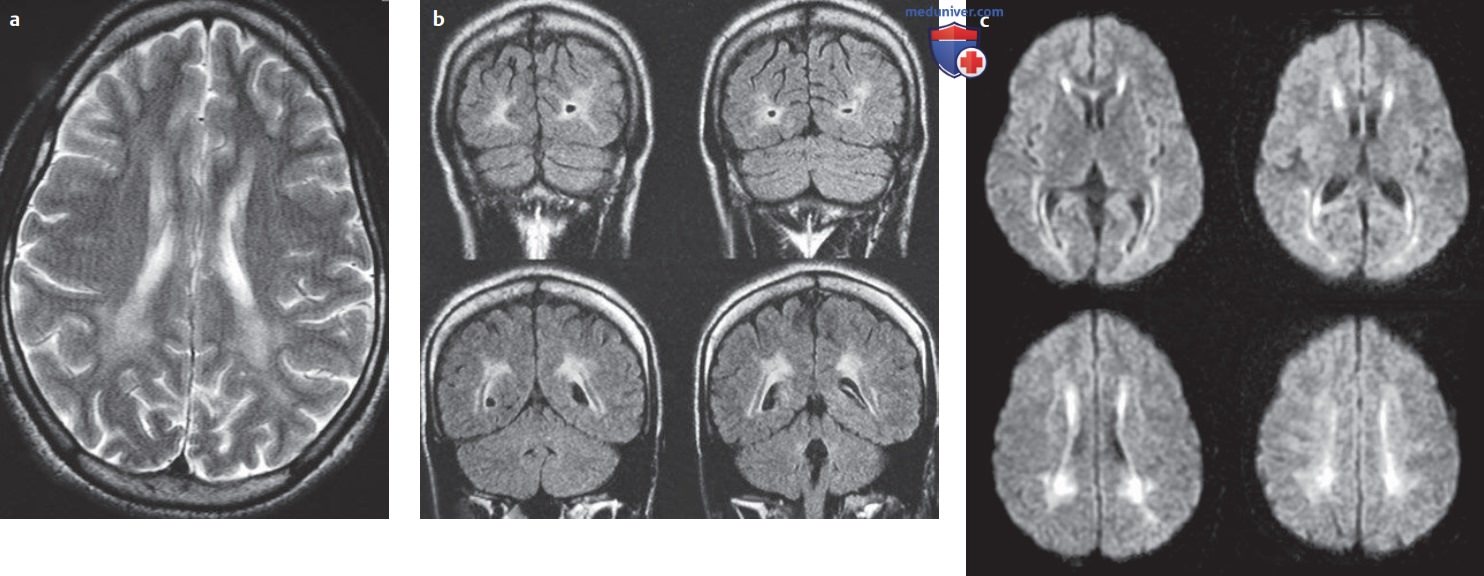
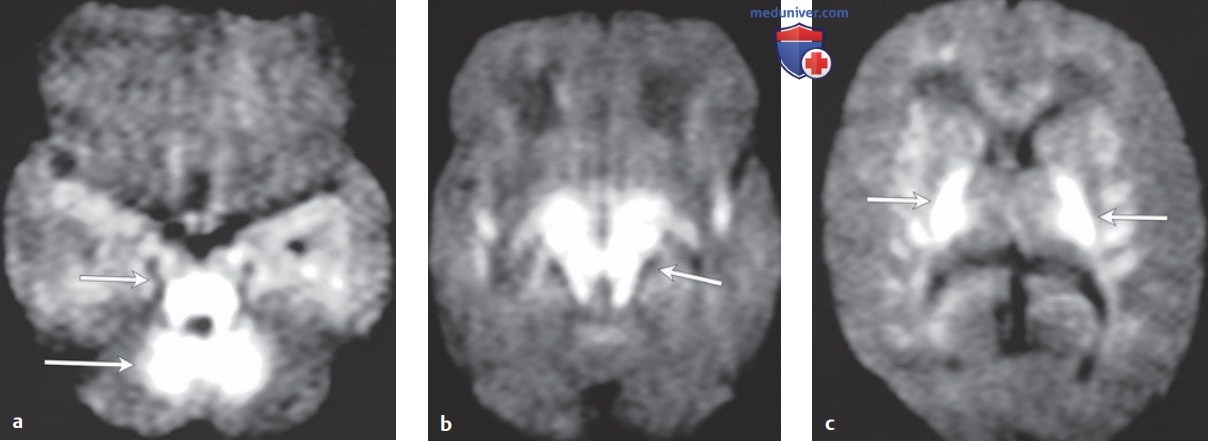
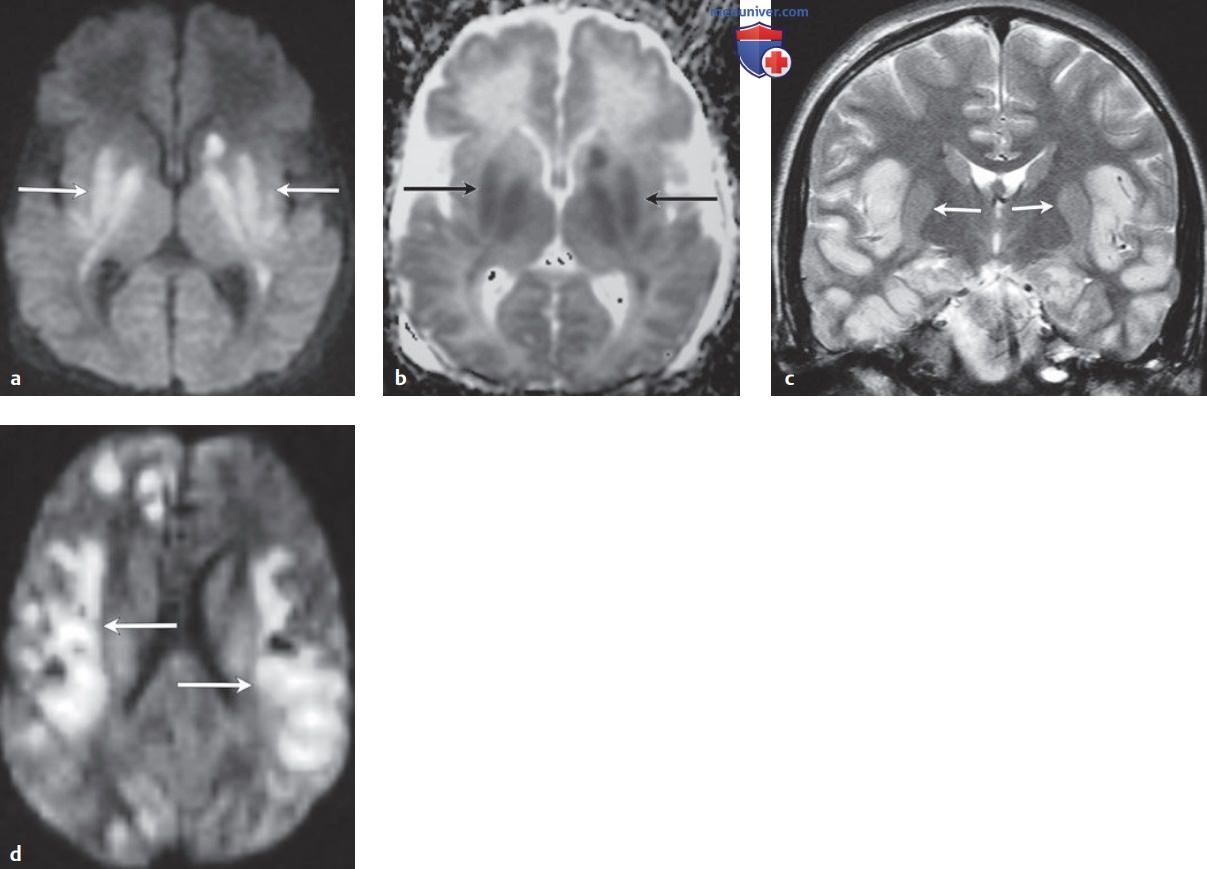
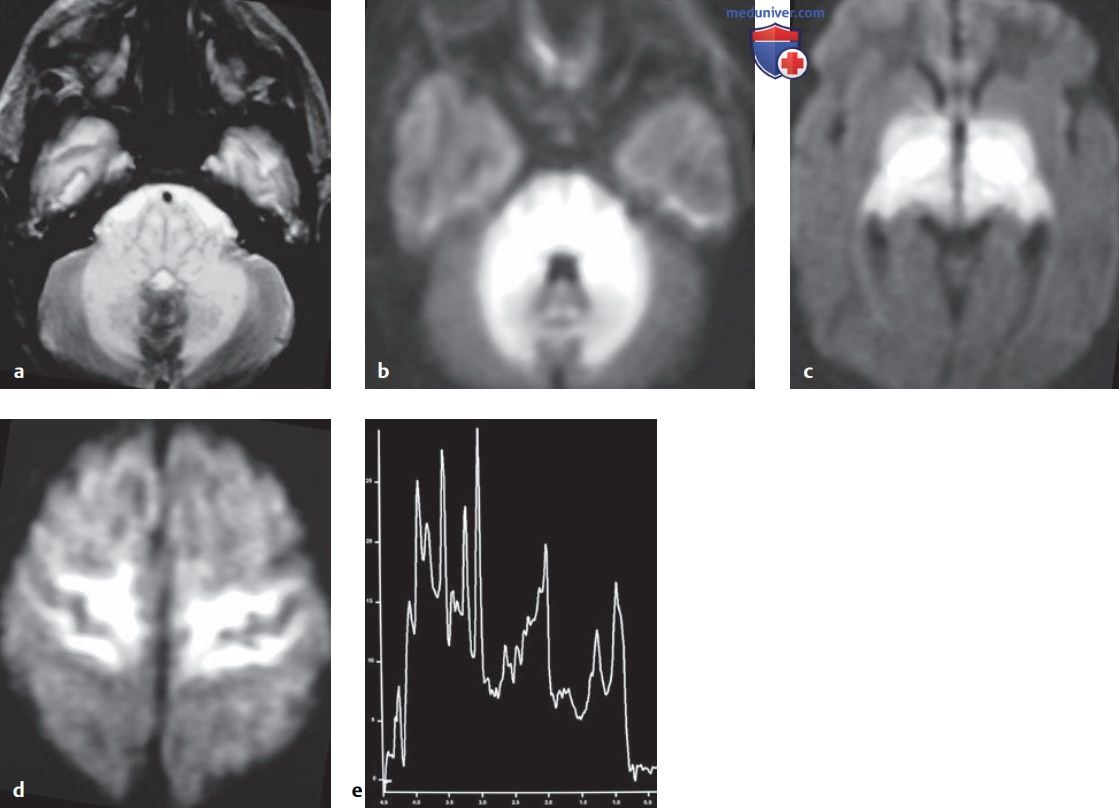
Нарушения обмена аминокислот и цикла мочевины: фенилкетонурия, пропионовая ацидемия, метилмалоновая ацидурия, гомоцистинурия, дефицит орнитинкарбамоилтрансферазы, цитруллинемия, аргининосукцинатная ацидурия, лейциноз (болезнь кленового сиропа), глутаровая ацидемия/ацидурия и др. (рис. 1-5).
Рисунок 1. Мужчина 22 лет, страдающий фенилкетонурией. Острый токсический эффект производных фенилаланина. На аксиальном Т2-ВИ (а) и корональных FLAIR-изображениях (b) в перивентрикулярном белом веществе визуализируются двусторонние области высокого сигнала с нечеткими контурами. На аксиальных ДВИ (с) определяется снижение диффузии
Рисунок 2. Мальчик 1 нед. с метилмалоновой ацидурией и метаболической декомпенсацией, сопровождаемой острой токсичностью. На аксиальных ДВИ (а-с) визуализируется снижение диффузии (стрелки) в стволе мозга, глубоком белом веществе мозжечка, внутренней капсуле и таламусе
Рисунок 3. Дефицит орнитинкарбамоилтрансферазы. Мальчик 9 дней. На аксиальных ДВИ (а) и карте ИКД (b) визуализируется снижение диффузии в левом хвостатом ядре, скорлупе и таламусе (стрелки), вызванное токсическим действием аммиака. Мальчик 14 лет с метаболическим кетоацидозом и двусторонним аномально высоким сигналом в коре головного мозга (стрелки) на корональном Т2-ВИ (с) и снижением диффузии (стрелки) на аксиальном ДВИ (d)
Рисунок 4. Девочка 2 нед. с болезнью кленового сиропа и метаболической декомпенсацией. В стволе мозга, средних ножках мозжечка и глубоком белом веществе мозжечка визуализируются аномально высокий сигнал на аксиальном Т2-ВИ (а) и снижение диффузии на аксиальном ДВИ (b). Снижение диффузии на аксиальных ДВИ (с, d) также наблюдается в таламусе и пре- и постцентральной извилинах. При МР-спектроскопии с временем эха (ТЕ) 35 мс (е) виден подъем пика лактата на уровне 1,4 и 0,9 ppm, который обусловлен метильными группами аминокислот с разветвленной цепью и α-кетокислотами
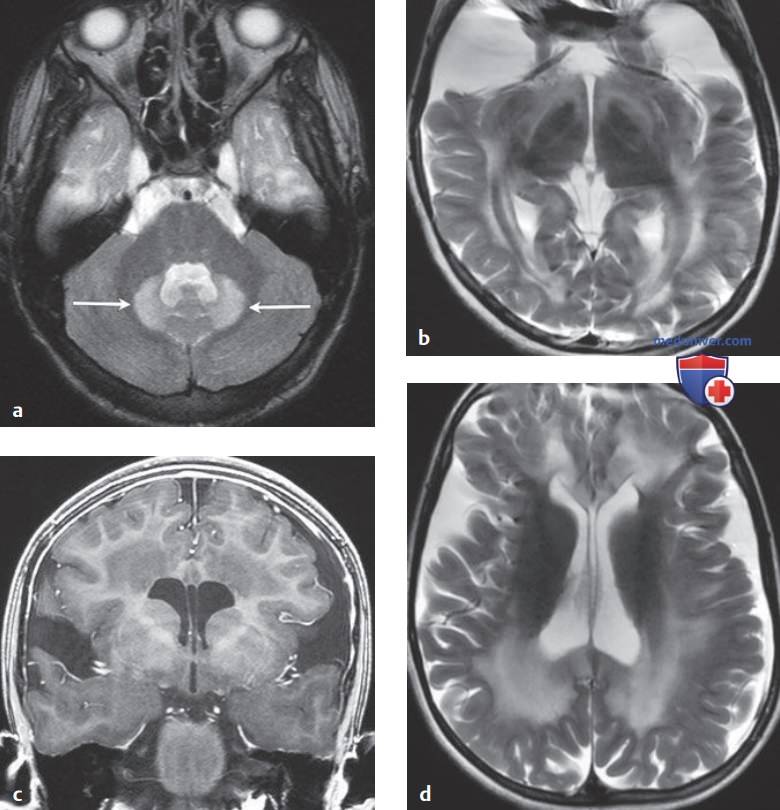
Рисунок 5. Глутаровая ацидемия/ацидурия 1-го типа: мальчик 13 лет, у которого на Т2-ВИ (а) виден аномально высокий сигнал в зубчатых ядрах (стрелки). Девочка 11 лет с расширенными субарахноидальными пространствами в средней черепной ямке и расширенными сильвиевыми бороздами на аксиальном Т2-ВИ (b) и корональном Т1-ВИ (с). На более краниальном аксиальном Т2-ВИ (d) визуализируется двусторонняя гипоплазия/атрофия лобной и височной долей и патологически повышенный сигнал в белом веществе головного мозга, который отражает процессы дисмиелинизации/демиелинизации вследствие нейротоксического действия метаболитов
а) Данные лучевой диагностики:
1. КТ: участки снижения плотности в белом веществе больших полушарий и/или мозжечка, возможны зоны пониженной плотности в бледном шаре, скорлупе, хвостатом ядре, таламусе и стволе мозга.
2. МРТ: на Т2-ВИ и при FLAIR видны участки повышенного сигнала в белом веществе больших полушарий и/или мозжечка, возможны зоны повышенного сигнала на Т2-ВИ в бледном шаре, скорлупе, хвостатом ядре, таламусе и стволе мозга. При метаболической декомпенсации, кетоацидозе и ишемии может наблюдаться снижение диффузии.
б) Комментарии. Заболевания с аутосомно-рецессивным или Х-сцепленным типом наследования, при которых наблюдается недостаточность ферментов и нарушение функционирования митохондрий. При этих заболеваниях происходит накопление токсических метаболитов, в результате чего нарушается функция митохондрий, развивается кетоацидоз и/или гипераммониемия, а также нарушается синтез миелина.
Фенилкетонурия: заболевание с аутосомно-рецессивным типом наследования, обусловлено мутацией, приводящей к дефициту фенилаланингидроксилазы, в результате чего накапливается фенилаланин. Пропионовая ацидемия: заболевание с аутосомно-рецессивным типом наследования, обусловлено мутацией, приводящей к дефициту пропионил-КоА-карбоксилазы, что ведет к накоплению пропионата, 3-гидроксибутирата, метилцитрата и 3-гидроксипропионата.
Метилмалоновая ацидурия/гомоцистинурия: заболевание с аутосомно-рецессивным типом наследования, обусловлено мутацией, ведущей к нарушению преобразования метилмалонилКоА в сукцинил-КоА из-за нарушения функции апофермента метилмалонил-КоА-мутазы или дефицита кофермента аденозилкобаламина, что приводит к накоплению и выделению с мочой метилмалоновой, метиллимонной и 3-гидроксипропионовой кислот.
Дефицит орнитинкарбамоилтрансферазы: заболевание с Х-сцепленным типом наследования, обусловлено мутацией, ведущей к дефициту орнитинкарбамоилтрансферазы, в результате чего происходит накопление аммиака. Лейциноз (болезнь кленового сиропа): заболевание с аутосомно-рецессивным типом наследования, обусловлено мутацией, ведущей к дефициту дегидрогеназы кетокислот с разветвленной цепью, в результате чего происходит накопление аминокислот с разветвленной цепью (лейцина, изолейцина и валина).
Глутаровая ацидемия/ацидурия 1-го типа: заболевание с аутосомно-рецессивным типом наследования, обусловлено мутацией, ведущей к дефициту фермента глутарил-КоА-дегидрогеназы, в результате чего происходит накопление глутаровой кислоты. Фермент глутарил-КоА-дегидрогеназа участвует в метаболизме лизина, гидролизина, триптофана. Глутаровая ацидемия/ацидурия 2-го типа: заболевание с аутосомно-рецессивным типом наследования, обусловлено мутацией, ведущей к дефициту ацил-КоА-дегидрогеназы, в результате чего в митохондриях нарушается перенос электронов флавопротеином или убихинон-оксидоредуктазой.