а) Эпидемиология. Систематических исследований по изучению распространенности LQTS среди населения нет. Оценка распространенности LQTS, по данным генетического скрининга в семьях встречаемости сложных гетерозигот (т.е. лиц с двумя мутациями), среди новорожденных составила 1:2000.
Однако клиническое заболевание встречается реже (примерно 1 из 5000), поскольку большинство носителей мутации остаются бессимптомными. Обычный тип наследования — аутосомно-доминантный, за исключением аутосомно-рецессивного типа Джервелла и Ланге-Нильсена и синдрома выключения триадина (LQT17).
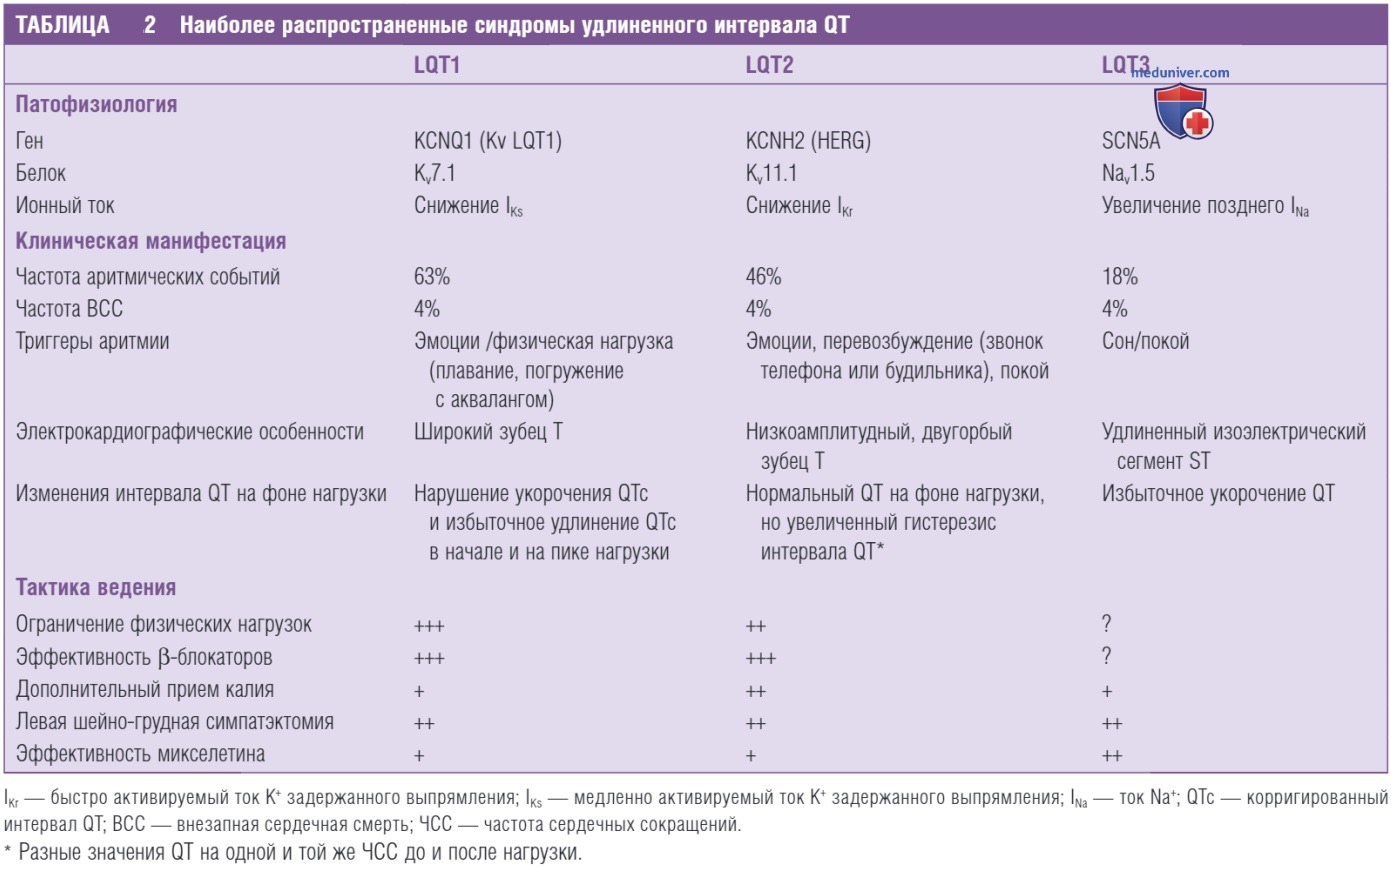
LQT1, LQT2 и LQT3 составляют более 90% всех генотипированных случаев LQTS. LQT1 — наиболее частая генетическая форма LQTS, на которую приходится от 40 до 55% генотипированных случаев LQTS. LQT2 составляет от 30 до 45%, и LQT3 — от 5 до 10% случаев генотипирования LQTS (табл. 2).
Остальные 14 типов (от LQT4 до LQT17) составляют менее 5% от LQTS с определенным генотипом. LQT3 редко встречается среди подростков и взрослых с LQTS, однако он представляет собой наиболее распространенную генетическую форму, связанную с перинатальной и ранней младенческой смертностью, при LQTS.
LQTS демонстрирует неполную пенетрантность (т.е. не у всех носителей патогенной мутации разовьются фенотипические признаки) и вариабельную экспрессивность (т.е. уровень фенотипической экспрессии варьируется среди пациентов).
б) Клиническая картина и течение заболевания:
1. Синдром Романо-Уорда. Большая часть информации о клинических характеристиках LQTS была получена в результате анализа баз данных пациентов с LQTS, крупнейшей из которых является Международный регистр LQTS. Средний возраст постановки диагноза LQTS 21 год.
Клиническое течение заболевания и зависит от возраста, пола, генотипа, факторов окружающей среды, терапии и, возможных других генов-модификаторов. По крайней мере 37% людей с фенотипом LQT1, 54% с фенотипом LQT2 и 82% с фенотипом LQT3 остаются бессимптомными, и многие направляются на обследование из-за диагноза LQTS у члена семьи или случайного выявления удлиненного интервала QT на стандартной ЭКГ.
Типичные симптомы пациентов с LQTS: сердцебиение, предобморочное состояние, обморок и остановка кровообращения. Обморок — самый частый симптом, встречающийся у 50% пробандов с симптомами к 12 годам и у 90% к 40 годам. Частота обмороков у пациентов с LQTS составляет примерно 5% в год, но может варьироваться в зависимости от генотипа LQTS.
Обморок у пациентов с LQTS обычно связывают с полиморфной ЖТ torsades de pointes. Редкая причина обморока у некоторых пациентов с LQT3 — тяжелая брадикардия. Остановка кровообращения и ВСС обычно возникают из-за ФЖ. Рецидивирующие обмороки (с вторичными судорогами на фоне гипоксии головного мозга. — Прим. науч. ред. перев.) могут имитировать первичные судорожные расстройства.
Вероятность ВСС составляет примерно 1,9% в год. Не фатальные события (обмороки и спонтанно разрешившаяся остановка кровообращения) у пациентов с LQTS остаются наиболее сильными предикторами последующих летальных аритмических событий. Общий риск ВСС у пациента LQTS, страдающего обмороками, возрастает до 5% в год.
У людей, которые умирают от осложнений LQTS, спонтанно разрешившиеся остановки кровообращения является первым признаком расстройства примерно у 10-15%. Риск ВСС от рождения до возраста 40 лет составляет примерно 4% для каждого из фенотипов.
Риск и летальность сердечных приступов у нелеченных людей сильно зависит от генотипа. Частота сердечных событий значительно выше среди пациентов с LQT1 (63%) и LQT2 (46%), чем среди пациентов с генотипом LQT3 (18%). Однако вероятность смерти в результате остановки кровообращения значительно выше среди пациентов с LQT3 (20%), чем среди пациентов с генотипом LQT1 (4%) или LQT2 (4%).
LQT3 следует рассматривать как наиболее серьезный вариант LQTS; первое же аритмогенное событие с большей вероятностью будет летальным и, вероятно, произойдет в позднем детском возрасте, или во время/после полового созревания.
Аритмогенные события (обмороки, остановка кровообращения, эпизоды ВСС) у пациентов с LQTS не возникают случайно; факторы, вызывающие сердечные события, кажутся специфичными для каждого генетического варианта. Повышенный риск для пациентов с LQT1 представляет физический или эмоциональный стресс (90%). Во время отдыха или сна регистрируется около 3% эпизодов аритмии.
Специфические триггеры для пациентов с LQT1 — плавание и дайвинг. Пациенты с LQT2 подвержены высокому риску летальных исходов под влиянием резких раздражителей (44%), и во время сна и в состоянии покоя (43%). Только 13% сердечных событий происходит во время упражнений.
Сердечные события у пациентов с LQT2 обычно связаны с возбуждением и слуховой стимуляцией (например, звонком телефона или будильника). Это специфический диагностический признак LQT2. Примечательно, что индивидуальные факторы, такие как пол, локализация и тип мутации, а также удлинение QTc, по-видимому, связаны со специфическими триггерными событиями.
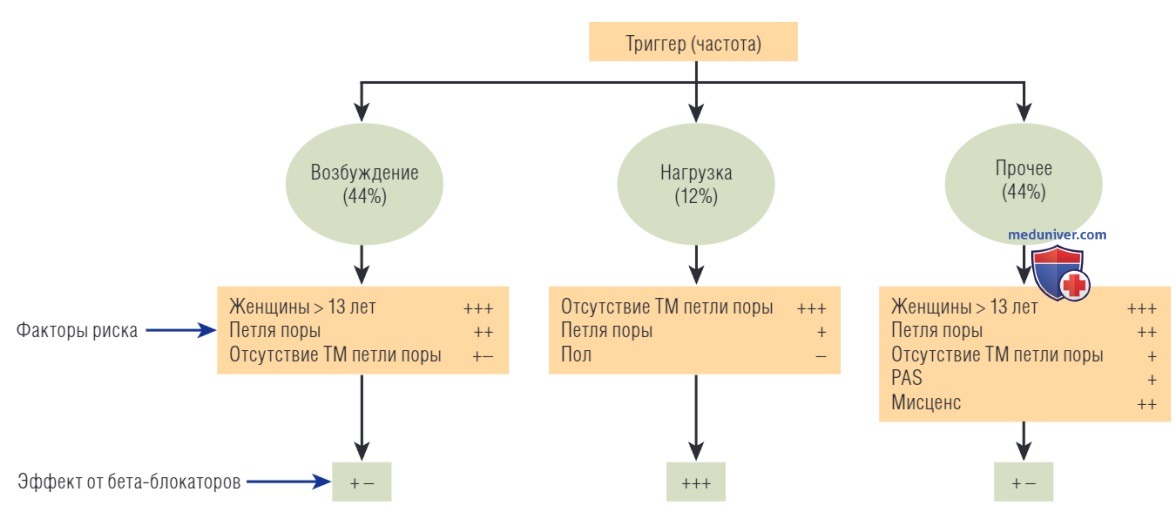
Подростки женского пола с LQT2, по-видимому, испытывают более чем девятикратное увеличение риска сердечных событий, вызванных резким раздражителем, по сравнению с подростками мужского пола в той же возрастной группе. Напротив, пол, по-видимому, не является значительным фактором риска событий, вызванных физической нагрузкой, среди носителей одного и того же генотипа (рис. ниже).
Триггерные факторы риска и ответ на терапию при синдроме удлиненного интервала QT типа 2 (LQT2). Знаки «плюс» и «минус» являются приблизительными отражением соотношения риска/реакции на основе отношений рисков и связанных значений Р из многомерных моделей. PAS — домен Per-Arnt-Sim канала hERG; ТМ — трансмембранный
Пациенты с LQT3 переносят аритмогенные события в основном во время сна или в состоянии покоя (65%), без эмоционального возбуждения. Редко во время упражнений (4%). Примечательно, что для большинства пациентов существует один и тот же провоцирующий фактор, провоцирующий все его аритмические эпизоды, начиная с первого.
Влияние пола на исход зависит от возраста, при этом мальчики подвергаются более высокому риску, чем девочки в детстве и раннем подростковом возрасте. Однако между 13 и 20 годами разницы в риске, связанном с полом, не наблюдается. Позже гендерный риск меняется на противоположный, и пациенты женского пола имеют более высокий риск, чем пациенты мужского пола, на протяжении всей взрослой жизни.
Генотип может потенциально влиять на клиническое течение LQTS и изменять влияние возраста и пола на клинические проявления. Хотя три основных генотипа LQTS (LQT1, LQT2 или LQT3) связаны с аналогичными рисками опасных для жизни сердечных событий у детей и подростков, корректировка на клинические факторы риска (включая пол, продолжительность QTc и зависящие от времени обмороки) меняет эту картину.
Риск сердечных приступов повышен у женщин с LQT2 в возрасте от 21 до 40 лет, и у пациентов LQT3 старше 40 лет. Риск обмороков и внезапной сердечной смерти снижается во время беременности, но увеличивается в послеродовом периоде, особенно среди женщин LQT2.
2. Синдром Джервелла и Ланге-Нильсена. Синдром Джервелла и Ланге-Нильсена — рецессивный вариант LQTS, характеризующийся врожденной глухотой, удлинением интервала QT и высокой вероятностью желудочковых аритмий и ВСС. Синдром Джервелла и Ланге-Нильсена вызывается двумя гомозиготными или сложными гетерозиготными мутациями одного из двух генов (KCNQ1 и KCNET), которые кодируют компоненты канала IKs.
Пациенты с синдромом Джервелла и Ланге-Нильсена имеют более тяжелый фенотип в отношении нарушений ритма сердца, чем пациенты с синдромом Романо-Уорда. У пациентов очень рано начинаются аритмические события; у 15% аритмии дебютируют на первом году жизни, 50% — переносят первый эпизод к 3 годам, и 90% — к 18 годам. Без лечения примерно 50% пациентов умирают от желудочковых аритмий к 15 годам.
Эпизоды ВСС встречается более чем у 25% пациентов, несмотря на медикаментозное лечение. Кроме того, полная потеря IKs в волосковых клетках и эндолимфе внутреннего уха приводит к врожденной двусторонней нейросенсорной глухоте. Условия, вызывающие аритмические события, похожи на таковые для LQT1. До 95% из них происходит во время активации симпатической нервной системы (нагрузка и эмоции), и только 5% событий происходят в состоянии покоя или во время сна.
3. Синдром Андерсена-Тавила. Синдром Андерсена-Тавила (LQT7) — это редкое аутосомно-доминантное заболевание, вызванное мутациями гена KCNJ2, который кодирует К+-канал внутреннего выпрямления (Kir2.1).
Типичный фенотип характеризуется триадой симптомов: электрофизиологические аномалии, особенности скелетных мышц (периодический паралич, вызванный аномальной мышечной релаксацией) и характерные кранио-фациальные и скелетные дисморфии (низко посаженные уши, глазной гипертелоризм, малая нижняя челюсть, клинодактилия пятого пальца, синдактилия, низкий рост, сколиоз, широкий лоб).
Хотя синдром Андерсена-Тавила классифицируется как LQTS (LQT7), удлинение QT больше связано с выраженным зубцом U (т.е. с удлиненным «интервалом QTUc»), а не с удлинением QTc. Кроме того, в отличие от других типов LQTS, сердечные аритмии при синдроме Андерсена-Тавила характеризуются большим количеством бессимптомных ЖЭС, желудочковой бигеминией или неустойчивой ЖТ с преимущественно доброкачественным течением и очень редкой дегенерацией в ритмы, нарушающие гемодинамику (torsades de pointes).
Кроме того, при синдроме Андерсена-Тавила наблюдается особый тип полиморфной ЖТ — двунаправленная ЖТ, аналогичная той, что наблюдается у пациентов с КПЖТ. С антиаритмической целью у этих пациентов тестировали β-адреноблокаторы, блокаторы Са2+-каналов и флекаинид, но эффективность этих препаратов еще не доказана.
Синдром Андерсена-Тавила, как правило, дебютирует периодическим параличом или сердечными симптомами (учащенное сердцебиение, обморок или и то, и другое) на первой или второй декаде жизни. Периодическая слабость возникает спонтанно или может быть вызвана длительным отдыхом или отдыхом после нагрузки. Тяжесть, частота и продолжительность симптомов варьируются между пациентами и, от случая к случаю у одного пациента. Это связано с колебаниями уровней К+ в плазме. Часто встречается легкая постоянная слабость.
Вариабельность пенетрантности и фенотипического выражения высока. Примерно 60% больных имеют полную триаду симптомов, до 80% имеют два из трех.
4. Синдром Тимоти. Синдром Тимоти (LQT8) — чрезвычайно редкое полиор-ганное заболевание, вызванное мутациями гена CACNA1C, который кодирует Са2+-канал L-типа (Cav1.2), и характеризуется синдактилией, удлинением интервала QT, врожденными пороками сердца, когнитивными и поведенческими расстройствами, аномалиями опорно-двигательного аппарата, нарушениями иммунитета и спорадически аутизмом.
Синдром Тимоти представляет собой тяжелую форму LQTS со значительным удлинением интервала QTc (QTc часто превышает 550-600 мсек), функциональной АВ-бло-кадой 2:1 (наблюдается у 85% пациентов и, вероятно, вызвана удлинением реполяризации и рефрактерных периодов желудочков) и альтернацией зубцов Т (чередование положительного и отрицательного зубцов Т от удара к удару).
Врожденные пороки сердца наблюдаются примерно у 60% пациентов и включают открытый артериальный проток, открытое овальное окно, дефект межжелудочковой перегородки, тетраду Фалло и гипертрофическую кардиомиопатию.
Прогноз при синдроме Тимоти крайне не блогоприятный, большинство пациентов редко доживают до трех лет. Полиморфная ЖТ и ФЖ возникают у 80% пациентов (обычно вызваны повышением симпатического тонуса) и являются основной причиной смерти (другие причины — инфекции и осложнения сложно курабельной гипогликемии).
Экстракардиальные признаки включают кожную синдактилию (с различной степенью поражения пальцев рук и ног), которая наблюдается почти у всех пациентов. Аномалии развития на лице (наблюдаемые примерно у 85% людей) включают низко посаженные уши, плоскую переносицу, тонкую верхнюю губу, маленькую верхнюю челюсть, маленькие, неправильно расположенные зубы и круглое лицо. Вовлечение нейропсихической сферы встречается примерно у 80% и включает значительную задержку развития и расстройства аутистического спектра.
Как правило, диагноз синдрома Тимоти ставится в течение первых нескольких дней жизни на основании заметно удлиненного интервала QT и АВ-блокады 2:1. Иногда диагноз подозревают пренатально из-за дистресса плода, вторичного по отношению к АВ-блокаде или брадикардии.
Хотя LQT8 (синдром Тимоти) связан с усилением функции ICaL, снижение тока ICaL за счет блокады Са2+-каналов (верапамил) не приводит к сокращению QTc или предотвращению желудочковых аритмий. Есть предположение о потенциальном противоаритмическом эффекте ранолазина (антиангинального средства с ингибирующим действием на несколько ионных каналов) у пациентов с синдромом Тимоти.