Внезапная сердечная смерть (ВСС) является основным фактором смертности населения. Общая заболеваемость в США составляет от 0,1 до 0,2%, что приводит ежегодно к 300 000-350 000 смертей. Фибрилляция желудочков (ФЖ) или желудочковая тахикардия (ЖТ) без пульса — это исходный ритм, регистрируемый в 25-36% случаев остановки сердца дома, и в большинстве (от 38 до 79%) случаев остановки сердца в общественных местах, при свидетелях.
Большинство случаев ВСС связаны с органическими поражением сердца, при этом ишемическая болезнь сердца и ее осложнения составляют от 60 до 80% случаев, за которыми следуют другие кардиомиопатии. Однако в 10-20% случаев ВСС органической патологии сердца не выявляют. В отсутствие очевидной причины, большинство случаев классифицирует как «внезапная смерть по неизвестной причине» или «синдром внезапной детской смерти».
Большинство из них вызвано первичными электрическими болезнями сердца, как синдром удлиненного интервала QT, катехоламинергическая полиморфная желудочковая тахикардия (КПЖТ), синдром Бругада и синдром короткого интервала QT. Туда же относятся случаи идиопатической фибрилляции желудочков, первопричина которой остается неизвестной.
Синдром удлиненного интервала QT (Long QT syndrome, LQTS) — редкая наследственная каналопатия, связанная с аномальным удлиненнением интервала QT, и повышенной склонностью к опасным для жизни желудочковым аритмиям, в отсутствие органической патологии сердца.
В 1957 г. Anton Jervell и Fred Lange-Nielsen впервые опубликовали наблюдение о семейном заболевании (названном синдромом Джервелла и Ланге-Нильсена), характеризующимся наличием аномального удлинения интервала QT, врожденной глухотой (двусторонняя нейросенсорная тугоухость), высокой частотой ВСС в молодом возрасте, и аутосомно-рецессивным типом наследования.
Затем Romano и Ward независимо выявили почти идентичное, но аутосомно-доминантное заболевание, не связанное с глухотой (синдром Романо-Уорда). Позднее предположили генетическую связь между ними, и два синдрома стали считаться вариантами одного заболевания под объединяющим названием «синдром удлиненного интервала QT». В современной литературе под синдромом Романо-Уорда подразумевается LQTS. Но сейчас чаще используются аббревиатура LQT1-LQT17, где число обозначает соответствующую генетическую мутацию.
Первые молекулярно-генетические исследования показали, что все гены, связанные с фенотипом LQTS, кодируют различные субъединицы ионных каналов сердца. В последующем доказали, что LQTS также может быть вызван мутациями гена, кодирующего связанные с каналом структурные белки клетки. Таким образом, все гены LQTS влияют на ионные токи кардиомиоцитов либо напрямую (мутации ионных каналов), либо опосредованно (структурные модуляторы).
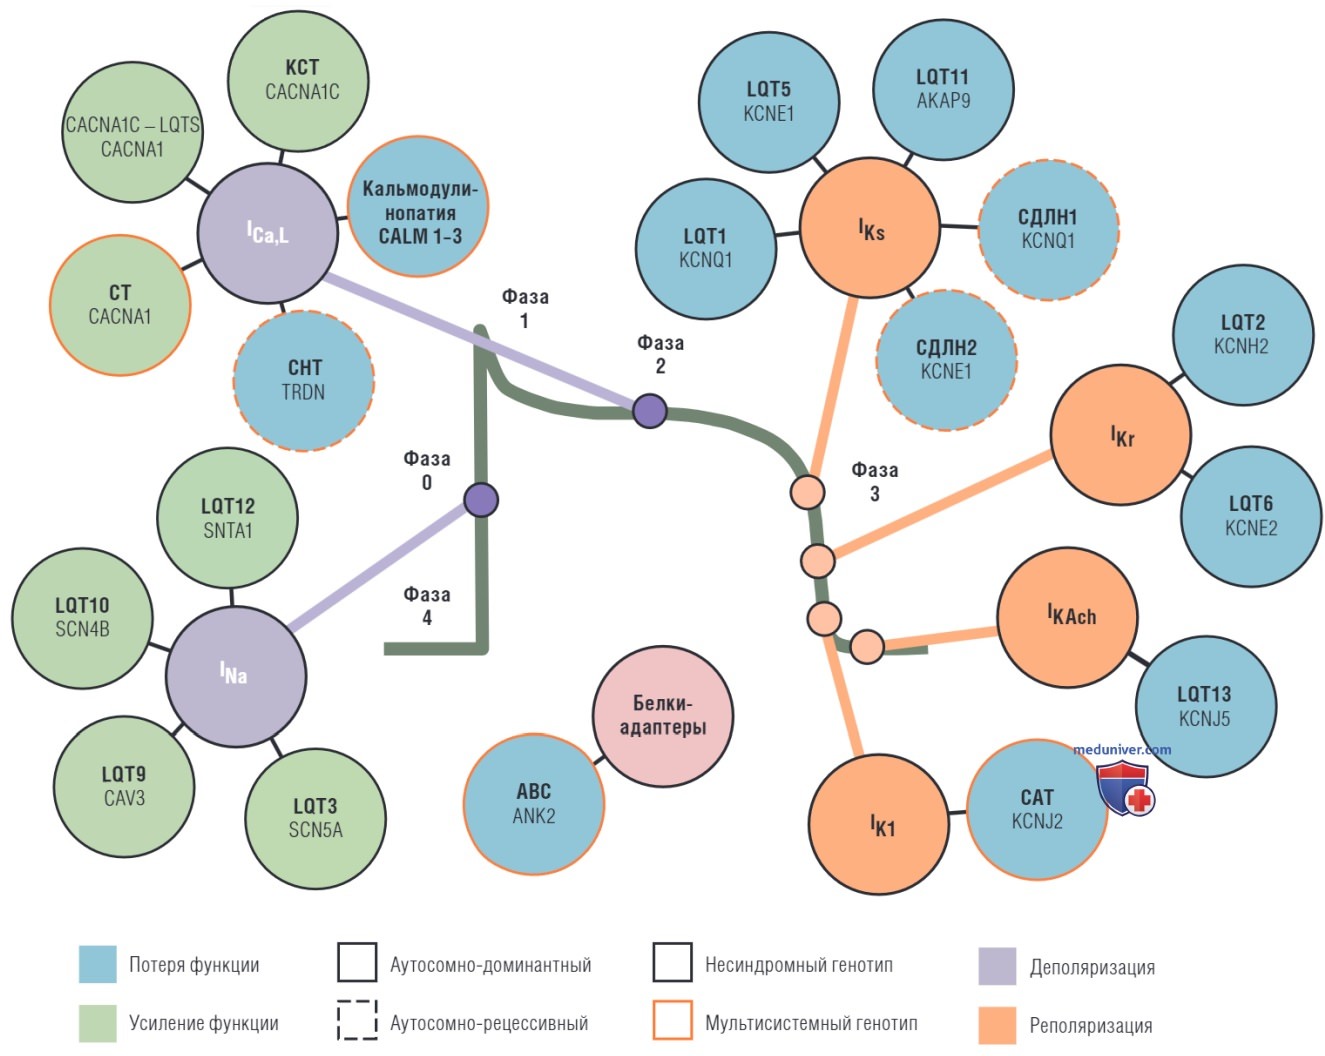
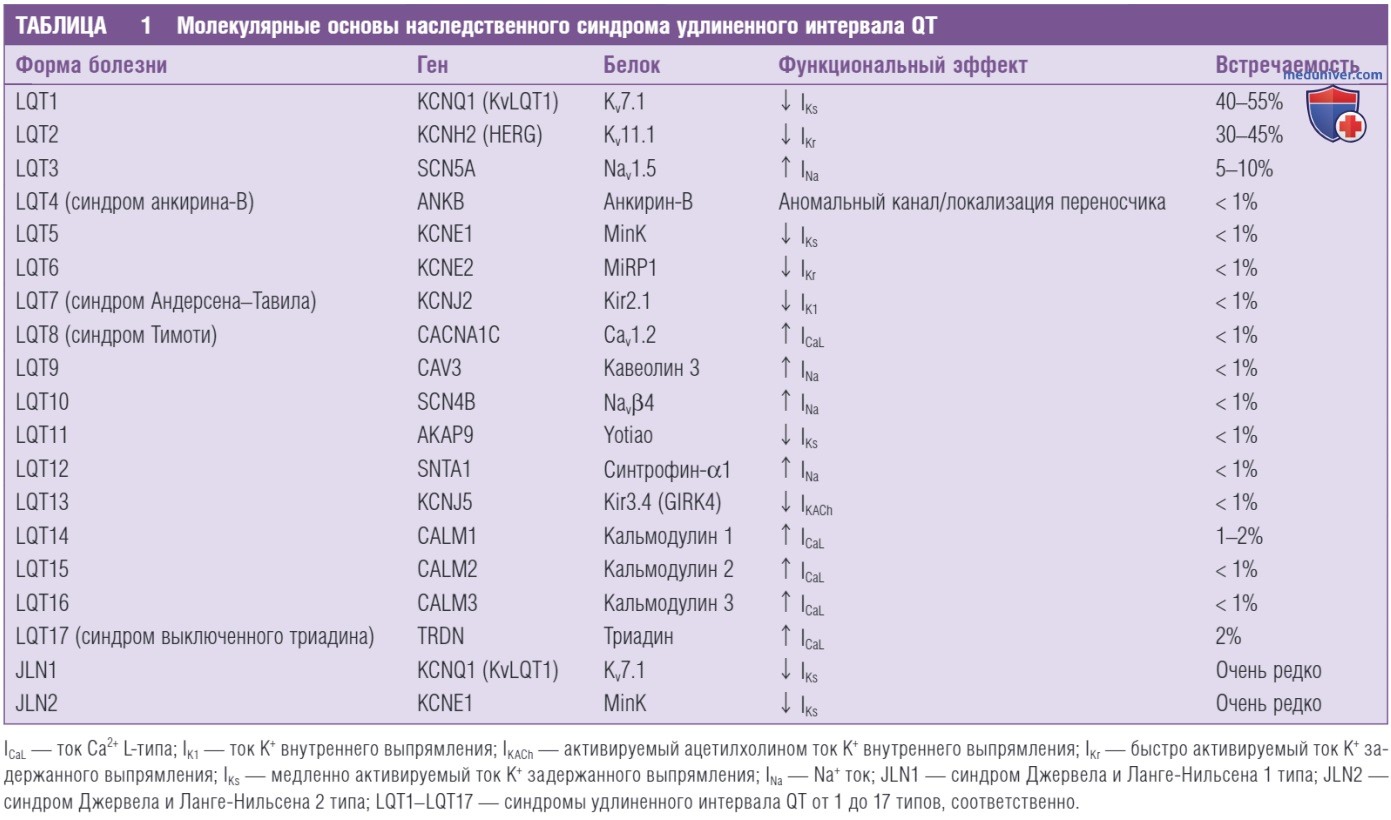
На сегодняшний день идентифицировано более 600 мутаций в 17 различных генов, ответственных за наследственную форму LQTS (LQT1-17) (табл. 1, рис. ниже). Большинство (более 90%) известных мутаций расположены в первых трех генах: LQT1 и мутации в гене KCNQ1 составляют от 40 до 55% генетически определенных LQTS, LQT2 и мутации в гене KCNH2 от 30 до 45% и LQT3 с мутацией в гене SCN5A от 5 до 10%.
Текущая классификация генотипов синдрома удлиненного интервала QT (LQTS). Клинические фенотипы, возникающие в результате аномальной деполяризации потенциала действия желудочков (фиолетовый цвет) или реполяризации (оранжевый цвет), сгруппированы в соответствии с конкретным током, нарушенным основным генетическим дефектом. Синие кружки представляют мутации, которые приводят к потере функции, зеленые кружки указывают на усиление функции. Сплошные линии указывают на аутосомно-доминантные расстройства, пунктирные линии указывают на аутосомно-рецессивные расстройства. Сплошные черные линии обозначают несиндромные генотипы, а сплошные оранжевые линии — мультисистемные генотипы. ICaL — ток Са2+ L-типа; IK1 — ток К+ внутреннего выпрямления; IKACh — G-белок—связанный ток К+ внутреннего выпрямления; IKr — быстрая составляющая тока К+ замедленного выпрямления; IKs — медленная составляющая тока К+ замедленного выпрямления; INa — сердечный ток Na+; LQT — удлиненный интервал QT; АВС — синдром анкирина-В; КСТ — кардиальный синдром Тимоти; СДЛН — синдром Джервелла и Ланге-Нильсена; СНТ — синдром нокаута триадина
9 генов из 17 кодируют субъединицы ионных каналов, которые участвуют в формировании потенциала действия кардиомиоцита. В отличии от них LQT4, LQT9, LQT11, LQT12 и LQT14-LQT17 вызваны мутациями в семействе универсальных мембранных белков.
Большинство случаев LQTS имеют аутосомно-доминантный тип наследования. Напротив, синдром Джервелла и Ланге-Нильсена, наследуется по аутосомно-рецессивному типу и встречается очень редко, затрагивая менее 1% случаев LQTS.
Молекулярно-генетический анализ выявляет две или более мутации у 8-11% пациентов с LQTS с клиническими фенотипами аутосомно-доминантного синдрома Романо-Уорда. Эти сложные мутации (так называемые «двойные»), по-видимому, связаны с более тяжелыми симптомами, чем фенотипы, с одиночными мутациями.
Большинство известных мутаций LQTS встречается в кодирующих областях ДНК, хотя описаны и мутации некодирующих областей (приводящие к потере экспрессии аллелей). Большинство семейных случаев LQTS имеют свои собственные «частные» мутации.
В развитии LQTS участвуют разные генетические механизмы, включая нарушения синтеза белка (транскрипция, трансляция), посттрансляционные изменения белка, приводящий к нарушению транспорта к мембране клетки (перенос белков, фолдинг, сборка субъединиц, гликозилирование), активации ионных каналов (их биофизических и кинетических свойств) или их проницаемости (ионная селективность, избирательная проводимость).
Большинство случаев LQTS проявляются в гетерозиготном состоянии; таким образом, мутации, вызывающие нарушения ионных токов через канал, или нарушения структуры каналов, приводят к сокращению числа функциональных каналов до 50% (гаплонедостаточность). Генный продукт здорового аллеля остается неизменным. С другой стороны, мутации, инактивирующие канал, при сохранении структуры субъединиц, могут также привести к доминант-негативному подавлению здорового аллеля, вызывая более серьезное снижение (до 94%) общего количества функционального белка (доминант-негативный эффект) и способствует высокой аритмогенности и более тяжелому клиническому течению.
а) Мутации, связанные с калиевым током:
1. Мутации медленно активируемых калиевых токов отсроченного выпрямления. Медленно активируемый калиевый ток отсроченного выпрямления (IKs) участвует в реполяризации предсердий и желудочков, особенно при большой продолжительности потенциала действия, и играет важную роль в частотно-зависимом укорочении потенциала действия. Мутации в LQT1, LQT5 и LQT11 приводят к ослаблению IKs и, как следствие, к удлинению реполяризации, продолжительности потенциала действия и интервала QT.
LQT1 вызывается инактивирующими мутациями, по типу потери функции гена KCNQ1 (KvLQTl), который кодирует α-субъединицу (К.7.1) внутреннего тока IKs. Описано более 170 мутаций этого гена, включающих множество (аутосомно-доминантных) вариантов синдрома Романо-Уорда, что составляет от 40 до 55% всех генотипированных семейств с LQT. Следует отметить, что мутации, затрагивающие трансмембранный домен KCNQ1 приводит к более тяжелому течению заболевания, по сравнению с С-концевыми мутациями.
LQT5 связан с мутацией по типу потери функции гена KCNE1, который кодирует α-субъединицу (MinK), которая влияет на IKs.
Гомозиготные или сложные гетерозиготные мутации с потерей функции генов KCNQ1 или KCNE1 вызывают аутосомно-рецессивную форму LQTS (синдром Джервелла и Ланге-Нильсена). Пациенты с мутациями KCNQ1 (синдром Джервелла и Ланге-Нильсена 1-го типа) имеют почти в шесть раз больший риск аритмических событий, чем пациенты с мутациями KCNE1 (синдром Джервелла и Ланге-Нильсена 2-го тип). Хотя синдром Джервелла и Ланге-Нильсена является самым тяжелым среди основных вариантов LQTS, родители пробандов с синдромом Джервелла и Ланге-Нильсена обычно менее симптоматичны, чем другие пациенты с LQT1, несмотря на то, что все они гетерозиготны по одному и тому же гену.
Это может быть связано с доминант-негативным эффектом миссенс-мутации, характерным для большинства генетических вариантов LQT1, тогда как большинство (74%) мутаций KCNQ1, с фенотипом Джервелла и Ланге-Нильсена представляют собой мутации со сдвигом рамки считывания/приводящие к синтезу укороченного белка, которые не вызывают доминант-негативного эффекта, но могут мешать сборке субъединиц. При синдроме Джервелла и Ланге-Нильсена наблюдается полная потеря IKs в волосковых клетках и эндолимфе внутреннего уха, что приводит к врожденной глухоте.
LQT11 связан с мутациями по типу потери функции гена АКАР9, который кодирует белок фиксирующий А-киназу (Yotiao), являющийся неотъемлемой частью макромолекулярного комплекса IKs. Он необходим для физиологического ответа IKs на β-адренергическую стимуляцию. Мутации LQT11 снижают взаимодействие между белком и каналом IKs (К.,7.1), препятствуя функциональному ответу IKs на циклический аденозинмонофосфат (цАМФ) и адренергическую стимуляцию, вызывая ослабление Ks.
2. Мутации быстро активируемых токов отсроченного выпрямления. Быстро активируемые калиевые токи отсроченного выпрямления (IKr) представляют собой основные реполя-ризирующие токи конца фазы плато в большинстве кардиомиоцитов, и играют важную роль в формировании продолжительности потенциала действия и рефрактерности. Мутации при LQT2 и LQT6 привдят к снижению IKr, и вызывают уменьшение выходящего тока К+ и удлиннению реполяризации, продолжительности потенциала действия и интервала QT.
LQT2 развивается вследствие мутаций по типу потери функции в гене KCNH2 (HERG), который кодирует α-субъединицу (Кv1.1) выходящего тока IKr. На LQT2 приходится от 30 до 45% всех генотипированных пациентов с LQTS. В этом гене было выявлено около 200 разных мутаций, которые приводят к быстрому закрытию каналов hERG и уменьшению IKr, в результате удлинняя реполяризацию желудочков и удлинняя интервал QT. Мутации затрагивающие область поры канала hERG вызывают более тяжелое течение болезни, чем мутации других областей hERG; большинство мутаций в области поры — мисценс мутации, с доминант-негативным эффектом.
LQT6 развивается вследствие мутаций по типу потери функции в гене KCNE2, который кодирует дополнительную β-субъединицу (MiRPl) канала hERG. Клинически LQT6 схож с LQT2.
3. Мутации, связанные с калиевым током внутреннего выпрямления. Калиевый ток внутреннего выпрямления (IK1) работает в завершающей части фазы 3 реполяризации. Синдром Андерсена-Тавила (LQT7) вызван мутациями по типу потери функции гена KCNJ2, который кодирует потенциал-зависимый К+-канал (Kir2.1), который участвует во внутреннем токе IK1. Каналы Kir2.1 экспрессируются в основном в скелетных мышцах, сердце и головном мозге. Большинство мутаций оказывают доминант-негативное влияние на ток в канале. Этот синдром, кроме удлинения интервала QT, характеризуется кранио-фациальными и скелетными дисморфизмами и периодическими калийчувствительными параличами.
Нарушение функции IK1 может потенциально приводить к удлинению терминальной части фазы реполяризации и интервала QT, что предрасполагает к возникновению ранних постдеполяризаций (РПД) и поздних постдеполяризаций (ППД), вызывающих желудочковые аритмии. В отличие от других типов LQTS, где постдеполяризации возникают из-за реактивации Са2+-каналов L-типа, РПД/ППД при LQT7, вероятно, вторичны по отношению к деполяризации, управляемой Na+/Са2+-обменником.
Триггерный характер аритмогенного субстрата обусловливает особенности аритмогенеза и клинического течения, отличных от других типов LQTS. Кроме того, вероятно, что увеличение продолжительности потенциала действия в желудочках при LQT7 достаточно однородно (т.е. трансмуральная дисперсия реполяризации менее выражена, чем при других типах LQTS), что потенциально может объяснить низкую частоту полиморфных желудочковых тахикардий по типу torsades de pointes. Нарушение распространения потенциала действия в мембране скелетных мышц, в результате длительной деполяризации мембраны, вызывает вялые параличи.
4. Мутации, связанные с ацетилхолин-активируемым калиевым током. LQT13 связан с мутациями по типу потери функции гена KCNJ5, который кодирует α-субъединицу (Kir3.4, GIRK4) входящего внутрь ацетилхолин-активируемого калиевого тока (I). Мутации Kir3.4 оказывают доминантно-негативный эффект на комплексы каналов Kir3.1/Kir3.4 путем нарушения избирательности мембраны и стабильности Kir3.4.
б) Мутации, связанные с натриевым током. LQT3 связан с мутациями по типу усиления функции гена SCN5A, который кодирует α-субъединицу (Nav1.5) потенциал-зависимого Na+-канала кардиомиоцитов, который отвечает за транспорт натрия (INa). LQT3 составляет примерно от 5 до 10% генотипированных случаев LQTS. В гене SCN5A идентифицировано более 200 мутаций, большинство из которых представляют собой миссенс-мутации, в основном сгруппированные в области Nav1.5, которые участвуют в быстрой инактивации, или в областях, которые стабилизируют быструю инактивацию.
Известно несколько механизмов, лежащих в основе эффектов мутаций в гене SCN5A при LQT3. Большинство мутаций вызывают усиление функции канала за счет нарушения его быстрой инактивации. Это делает возможным повторное открытие во время деполяризации, и приводит к аномальному, небольшому, но функционально важному устойчивому (или постоянному) неинактивируемому току Na+ (Isus) во время фазы плато потенциала действия. Он замедляет реполяризацию и увеличивает продолжительность потенциала действия.
Другие, менее распространенные механизмы включают усиление остаточного тока, в результате отсроченной инактивации мутантных Na+-каналов, происходящей при более положительном потенциале мембраны, и расширения диапазона, в котором Na+-канал может реактивироваться без инактивации. Кроме того, некоторые мутации вызывают более медленную инактивацию, что позволяет каналам дольше находиться открытыми, что вызывает медленно инактивирующий ток Na+ (поздний ток Na+, INaL).
Независимо от механизма, повышенный ток Na+ (Isus, остаточный ток, INaL или пик INa) нарушает баланс между токами деполяризации и реполяризации в пользу деполяризации. Мутации LQT3 по типу усиления функции часто увеличивают INaL в 2-4 раза. Общая проводимость мембраны мала во время фазы плато потенциала действия, поэтому наличие постоянного внутреннего тока Na+, даже небольшой амплитуды, потенциально может иметь большое влияние на продолжительность фазы плато, и может быть достаточным для удлинения реполяризации и интервала QT.
Задержка процесса реполяризации запускает РПД (т.е. реактивацию Са2+-канала L-типа во время фазы 2 или 3 потенциала действия), особенно в кардиомиоцитах волокон Пуркинье, где длительность потенциала действия по своей природе больше. Кроме того, повышенный приток Na+ (через усиленный INaL) может стимулировать Na+-Ca2+ насос в обратном режиме (3 иона Na+ выходят, один ион Са2+ входит), с последующей внутриклеточной перегрузкой Са2+ и вызывать ППД.
Удлинение интервала QT и риск развития аритмии более выражены при низкой частоте сердечных сокращений, когда продолжительность потенциала действия больше, что позволяет большему количеству Na+ проникать в клетку.
LQT9 связан с мутациями по типу усиления функции гена CAV3, который кодирует кавеолин-3, каркасный белок мембраны, который взаимодействует с Nav1.5 и играет роль в разделении и регуляции функции каналов. Мутации в кавеолине-3 вызывают кинетические изменения Na+-канала, что приводит к стойкому позднему току Na+ (Isus). Описаны случаи СВДС, связанные с этой мутацией.
LQT10 связан с мутацией по типу усиления функции гена SCN4B, который кодирует β-субъединицу (Navβ4) ионного канала Nav1.5. На сегодняшний день описана только одна мутация у единственного пациента, которая привела к сдвигу инактивации тока Na+ в сторону более положительных значений, не изменив активацию. Это привело к увеличению остаточного тока при потенциале мембраны, соответствующем фазе 3 потенциала действия.
LQT12 связан с мутациями гена SNTA1, который кодирует α1-синтрофин, цитоплазматический белок, который обеспечивает взаимодействие между Nav1.5, синтазой оксида азота и сарколеммным комплексом Са2+ аденозинтрифосфатазы (АТФаза), который, видимо, регулирует функцию ионных каналов. Нарушая взаимодействие между Nav1.5 и кальциевым АТФазным комплексом сарколеммы, мутации SNTA1 вызывают повышенное нитрозилирование Nav1.5 с последующим снижением инактивации каналов и увеличением плотности Isus.
в) Мутации, связанные с кальциевым током:
1. Мутации, связанные с кальциевым током L-типа. Синдром Тимоти (LQT8) связан с мутациями по типу усиления функции гена CACNA1C, который кодирует а-субъединицу (Cav1.2) потенциал-зависимого Са2+-канала L-типа, который участвует в кальциевом токе L-типа (ICaL). Кроме LQT, синдром Тимоти характеризуется поражением различных органов и систем, включая синдактилию, врожденные пороки сердца, иммунодефицитные состояния, транзиторную гипогликемию, когнитивные нарушения и аутизм.
Недавно были описаны множественные мутации в CACNA1C у пациентов с LQTS с изолированным удлинением QT и предрасположенностью к желудочковым аритмиям, в отсутствие врожденных пороков сердца и экстракардиальных проявлений, которые клинически определяют синдром Тимоти (несиндромные LQT8). Были обнаружены и другие мутации CACNA1C вызывающие только сердечные признаки синдрома Тимоти, характеризующийся фенотипами LQTS (удлинение QT) различной выраженности, гипертрофической кардиомиопатией, врожденными пороками сердца и высокой вероятностью ВСС, при отсутствии каких-либо экстракардиальных симптомов.
Внутренний ICaL участвует в деполяризации и запускает фазу плато, необходимую для электромеханического согласования. Мутации с усилением функции CACNA1C приводят к почти полному устранению потенциал-зависимой инактивации каналов Cav1.2, что приводит к аномальному удлинению деполяризующего ICaL и удлинению фазы плато, предрасполагая к развитию РПД. Кроме того, увеличение ICaL приводит к внутриклеточной перегрузке Са2+, что способствует спонтанному эктопическому высвобождению Са2+ из саркоплазматического ретикулума, и развитию потенциально аритмогенных ППД.
Неясными остается точный патогенез гипертрофической кардиомиопатии, врожденных пороков сердца и экстракардиальных проявлений синдрома Тимоти, и их связь с мутациями CACNA1C.
2. Мутации, связанные с кальмодулином. Кальмодулин — небольшой цитоплазматический Са2+-связывающий белок с обширной экспрессией. Кальмодулин прямо или косвенно участвует в управлении работой нескольких ионных каналов, включая Na+-каналы, К+-каналы, Са2+-каналы L-типа и каналы RyR2. В клетках сердца кальмодулин в основном взаимодействует с RyR2, который регулирует высвобождение Са2+ из саркоплазматического ретикулума. Действуя как внутриклеточный датчик, насыщенный Са2+ кальмодулин связывает RyR2, тем самым ингибируя высвобождение Са2+ и стабилизируя канал RyR2 в закрытом состоянии.
Белок кальмодулин в геноме человека кодируется тремя разными генами (CALM1-3). Недавние генетические исследования выявили несколько мутаций кальмодулина, связанных с КПЖТ, удлиненным интервалом QT и идиопатической ФЖ. Связывание дефектного кальмодулина с RyR2 приводит к нарушению ингибирования кальмодулином функции RyR2, с последующим нарушением регуляции высвобождения Са2+ из саркоплазматического ретикулума. Кроме того, мутации de novo в генах CALM1, CALM2 или CALM3 нарушают Са2+-зависимую инактивацию сердечного Са2+-канала L-типа (Cav1.2), что приводит к увеличению ICaL, удлинению фазы плато потенциала действия и фенотипу LQTS (LQT14-16).
3. Мутации, связанные с триадином. TRDN кодирует триа-дин, белок саркоплазматического ретикулума, который функционально и физически связан с каналом RyR2, понижая его активность. Гомозиготные или сложные гетерозиготные мутации, по типу потери функции в TRDN, вероятно, уменьшают эту отрицательную обратную связь по Са2+-каналу L-типа. Это приводит к увеличению ICaL, увеличению продолжительности потенциала действия и фенотипу LQTS (LQT17). Внутриклеточная перегрузка Са2+ и увеличение спонтанного его высвобождения из саркоплазматического ретикулума, особенно в условиях β-адренергической стимуляции, приводят к желудочковым аритмиям.
Фенотип LQT17 наследуется рецессивно и характеризуется обширными инверсиями зубца Т в прекардиальных отведениях с V1 по V4, с постоянным или временным удлинением интервала QT, высокой вероятностью ВСС, спровоцированной физической нагрузкой, в раннем детстве (от 2 до 6 лет), и слабостью проксимальных скелетных мышц, от легкой до умеренной степени. Поскольку все пациенты с нулевой мутацией (в результате которой ген не транскрибируется. — Прим. науч. ред. перев.) в гене TRDN демонстрируют поразительно похожий фенотип, было предложено использовать термин либо синдром выключенного ("knokout") триадина, либо TRDN-опосредованный аутосомно-рецессивный LQTS, а не LQT17.
г) Мутации гена Анкирина-В. LQT4 вызывается мутациями гена ANK2, кодирующего анкирин-В — структурный адаптерный белок мембраны, который прикрепляет ионные каналы к определенным доменам в плазматической мембране. Функционально анкирины связываются с несколькими белками ионных каналов, направляя эти белки на специализированные мембранные домены, например анионный обменник (хлорид-би-карбонатный обменник), Na+/К+-АТФаза, INa, Na+/Ca2+-обменник (INa-Ca) и Са2+-каналы (включая те, которые управляются рецепторами инозитолтрифосфата [IP3] или RyR2).
Следовательно, мутации ANK2 могут потенциально приводить к неправильной локализации и активности белков, участвующих в транспорте ионов.
Мутации гена ANK2 приводят к увеличению внутриклеточной концентрации Са2+ и, иногда, к фатальной аритмии. Однако удлинение интервала QT не является постоянным признаком у пациентов с дисфункцией анкирина-В, и клинические фенотипы часто выходят за рамки типичного LQTS, включая дисфункцию синусового узла (SND), атриовентрикулярную (AV) блокаду и фибрилляцию предсердий (ФП), в дополнение к идиопатической ФЖ, вызванной физической нагрузкой, полиморфной ЖТ и ВСС. Поэтому дисфункция анкирина-В теперь рассматривается как клиническая форма, отличная от классического LQTS (называемого «синдромом анкирина-В»).