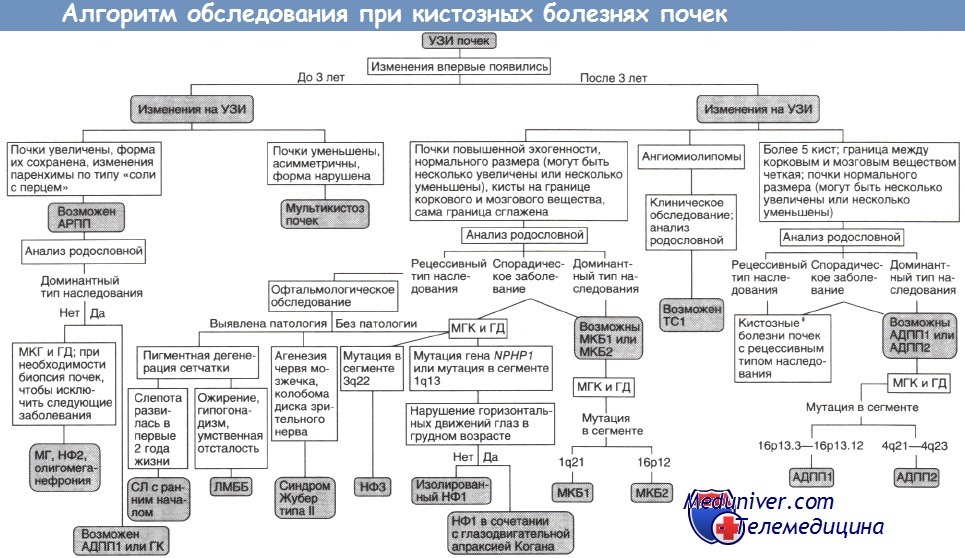
а) Определение и эпидемиология. Нефронофтиз — наиболее частая генетическая причина терминальной стадии ХБП в детском и подростковом возрасте, на его долю приходится 5-15% случаев терминальной ХПН.
Это АуР-заболевание, вызванное мутациями в ряде генов, кодирующих нефроцистины, которые экспрессируются в центросоме и базальном тельце первичных ресничек, при этом некоторые из них также локализуются в адгезивных соединениях или очаговых спайках в эпителии.
Гомозиготные и сложные гетерозиготные мутации в >20 известных генах (NPHP1-NPHP20) составляют ~30% случаев. Инфантильные, юношеские и подростковые варианты описаны на основе среднего возраста развития терминальной стадии ХБП. Инфантильный нефронофтиз характеризуется мутациями в гене NPHP2, юношеская форма — мутациями в NPHP1, наиболее распространенная, подростковая форма — мутациями в NPHP3. Как и при других генетических заболеваниях почек, скорость прогрессирования ХБП определяется типом и серьезностью генетического дефекта.
Нефронофтиз характеризуется интерстициальным фиброзом почек, атрофией канальцев с утолщением и разрывом базальной мембраны, а также кистами и дивертикулами почек, которые ограничены петлей Генле и дистальными канальцами в кортикомедуллярных соединениях. Размер почек нормальный или ↓, за исключением редкого младенческого варианта → терминальная стадия ХБП к 3 годам.
Экспрессия генов NPHP на внепочечных участках объясняет ассоциированные с ними аномалии сетчатки, НС, печени и скелета. Каждый из генов NPHP ассоциирован с различными фенотипами, хотя некоторые имеют общие черты, что объясняется межбелковыми взаимодействиями между ≥2 нефроцистинами. Церебеллоокулоренальный синдром (синдром Жубер), ассоциированный с нефронофтизом, характеризуется пигментными ретинитами с ранним началом, когда синдром вызван мутациями в NPHP и NPHP6.
б) Клинические проявления. Симптомы — полиурия, задержка роста и анемия. Полиурия возникает рано из-за ↓ концентрирующей способности мочи и солевого истощения. Замедление темпов роста ассоциировано с хроническим обезвоживанием, а нарушение роста и анемия возникают с началом терминальной стадии ХБП. АД в норме, отеков нет до развития терминальной стадии ХБП. Гематурия и протеинурия отсутствуют или минимальны.
Пациенты с мутациями в определенных генах NPHP могут также иметь дефекты зрения, глазодвигательную апраксию, врожденный амавроз, пигментный ретинит, нервные нарушения, мозжечковую атаксию, судороги, фиброз печени, дефекты скелета, сколиоз, волчью пасть и транспозицию внутренних органов.
АДПП1, АДПП2 — аутосомно-доминантныи поликистоз почек типов I и II;
АРПП — аутосомно-рецессивный поликистоз почек;
ГД — генодиагностика (при необходимости ГД включают в МГК);
ГК — гломерулокистоз почек;
ЛМББ — синдромы Лоренса—Муна и Барде—Бидля;
МГ — синдром Меккеля—Грубера;
МГК — медико-генетическое консультирование;
МКБ1, МКБ2 — медуллярная кистозная болезнь типов I и II;
НФ1, НФ2, НФЗ — нефронофтиз типов I, II и III;
СЛ — синдром Сениора—Локен;
TC1 — туберозный склероз типа I.
в) Диагностика. Диагноз подозревают у ребенка или подростка с терминальной стадией ХБП и внепочечными проявлениями, такими как нарушение движения глаз, умственная отсталость и полидактилия. ДД: дисплазия почек, АуД поликистозная болезнь почек с ранним началом, обструкция МВП и АуР поликистозная болезнь почек.
Оценить состояние почек можно с помощью УЗИ БП, МРТ (без гадолиния), состояние сетчатки и неврологическое состояние пациента — с помощью электроретинографии, а также полного неврологического и офтальмологического обследования. УЗИ почек с большой вероятностью указывает на ювенильный нефронофтиз у ребенка с тяжелой уремией, при нарушении кортикомедуллярной дифференцировки, повышенной эхогенности паренхимы и небольших мозговых или кортикомедуллярных кистах в почках нормального или умеренно маленького размера.
Для окончательного диагноза может потребоваться генетический анализ, а при отсутствии возможности его выполнения диагноз подтверждается морфологически (по результатам биопсии почек, выявляющей признаки хронического тубулоинтерстициального нефрита).
г) Профилактика и лечение. Лечение симптоматическое, с упором на прогрессирующую ХБП и необходимость диализа и трансплантации. Возможно проведение пренатального генетического тестирования в семьях с генетическим диагнозом нефронофтиз. ДД на основе ДНК наиболее полезна для выявления мутации зародышевой линии пренатально или предымплантационно.