Проксимальные канальцы отвечают за реабсорбцию большей части отфильтрованной глюкозы, аминокислот, мочевой кислоты, фосфатов, бикарбоната и низкомолекулярных белков. Петля Генле и дистальные канальцы всасывают 30% отфильтрованного хлорида натрия и 50% отфильтрованных двухвалентных катионов. В собирательных трубочках под контролем альдостерона происходит активная реабсорбция натрия в обмен на секрецию ионов водорода и калия.
В терминальных отделах собирательных трубочек АДГ регулирует реабсорбцию воды и концентрацию мочи.
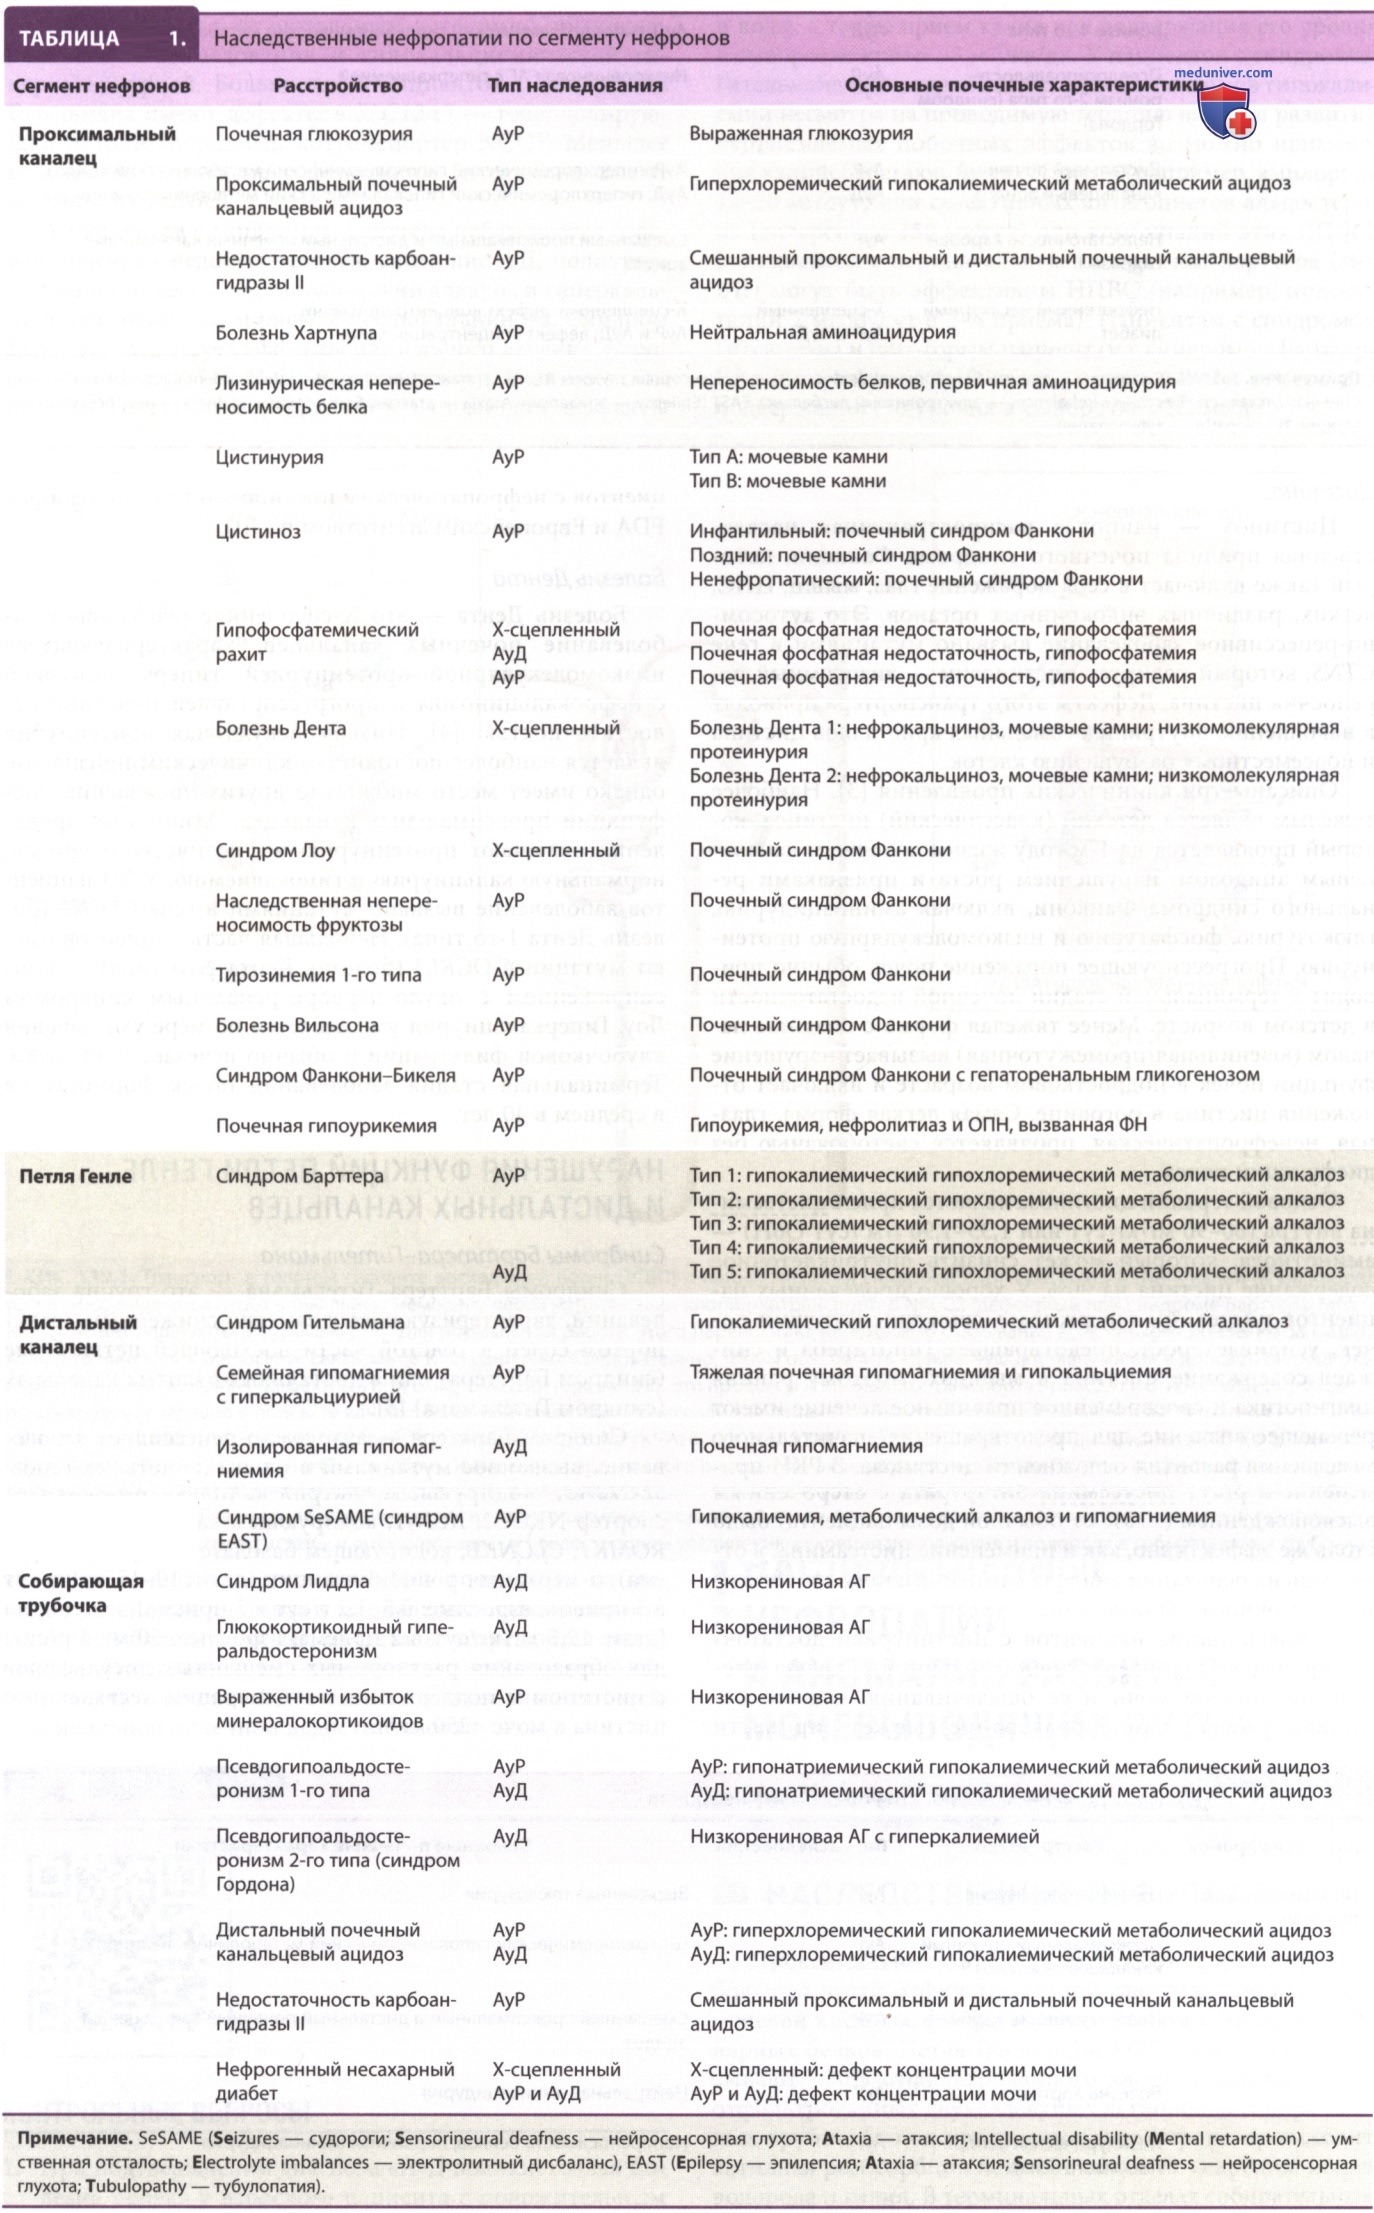
Наследственные заболевания почечных канальцев — это группа заболеваний, при которых нормальная реабсорбция ионов, органических веществ и воды в почечных канальцах нарушается из-за дефектов в определенных генах. Эти дефекты классифицируются по пораженному сегменту нефрона (табл. 1).
а) Нарушения функций проксимальных канальцев:
1. Цистинурия. Цистинурия характеризуется нарушением реабсорбции цистина и двухосновных аминокислот проксимальными канальцами, что приводит к увеличению экскреции цистина и риску образования цистинсодержащих мочевых камней. Эта аутосомнорецессивная патология встречается у 1:7000 человек. Идентифицированы два гена цистинурии: SLC7A9, который кодирует сам транспортный канал в просвете, и SLC3A1, который кодирует регуляторную субъединицу транспортера.
Несколько крупных исследований показывают, что мутации в SLC3A1 более распространены, чем мутации в SLC7A9. Мутации в SLC3A1 вызывают цистинурию типа А, мутации в SLC7A9 вызывают цистинурию типа В, а мутации в обоих генах (сложные гетерозиготы) вызывают цистинурию типа АВ.
Несмотря на то что степень тяжести заболевания одинакова для всех типов цистинурии, клинические проявления могут быть весьма разнообразными, и манифестировать болезнь может с младенчества до седьмого десятилетия жизни. Цистиновые камни рентгеноконтрастны и часто образуют очаги вторичных оксалатно-кальциевых камней. Симптомы болезни включают почечную колику, которая может быть обусловлена обструкцией МВП и/или инфекцией.
Патологию у детей можно определить по повышению уровня цистина в моче, однако тестирование необходимо проводить после полного созревания канальцевого транспорта (в возрасте 2 лет). Доступно генетическое тестирование, но оно не проводится в плановом порядке, поэтому диагноз устанавливается в первую очередь на основании анализа камней и/или количественного суточного анализа мочи.
У большинства пациентов с цистинурией достаточно проведения консервативной терапии с целью увеличения объема мочи и ее ощелачивания. Однако рецидивирующее камнеобразование может привести к повреждению почек и требует лечения тиолсодержащими ЛП, такими как D-пеницилламин (дети: 20-40 мг/кг/сут в 4 приема; взрослые: 0,5-2 г/сут в 4 приема); а-меркаптопропионилглицин (дети: 10-15 мг/кг/сут в 3 приема; взрослые: 0,8-1,2 г/сут в 3 приема); каптоприл (дети: 12,5 мг/кг/сут в 2 приема; взрослые: 50 мг 3 р/сут) для образования растворимых смешанных дисульфидов с цистином и поддержания концентрации несвязанного цистина в моче <250 мг/л.
2. Цистиноз. Цистиноз — наиболее распространенная наследственная причина почечного синдрома Фанкони, который также включает в себя поражение глаз, мышц, ЦНС, легких, различных эндокринных органов. Это аутосомно-рецессивное заболевание вызвано мутациями в гене CTNS, который кодирует цистинозин — лизосомный переносчик цистина. Дефекты этого транспортера приводят к накоплению внутрилизосомальных кристаллов цистина и повсеместному разрушению клеток.
Описаны три клинических проявления. Наиболее тяжелым является детский (классический) цистиноз, который проявляется на 1-м году жизни почечным канальцевым ацидозом, нарушением роста и признаками ренального синдрома Фанкони, включая аминоацидурию, глюкозурию, фосфатурию и низкомолекулярную протеинурию. Прогрессирующее поражение почек обычно приводит к терминальной стадии почечной недостаточности в детском возрасте.
Менее тяжелая форма с поздним началом (ювенильная/промежуточная) вызывает нарушение функции почек в подростковом возрасте и включает отложения цистина в роговице. Самая легкая форма, глазная, ненефропатическая, проявляется светобоязнью без дисфункции почек.
Основой терапии цистиноза является прием цистеамина внутрь (60-90 мг/кг/сут или 1,35-1,90 г/м2/сут Q6H) — аминотиола, который может снизить внутриклеточное содержание цистина на 90%. У хорошо пролеченных пациентов цистеамин задерживает снижение функции почек, усиливает рост, предотвращает гипотиреоз и снижает содержание цистина в мышцах. Поэтому ранняя диагностика и своевременное правильное лечение имеют решающее значение для предотвращения/значительного замедления развития осложнений цистиноза.
В РКИ применение 2 р/сут цистеамина битартрата с отсроченным высвобождением (70% от обычной дозы пациента) было столь же эффективно, как и применение цистеамина, в отношении снижения уровней цистина в лейкоцитах у пациентов с нефропатическим цистинозом, он одобрен FDA и Европейским агентством по ЛП.
3. Болезнь Дента. Болезнь Дента — это Х-сцепленное рецессивное заболевание почечных канальцев, характеризующееся низкомолекулярной протеинурией, гиперкальциурией с нефрокальцинозом и прогрессирующей почечной недостаточностью. Низкомолекулярная протеинурия является наиболее постоянным клиническим признаком, однако имеет место множество других проявлений дисфункции проксимальных канальцев. Атипичные проявления включают протеинурию нефротического уровня, нормальную кальциурию и гипокалиемию.
У 2/3 пациентов заболевание вызвано мутациями в гене CLCN5 (болезнь Дента 1-го типа). Небольшая часть пациентов имеют мутации в OCRL1 (болезнь Дента 2-го типа) — гене, сопряженном с окуло-церебро-ренальным синдромом Лоу.
Гиперкальциурия уменьшается по мере уменьшения клубочковой фильтрации и обычно исчезает к 30 годам. Терминальная стадия заболевания почек формируется в среднем в 40 лет.
б) Нарушения функций петли Генле и дистальных канальцев:
1. Синдромы Барттера-Гительмана. Синдромы Барттера-Гительмана — это группа заболеваний, характеризующихся заметно сниженным транспортом солей в толстой части восходящей петли Генле (синдром Барттера) или в дистальных извитых канальцах (синдром Гительмана).
Синдром Барттера — аутосомно-рецессивное заболевание, вызванное мутациями в одном из четырех генов: SLC12A2, кодирующем натрия-калия-хлорид-котранспортер NKCC2; KCNJ1, кодирующем канал ионов калия ROMK1; CLCNKB, кодирующем базолатеральный хлоридионный канал C1C-Kb; и BSND, кодирующем барттин — регуляторную субъединицу, необходимую для нацеливания базолатерального хлоридного канала на мембрану.
Дефекты этих генов вызывают синдром Барттера I, II, III и IV типов соответственно. Все четыре синдрома характеризуются нарушением транспорта солей в восходящей части петли Генле. Кроме того, тяжелые функциональные мутации в CASR — гене, кодирующем внеклеточный рецептор, чувствительный к ионам кальция CaSR, — могут вызывать фенотип, подобный таковому при синдроме Барттера (называемый синдромом Барттера V типа), который отличается от остальных аутосомно-доминантным типом наследования и гипокальциемической гиперкальциурией.
Большинство пациентов с синдромом Гительмана имеют дефекты в SLC12A3 — гене, кодирующем натрий-хлоридный котранспортер NCCT. Меньшее количество пациентов с фенотипом Гительмана имеют мутации в CLCNKB.
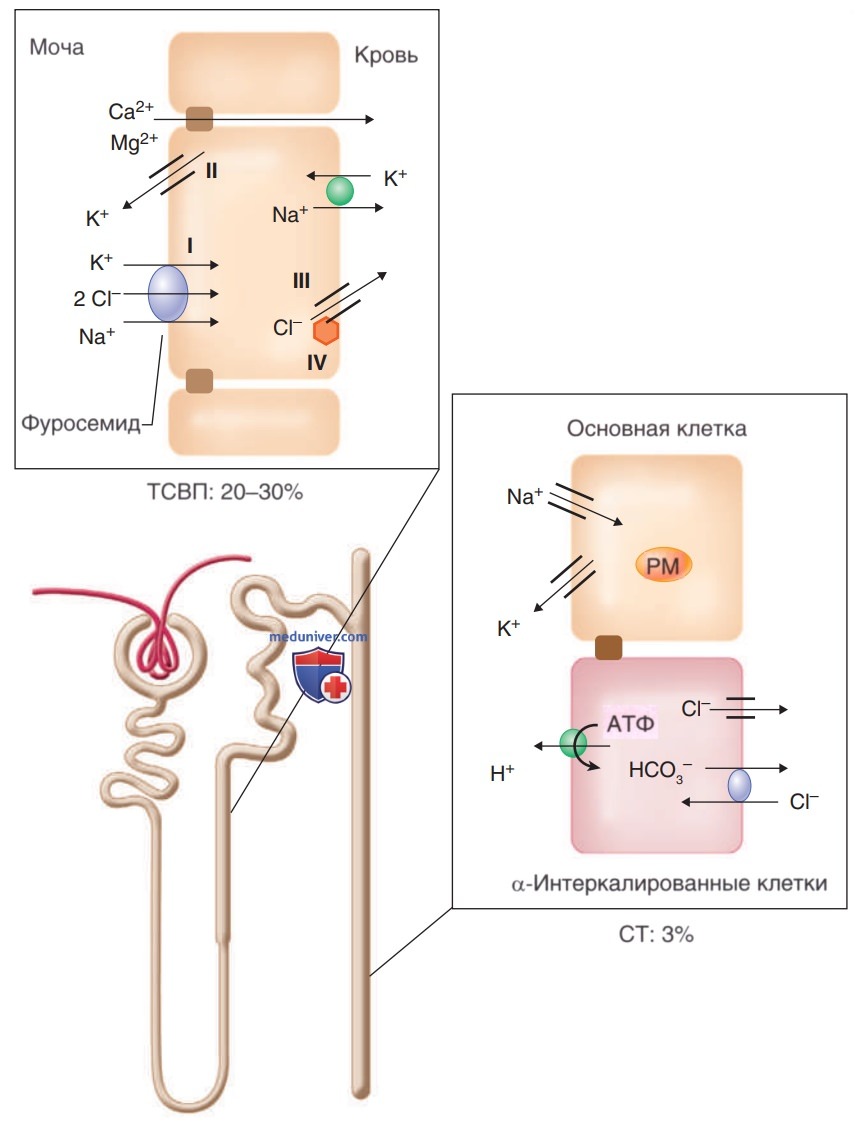
У пациентов с синдромом Барттера наблюдаются солевая почечная недостаточность, снижение АД, полиурия, гипокалиемический метаболический алкалоз и гиперкальциурия с возможным риском нефрокальциноза. Синдром Барттера имитирует эффекты длительного лечения фуросемидом (рис. ниже).
Транспорт в толстом сегменте восходящей петли (ТСВП) и патофизиология синдрома Барттера. Натрий (Na+), калий (К+) и хлорид (Cl-) реабсорбируются через апикальную мембрану через натрия-калия-хлорид-котранспортер NKCC2 (дефектный при синдроме Барттера типа I). NKCC2 может подавляться фуросемидом. Для нормальной работы этого переносчика необходимо связывание всех четырех ионов. Из-за низкой концентрации калия в просвете связывание K+ ограничено. Следовательно, чтобы обеспечить адекватную доставку калия в просвет, он рециркулирует через канал ROMK1 (дефектный при синдроме Барттера типа II). Эти процессы апикального транспорта приводят к относительному избытку положительных зарядов в просвете канальцев, обеспечивая движущую силу для параклеточного поглощения кальция (Са2+) и магния (Mg2+). Na+ выходит через базолатеральную мембрану с помощью насоса Na+/K+-АТФазы, тогда как Cl- выходит через хлоридные каналы CIC-Kb (дефектные при синдроме Барттера типа III) и CIC-Ка. Обоим каналам для правильного расположения мембраны необходим барттин (дефектный при синдроме Барттера IV типа). Толстый сегмент восходящей петли реабсорбирует 25% отфильтрованного натрия, тогда как собирательные трубочки реабсорбируют ~3% натрия. Дефект реабсорбции натрия в толстом сегменте восходящей петли приводит к солевому истощению, стимуляции ренин-ангиотензин-альдостероновой системы и индуцированному альдостероном увеличению секреции ионов калия и водорода в собирательных трубочках, что, в свою очередь, приводит к гипокалиемическому метаболическому алкалозу. РМ — рецептор минералокортикоидов; НСО3- — бикарбонат
Для сравнения: у пациентов с синдромом Гительмана дисфункция напоминает эффекты длительного приема тиазидов: умеренная почечная потеря солей, нормальное АД, гипокалиемический метаболический алкалоз, гипомагниемия и гипокальциурия. Клинические различия между синдромами Барттера и Гительмана обусловлены тяжестью дисэлектролитемии, тогда как фенотипические различия между типами Барттера с I по V коррелируют со специфическими физиологическими ролями, которые играют отдельные транспортеры/каналы в почках и других органах.
Основой лечения является восполнение потерь соли и воды, а также прием калия для поддержания его уровня в сыворотке крови >3 м Экв/дл. У пациентов с синдромом Гительмана при сохранении стойких симптомов гипокалиемии несмотря на проводимую терапию или при развитии неприемлемых побочных эффектов возможно применение калийсберегающих диуретиков (например, амилорида 10-20 мг/сут) или селективных антагонистов альдостерона (эплеренона 150 мг/сут) или комбинаций этих ЛП. У пациентов с перинатальным синдромом Барттера (тип I/II) могут быть эффективны НПВС (например, индометацин 2 мг/кг/сут в 2-4 приема).
Пациентам с синдромом Гительмана и некоторым пациентам с синдромом Барттера III типа может потребоваться прием магния внутрь для поддержания его уровня в сыворотке >1,2 мг/дл.
в) Нарушения функций собирательных трубочек и протоков:
1. Синдром Лиддла (псевдоальдостеронизм). Синдром Лиддла — аутосомно-доминантная форма соль-чувствительной АГ, вызванная мутациями в β-/γ-субъединицах эпителиального натриевого канала, которые экспрессируются на апикальной поверхности клеток собирательных протоков и играют главную роль в поддержании солевого баланса и АД. β-/γ-Субъединицы регулируют активность канала α-субъединицы. Мутации в любой из этих регуляторных субъединиц приводят к увеличению активности эпителиальных натриевых каналов и синдрому Лиддла.
Тяжелая АГ обычно проявляется в детском возрасте с признаками гипокалиемического метаболического алкалоза, которые напоминают первичный альдостеронизм. Однако при этом заболевании секреция ренина и альдостерона подавлена.
Клинические нарушения могут быть устранены употреблением пищи с низким содержанием соли и назначением калийсберегающих диуретиков (например, амилорида 5-20 мг/сут, триамтерена 100-200 мг 2 р/сут), которые действуют как антагонисты эпителиального натриевого канала.
2. Дистальный почечный канальцевый ацидоз. Дистальный почечный канальцевый ацидоз возникает в результате неспособности α-интеркалированных клеток собирательных трубочек выделять фиксированные кислоты. Описываются как аутосомно-доминантные, так и аутосомно-рецессивные формы патологии. Эти наследственные заболевания включают мутации в генах, кодирующих карбоангидразу II, хлорид-бикарбонатный обменник АЕ1 и субъединицы протонной помпы вакуолярной водород-АТФазы (Н+-АТФазы V типа).
Мутации в гене SLC4A1, кодирующем АЕ1, вызывают аутосомно-доминантный дистальный почечный канальцевый ацидоз и реже — рецессивные формы этого заболевания. Мутации в субъединицах Н+-АТФазы являются основными причинами аутосомно-рецессивного дистального почечного канальцевого ацидоза. АТФазы V типа представляют собой повсеместно расположенные белковые комплексы, состоящие из нескольких субъединиц, которые опосредуют АТФ-зависимый транспорт протонов.
В почках АТФазы V типа являются основными протон-секретирующими насосами в дистальных отделах нефрона, участвующими в чистой секреции протонов (образовании бикарбоната) и реабсорбции протонов (секреции бикарбоната). Дефекты в двух генах, АТР6В1 и ATP6N1B, которые кодируют субъединицы Н+-АТФазы, вызывают дистальный почечный канальцевый ацидоз с/без последующей нейросенсорной глухоты.
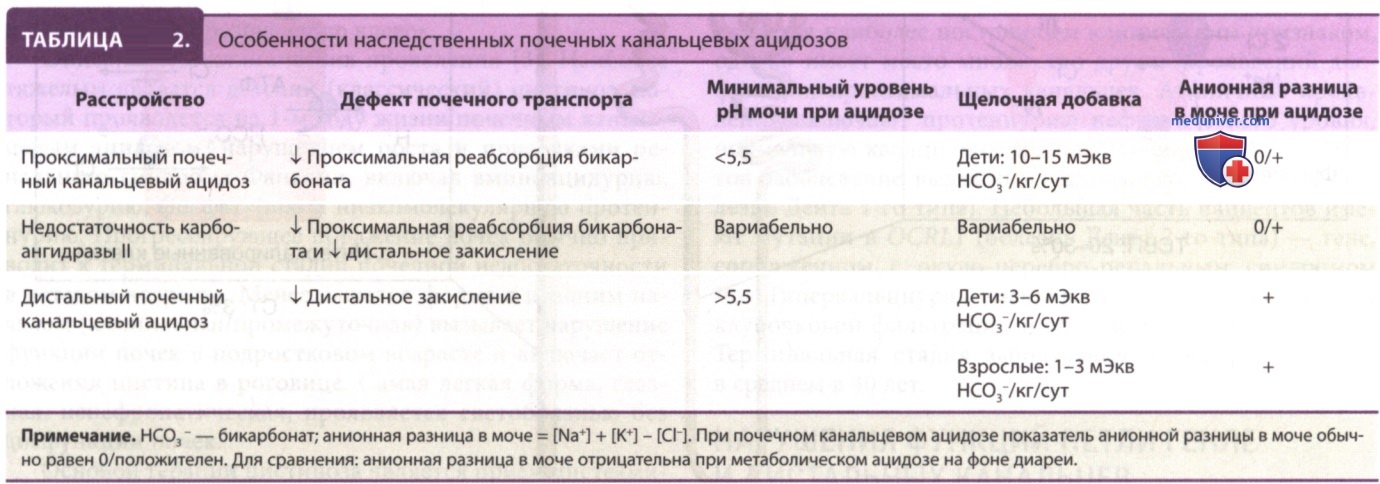
Клинические последствия включают гипокалиемический гиперхлоремический метаболический ацидоз, нарушение роста, гиперкальциурию, гипоцитратурию, нефрокальциноз, нефролитиаз, рахит у детей, остеомаляцию у взрослых. Типичный дистальный почечный канальцевый ацидоз можно отличить от других метаболических ацидозов по очень высокому уровню pH мочи (>5,5), снижению экскреции мочевой кислоты, положительной анионной разнице и низкой концентрации аммония в моче (табл. 2).
Для коррекции ацидоза обычно эффективно лечение щелочными добавками (1-3 мЭкв/кг/сут у взрослых и 3-6 мЭкв/кг/сут у детей). В отличие от проксимального почечного канальцевого ацидоза, потерю калия с мочой можно уменьшить с помощью щелочной монотерапии.