Протеогликаны — повсеместно распространенные компоненты внеклеточного матрикса, поверхности клетки, являющиеся одними из самых крупных и сложных молекул человека. Протеогликаны состоят из белкового ядра, с которым ковалентно связаны гликозаминогликаны (ГАГ; ранее называемые мукополисахаридами) нескольких типов: дерматансульфат, гепарансульфат, кератансульфат, хондроитинсульфат.
В ходе нормальной деградации эти полимерные молекулы отщепляются в лизосомах от белкового ядра; затем они вместе с гиалуронаном (ГАГ без белкового ядра) подвергаются дальнейшему поэтапному катаболизму в лизосомах с участием более дюжины ферментов. Генетические дефекты любого из этих ферментов приводят к накоплению метаболитов ГАГ в лизосомах, глубоким нарушениям клеточной физиологии.
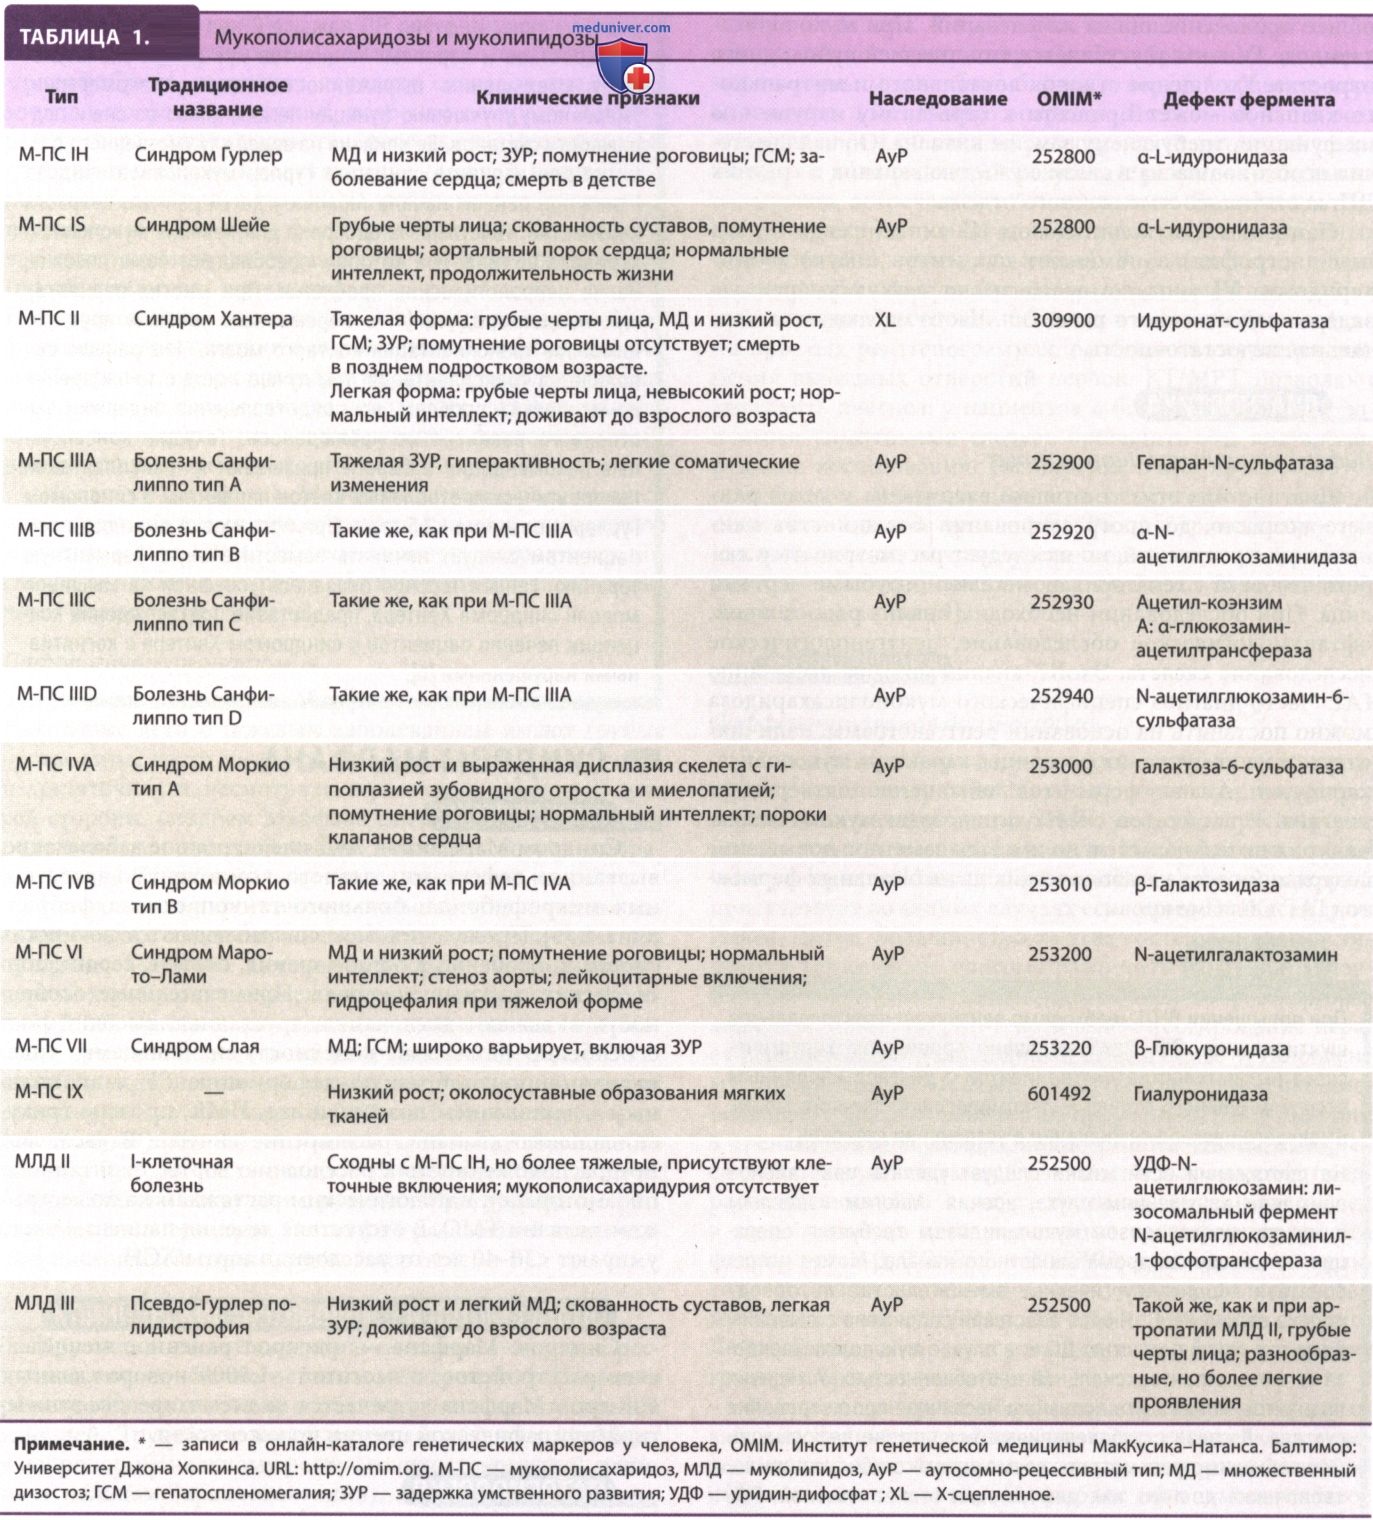
Фенотипы, возникающие в результате дефицита этих катаболических ферментов, называются мукополисахаридозами и подразделяются на семь типов (см. табл. 1). Несколько дополнительных болезней накопления, называемых муколипидозами, вызваны генетическим дефектом посттрансляционной модификации лизосомальных ферментов, имеют общие признаки с мукополисахаридозами.
а) Эпидемиология. Все мукополисахаридозы встречаются редко, каждый — с частотой <1:100 000 новорожденных, не имеют этнической предрасположенности.
б) Патофизиология. За исключением мукополисахаридоза II типа (синдром Хантера), который наследуется сцепленно с Х-хромосомой, все эти заболевания — АуР. Все мукополисахаридозы вызваны дефицитом одного лизосомального фермента, ответственного за определенный этап метаболизма ГАГ.
Катаболизм ГАГ протекает нормально до стадии, требующей действия дефектного фермента, на которой дальнейший нормальный метаболизм останавливается. Несмотря на незначительную степень неспецифического разрушения, приводящего к выделению расщепленного ГАГ с мочой, что может быть полезно для диагностики, накопление ГАГ в лизосомах клеток мезенхимального происхождения, эндотелия, нейронов вызывает широко распространенную прогрессирующую клеточную дисфункцию и клинические эффекты.
Действие лизосомальных ферментов нацелено на лизосомы путем посттрансляционного добавления манноза-6-фосфата. Дефицит фосфотрансферазы, катализирующей первую стадию этой реакции, приводит к неспособности катаболизировать любые молекулы ГАГ. Катаболические ферменты, которые обычно переносятся в лизосомы, вместо этого секретируются из клеток, обнаруживаются в необычно высоких концентрациях в плазме. Их определение в плазме крови — один из диагностических тестов на муколипидозы.
- Патологическая анатомия. Все патологические проявления мукополисахаридоза, муколипидоза усугубляются с возрастом, а некоторые проявляются на ранних стадиях развития. Основные анатомические признаки — гепатоспленомегалия, выраженные изменения скелета (называемые множественным дизостозом), приводящие к низкому росту, деформации ГК, утолщению и сужению ДП, артерий, огрубению черт лица.
Несмотря на то что задержка умственного развития — характерная черта некоторых из этих состояний, в ГМ может наблюдаться только вторичная по отношению к гидроцефалии вентрикуломегалия. При микроскопическом исследовании в мезенхимальных клетках видна цитоплазма, содержащая явно пустые вакуоли — лизосомы, из которых ГАГ был удален в процессе фиксации. В культивированных клетках пациентов наблюдаются значительно увеличенные лизосомы, заполненные гранулами. При тяжелой форме муколипидоза присутствуют плотные включения. С этой особенностью связано общепринятое название патологии — I-клеточная болезнь.
в) Клинические проявления. Каждое из расстройств, описанных в табл. 1, имеет широкий спектр тяжести клинических проявлений. Это привело к классификации, которая создает впечатление наличия отдельных расстройств в рамках некоторых типов мукополисахаридозов, муколипидозов, но в действительности — крайние проявления континуума одного заболевания. В отсутствие лечения некоторые расстройства приводят к смерти в подростковом возрасте (синдром Гурлер, тяжелый синдром Хантера, муколипидоз II типа), но при других состояниях пациенты обычно доживают до взрослого возраста.
Особое внимание здесь уделено последней группе расстройств.
Более легкий вариант спектра мукополисахаридоза I типа, синдром Шейе, может быть диагностирован только в зрелом возрасте; пациенты имеют скованность в суставах, помутнение роговицы, глаукому, синдром запястного канала, порок аортального клапана. Рост и интеллект не затронуты. Основные риски связаны с поражением клапанов сердца, утолщением мозговых оболочек, вызывающим миелопатию, утолщением верхних ДП, приводящим к обструктивным симптомам, апноэ во сне.
Более легкая форма мукополисахаридоза II типа, синдром Хантера, выделяется из ряда остальных заболеваний, так как наследуется сцепленно с Х-хромосомой (поражает чаще мужчин), роговица имеет небольшое явное помутнение. Основные проблемы связаны с цервикальной миелопатией, обструктивной болезнью ДП, легочным сердцем. Часто наблюдается комбинированная (кондуктивная, нейросенсорная) тугоухость.
Мукополисахаридозы IV типа (синдром Моркио), VI типа (синдром Марото-Лами) не влияют на интеллект. Оба синдрома часто связаны с серьезными изменениями скелета, различающиеся рентгенологически, но вызывающие схожие проблемы, например, кифосколиоз, килевидная грудь, рестриктивное заболевание легких, тяжелая низкорослость, дегенерация суставов. Цервикальная миелопатия, возникающая в результате утолщения ТМО — общее проявление обоих заболеваний. При мукополисахаридозе IV типа усугубляется гипоплазией зубовидного отростка.
Утолщение створок аортального и митрального клапанов может привести к серьезному нарушению их функции, требующему замены клапана. Общая анестезия особенно опасна в связи с узостью верхних и средних ДП, нестабильностью шейного отдела.
Пациенты с муколипидозом III типа (псевдо-Гурлер полидистрофия) напоминают пациентов с мукополисахаридозом VI типа, но часто имеют легкую/умеренную задержку умственного развития. Часто наблюдается аортальная недостаточность.
г) Дифференциальная диагностика. Диагностика этих состояний затруднена у детей раннего возраста, до прогрессирования большинства клинических проявлений, но их следует рассматривать у любого человека с гепатоспленомегалией, грубыми чертами лица. При обследовании необходим анализ родословной, офтальмологическое обследование, рентгенологическое исследование скелета, ЭхоКГ, анализ мочи на экскрецию ГАГ.
Часто диагноз специфического мукополисахаридоза можно поставить на основании рентгенограмм, наличия/отсутствия помутнения роговицы, характера мукополисахаридурии. Анализ ферментов лейкоцитов подтверждает диагноз. У пациентов с муколипидозами мукополисахаридурия не наблюдается, но имеется заметное повышение содержания всех катаболических лизосомальных ферментов ГАГ в плазме крови.
д) Лечение. При повышении ВЧД необходимо вентрикулоперитонеальное шунтирование. РФ. Рекомендовано проведение хирургического вмешательства для пациентов с диагностированным стенозом шейного отдела - декомпрессией спинного мозга, имеющего решающее значение в устранении стеноза*.
P.S. * КР «Мукополисахаридоз тип I». Ассоциация медицинских генетиков. Одобрены МЗ РФ, 2019.
На протяжении всей жизни следует уделять пристальное внимание нарушениям слуха, зрения. Многим взрослым с мукополисахаридозом/муколипидозом требуется операция по поводу синдрома запястного канала. Может потребоваться кардиохирургическое вмешательство по поводу порока сердца/ИБС. Любая анестезия сопряжена с высоким риском в связи с узостью ДП и, в случае мукополисахаридоза IV типа, атлантоаксиальной нестабильностью. У ходячих пациентов может быть полезным частичное протезирование сустава.
В связи с заболеваниями вследствие деформации ГК необходимо рассмотреть возможность стабилизации позвоночника до того, как деформация станет тяжелой.
РФ. Пациентам с мукополисахаридозом I типа с нарушениями моторики желудочно-кишечного тракта рекомендуется, например, лактулоза по 15-45 мл/сут. Пациентам с мукополисахаридозом I типа при хронической нейропатической боли рекомендовано назначение антиконвульсантов (доза подбирается индивидуально), антидепрессантов, воздействующих на формирование хронической боли.
Для большинства мукополисахаридозов изучается возможность замещения дефектного фермента в/в-инфузией ларонидазы, одобренной в США для лечения мукополисахаридоза I типа. Инфузия ЛП каждые 2 нед в течение 1 года у подростков и взрослых пациентов привела к значительному уменьшению выраженности гепатоспленомегалии, умеренному улучшению функции легких, апноэ во сне и подвижности суставов. Ее влияние на задержку умственного развития при варианте синдрома Гурлер мукополисахаридоза I типа при раннем начале терапии у детей раннего возраста неизвестно.
Галсульфаза одобрена для лечения мукополисахаридоза VI типа, при котором преобладают соматические, но не неврологические проблемы. При многих вариантах мукополисахаридоза с переменным успехом предпринималась трансплантация костного мозга. Чем раньше выполняется трансплантация, тем лучше исход с точки зрения соматических проблем, но предотвращение задержки умственного развития не наблюдалось. Текущие консенсусные рекомендации в Европе призывают к трансплантации гемопоэтических стволовых клеток пациентам с синдромом Гурлер в возрасте <2,5 года.
При постановке диагноза всем пациентам следует начинать заместительную ферментную терапию. Генная терапия оказалась успешной на мышиной модели синдрома Хантера, предоставив подтверждение концепции лечения пациентов с синдромом Хантера с когнитивными нарушениями.