а) Определение. Миелодиспластические синдромы (МДС) включают гетерогенную группу синдромов недостаточности костного мозга, общей характеристикой которых является неэффективный гемопоэз, приводящий к цитопении периферической крови, чаще всего к анемии.
С течением времени степень тяжести МДС, как правило, увеличивается, и существует риск их прогрессирования до ОМЛ, который, согласно актуальному определению ВОЗ, представляет собой наличие в крови или костном мозге ≥20% незрелых миелоидных бластных клеток.
Несмотря на то, что наиболее явным клиническим признаком МДС является недостаточность костного мозга, МДС относят к клональным нарушениям, в силу чего ВОЗ и другие экспертные МО классифицируют их в качестве опухолей системы крови. При МДС встречаются >40 повторяющихся соматических мутаций в генах. Большинство этих мутаций (но с разной частотой) также часто наблюдаются при ОМЛ и других миелоидных новообразованиях.
Опираясь на актуальное определение МДС, представленное ВОЗ, минимальные диагностические критерии этих синдромов включают наличие >1 цитопении наряду как минимум с одним из следующих признаков: 1) 5-19% миелобластов в костном мозге; 2) аномальный кариотип костного мозга с приобретенной хромосомной аномалией, которая согласуется с диагнозом МДС; или 3) >10% диспластических клеток (то есть аномальных с морфологической точки зрения; подробное описание см. далее) в любом отдельном ростке кроветворения у пациента, у которого исключены другие причины морфологии диспластических клеток, такие как недостаточное поступление питательных веществ или действие ЛС.
У некоторых пациентов, которые не соответствуют этим диагностическим критериям МДС, наблюдается стойкая цитопения, но даже подробное исследование не позволяет поставить иной диагноз. Этот паттерн обозначают термином «идиопатическая цитопения неясного генеза», если у пациента отсутствует клональная соматическая мутация, и термином «клональная цитопения неясного генеза», если у пациента имеется соматическая мутация, связанная с МДС (например, DNMT3A, ТEТ2).
Необходимо наблюдать таких пациентов в динамике, так как у них имеется риск развития клинически выраженного МДС, особенно у пациентов с клональной цитопенией неясного генеза. У >10% ЗЛ в возрасте >70 лет наблюдается наличие соматической мутации в DNMT3A, ТЕТ2 или другом гене, связанном с МДС. По этой причине выявление клональной мутации при отсутствии каких-либо признаков МДС (так называемый клональный гемопоэз с неопределенным потенциалом) не является основанием для постановки диагноза МДС.
Пациенты с клональным гемопоэзом с неопределенным потенциалом имеют риск развития МДС или другого гематологического ЗНО, а также повышенный риск летального исхода от ССЗ.
б) Эпидемиология. Частоту возникновения и распространенность МДС трудно оценить однозначно отчасти из-за исторически различающихся определений и неточной терминологии, а также вследствие того, что не все случаи МДС зафиксированы в регистрах онкологических заболеваний. Согласно данным, представленным в Регистрах по наблюдению, эпидемиологии и конечным результатам Национального института рака США (the U.S. National Cancer Institute Survey, Epidemiology and End Results, SEER), ежегодно диагностируется 10 000-12 000 новых случаев МДС.
Однако, согласно результатам анализа Medicare, фактическая заболеваемость МДС намного выше: ежегодно в США фиксируется >40 000 новых случаев, что более чем в 2 раза превышает заболеваемость ОМЛ. Кроме того, многие пациенты старших возрастных групп с цитопенией легкой степени тяжести могут также иметь МДС. Однако данные пациенты редко подвергаются полноценному обследованию (например, им не выполняют аспирацию костного мозга), а следовательно, им никогда не устанавливают однозначный диагноз.
Основным фактором риска развития МДС является старение, причем заболевание возникает вследствие кумулятивного приобретения соматических мутаций в стволовых клетках костного мозга. Частота постановки диагноза МДС у рабочих определенных отраслей (например, нефтяной промышленности и сельскохозяйственного сектора) несколько выше, что, вероятно, обусловлено воздействием веществ, способствующих размножению мутантных клонов. В целом наблюдается небольшое преобладание МДС у мужчин.
В Азии и Восточной Европе МДС обычно диагностируют в более молодом возрасте, нежели в западных странах: средний возраст установления диагноза МДС в США ~71 год, тогда как в Китае ~50 лет.
Люди, подвергшиеся воздействию ионизирующего излучения или получавшие определенные типы цитотоксической ХТ (например, на основе таких алкилирующих ЛС, как хлорамбуцил или мелфалан, или таких ингибиторов топоизомеразы II, как этопозид или доксорубицин), имеют повышенный риск развития МДС. Пиковая частота диагностирования МДС после воздействия алкилирующего ЛС или облучения наблюдается спустя 5-10 лет, а после воздействия ингибитора топоизомеразы — спустя 1-3 года.
Повышенный риск развития МДС не исчезает полностью до конца жизни человека; даже спустя 50 лет после атомной бомбардировки Хиросимы и Нагасаки в Японии у людей, получивших облучение в то время, МДС диагностировали по-прежнему чаще, нежели у тех, кто облучению не подвергся. МДС, который возник у пациентов с ХТ или облучением в анамнезе, обозначают термином «МДС, связанный с терапией».
Несмотря на то что наследственные случаи МДС встречаются редко, мутации зародышевой линии в некоторых генах (например, RUNX1 и GATA2) выступают в качестве предрасполагающих факторов к развитию МДС. Мутации RUNX1 рассматривают в качестве предвестника тромбоцитопении, которую могут ошибочно принять за ИТП, а мутации GATA2 иногда наблюдаются у пациентов с микобактериальными инфекциями, кожными бородавками или моноцитопенией в анамнезе.
в) Патофизиология. МДС представляют собой клональные нарушения, при которых в костном мозге происходит увеличение пролиферации одной или нескольких стволовых клеток или клеток-предшественниц, несущих соматические мутации в генах, наряду с недостаточной выработкой здоровых стволовых клеток, в результате чего клетки, несущие мутации, в конечном итоге начинают преобладать в костном мозге.
Клоны могут приобретать дополнительные мутации, приводящие к возникновению субклонов, которые могут способствовать прогрессированию заболевания, если они будут обладать более высоким потенциалом к пролиферации, нежели исходный мутантный клон. Процесс приобретения соматической мутации может ускориться за счет воздействия облучения или химических веществ, повреждающих ДНК, но, что более важно, данные воздействия могут также выборочно приходиться на небольшие ранее существовавшие мутантные клоны ТР53 или PPM1D.
По всей вероятности, в поддержке неопластических клонов играет важную роль микроокружение костного мозга (то есть негемопоэтические стромальные клетки).
При МДС, как правило, наблюдается нормальная или повышенная клеточность костного мозга, однако чрезмерный апоптоз (то есть запрограммированная клеточная смерть) гемопоэтических стволовых клеток в костном мозге является причиной цитопении периферической крови. Несмотря на то что чрезмерный апоптоз в костном мозге является типичной характеристикой более ранних фаз МДС, по мере прогрессирования заболевания до ОМЛ интрамедуллярный апоптоз может снижаться.
Кроме того, дифференцировка гемопоэтических стволовых клеток, которая не упорядочена, но все еще имеет место на более ранних стадиях заболевания, может полностью нарушиться позже в ходе прогрессирования заболевания, в силу чего большинство развивающихся гемопоэтических стволовых клеток остаются на стадии миелобластов.
У 1/2 пациентов с МДС de novo и у >80% пациентов с МДС, связанным с терапией, наблюдаются большое увеличение и потери хромосомного материала в пораженных клетках, обнаруживаемые посредством рутинного метафазного кариотипирования. Генетические методы, такие как сравнительная матричная геномная гибридизация, позволяют выявить скрытые хромосомные делеции у некоторых пациентов с МДС с нормальными результатами кариотипирования.
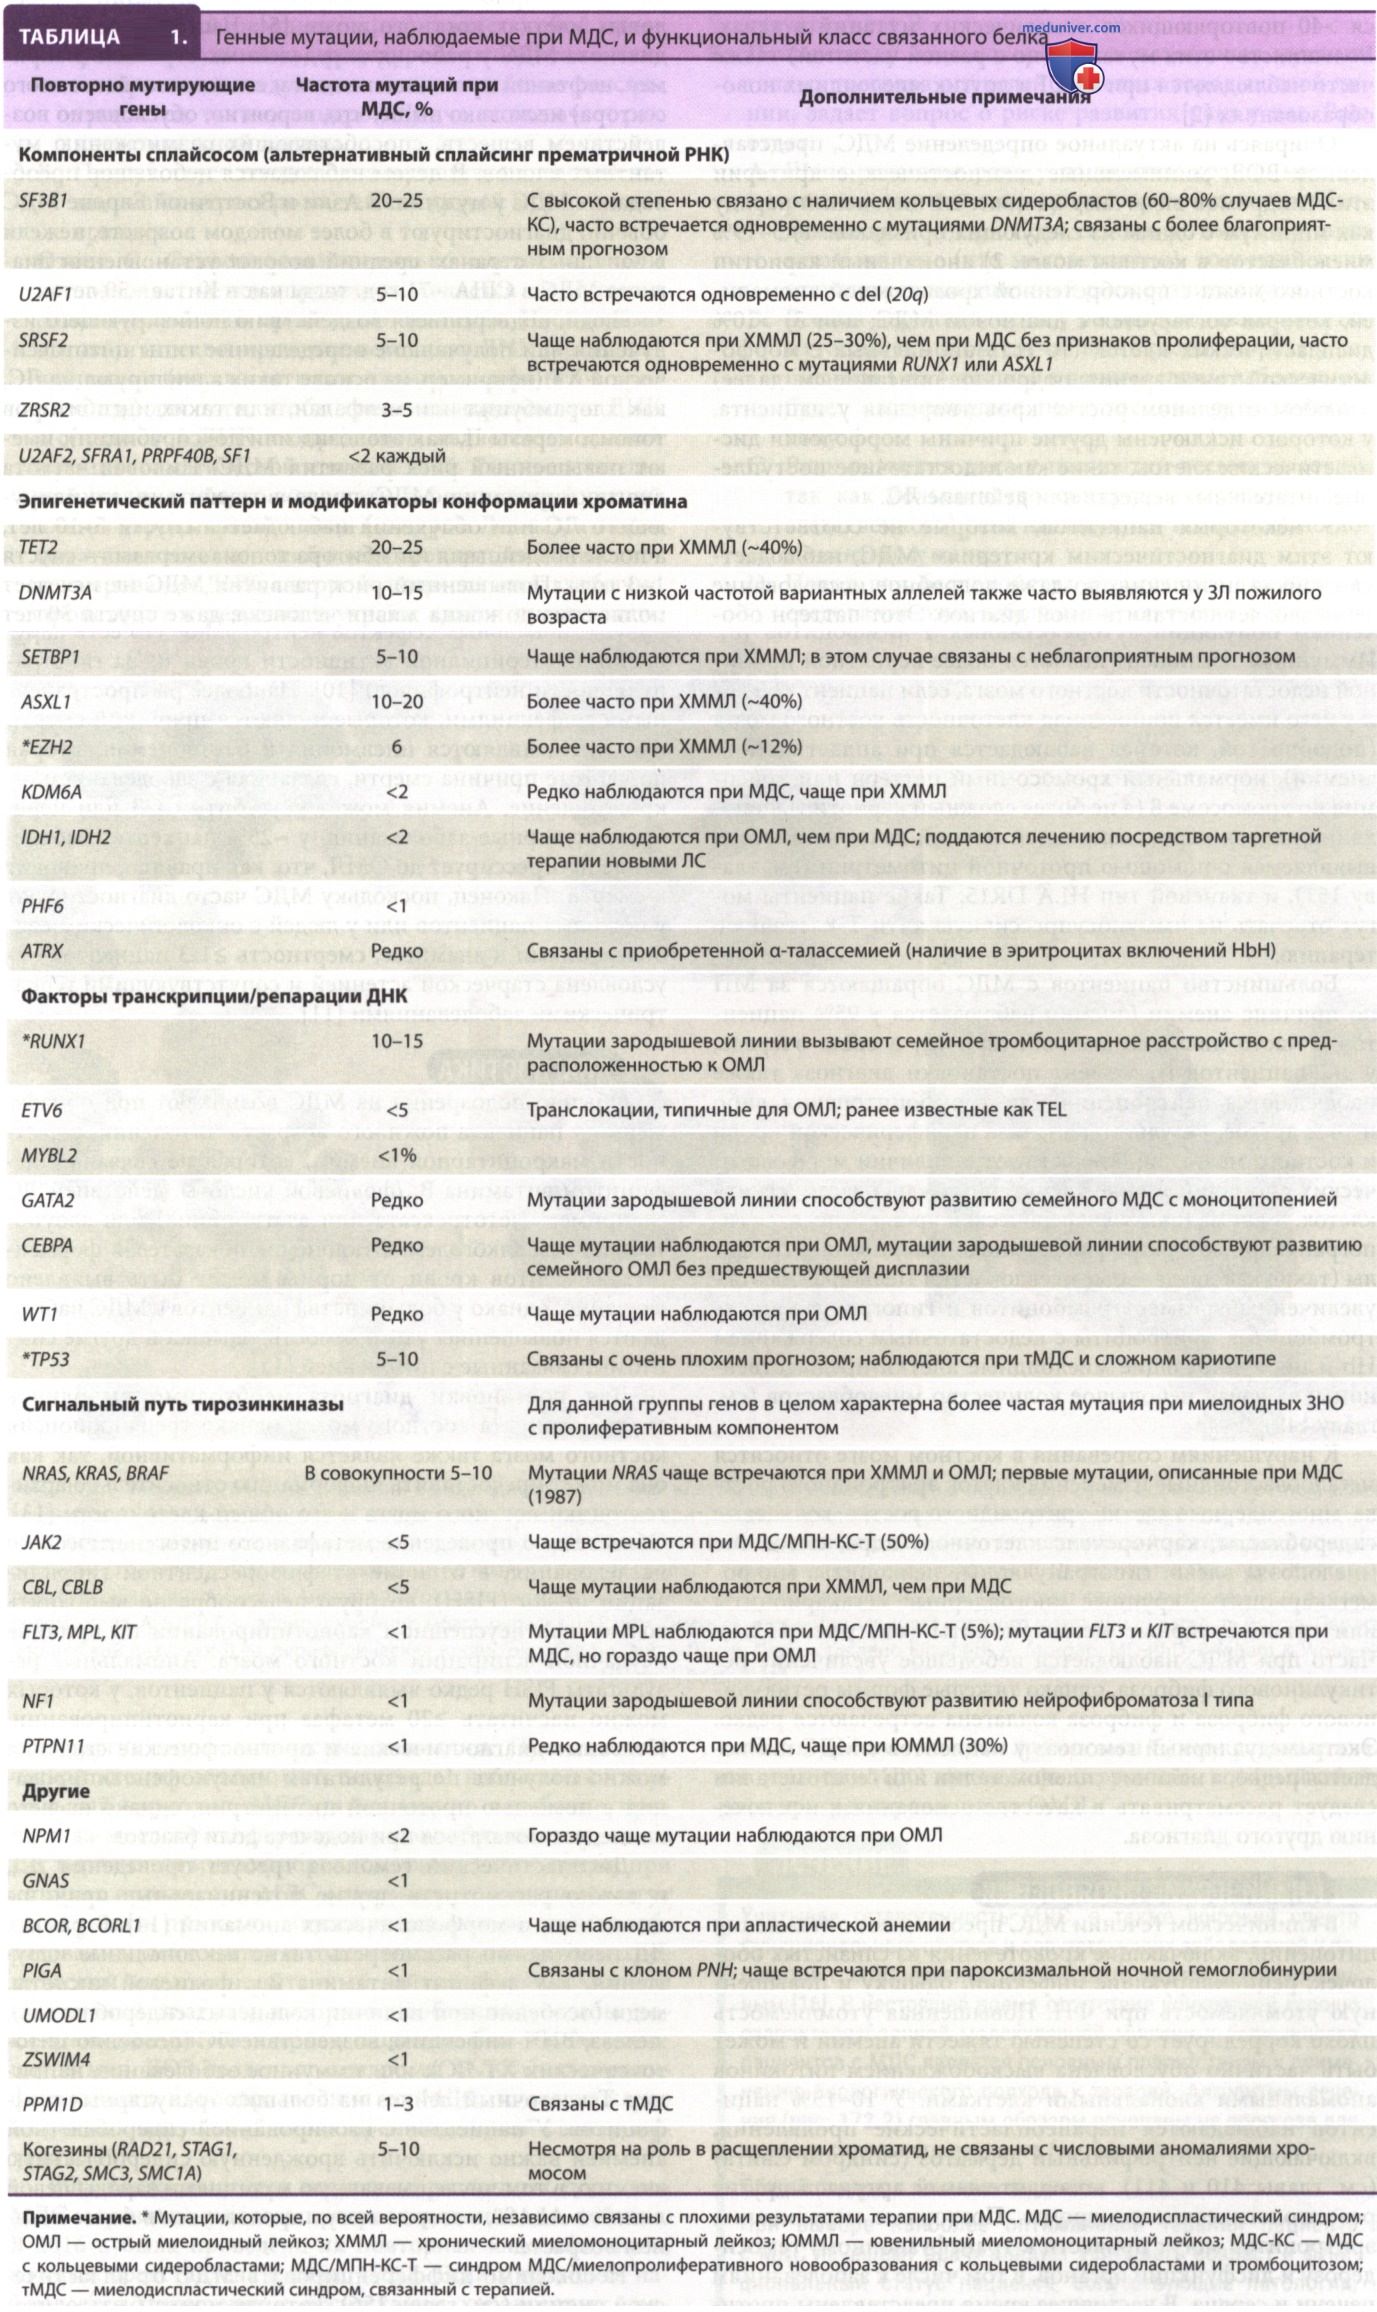
В настоящее время известно, что при МДС >40 генов мутируют повторно. При этом не наблюдается преобладания какой-либо мутации; МДС связаны со значительной генетической гетерогенностью. Наиболее часто мутирующие гены и вероятная функция кодируемых ими белков представлены в табл. 1. У >90% пациентов с МДС наблюдается по крайней мере одна обнаруживаемая клональная соматическая мутация, которая влияет на клиническую картину и прогноз. Часто присутствуют мутации, влияющие на формирование эпигенетического паттерна посредством метилирования ДНК и конформацию хроматина (например, взаимодействия гистонов с ДНК).
Кроме того, часто обнаруживают мутации, влияющие на сплайсинг прематричной РНК, особенно у пациентов с кольцевыми сидеробластами (то есть эритроидными предшественниками с аномальными перинуклеарными железосодержащими митохондриями, видимыми при окрашивании по Перлсу берлинской лазурью) (рис. В). В настоящий момент неясны конкретные гены, в которых происходит неправильный сплайсинг и которые определяют фенотип МДС.
Морфологические аномалии в виде «диспластических» клеток, часто наблюдаемые в периферической крови или костном мозге пациентов с миелодиспластическим синдромом. А. Многоядерный эритроидный предшественник. B. Мегалобластоидное созревание эритроидных предшественников, ядро которых содержит «открытый» хроматин. C. Кольцевой сидеробласт (патологический эритроидный предшественник с гранулами железа, окружающими по крайней мере 1/3 ядра). D. Гипогранулярные нейтрофилы. E. Псевдоклетки Пельгера-Хюэта (гипол обулярный нейтрофил). F. Аномальное разделение ядра мегакариоцита — гиперлобулярный мегакариоцит с тремя разделенными ядрами/ долями ядра. А, B, D и F — аспират костного мозга, окраска по Райту-Гимзе; C — реакция аспирата костного мозга при окраске по методу Перлса берлинской лазурью; E — периферическая кровь, окраска по Райту-Гимзе
У подгруппы пациентов с патологическими изменениями, схожими с МДС, всегда наблюдается аутоиммунное подавление гемопоэза, что может быть вызвано увеличением популяции аутореактивных Т-лимфоцитов. Иммунный компонент является более вероятной причиной недостаточности костного мозга, если пациент <55 лет и у него имеется пониженная клеточность костного мозга (подобно той, которая наблюдается при апластической анемии), нормальный хромосомный паттерн или трисомия по хромосоме 8 (а не более сложный кариотип), популяция клеток пароксизмальной ночной гемоглобинурии, выявляемая с помощью проточной цитометрии, и тканевой тип HLA DR15. Такие пациенты могут отвечать на иммуносупрессивную анти-Т-клеточную терапию.
Большинство пациентов с МДС обращаются за МП по причине анемии (анемия наблюдается у 95% пациентов и часто является макроцитарной), в свою очередь, у 1/2 пациентов на момент постановки диагноза также наблюдаются нейтропения или тромбоцитопения либо и то и другое.
Результаты анализа периферической крови и костного мозга свидетельствуют о наличии морфологических аномалий в виде характерных «диспластических» клеток.
К аномалиям периферической крови относятся гипогранулярные нейтрофилы, гиполобулярные нейтрофилы (такие как двудольные псевдоклетки Пельгера-Хюэта), увеличенный размер тромбоцитов и гипогранулярность тромбоцитов, эритроциты с недостаточным содержанием Hb и циркулирующие миелоидные клетки-предшественницы, включая небольшое количество миелобластов.
К нарушениям созревания в костном мозге относятся мегалобластоидные изменения клеток эритроидного ростка, многоядерные клетки эритроидного ростка, кольцевые сидеробласты, кариорексис клеточного ядра, смещение миелопоэза влево, гипогранулярные лейкоциты, микромегакариоциты, крупные многоядерные мегакариоциты или гиполобулярные мегакариоциты (см. рис. выше).
Часто при МДС наблюдается небольшое увеличение ретикулинового фиброза, однако тяжелые формы ретикулинового фиброза и фиброза коллагена встречаются редко. Экстрамедуллярный гемопоэз у пациентов с МДС наблюдается редко, а наличие спленомегалии или гепатомегалии следует рассматривать в качестве основания к исключению другого диагноза.