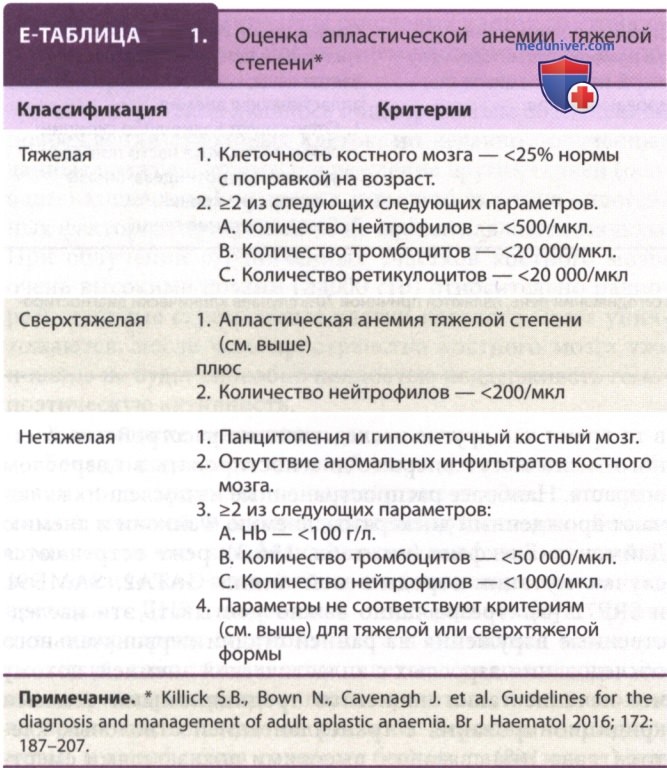
а) Клинические проявления. Естественное течение апластической анемии зависит от степени ее тяжести. Тяжелая апластическая анемия диагностируется, если у пациентов с гипоплазией костного мозга наблюдается >2 из следующих лабораторных параметров: абсолютное количество нейтрофилов — <500/мкл; количество тромбоцитов — <20 000/мкл; или количество ретикулоцитов — <20 000/мкл (Е-табл. 1).
Апластическая анемия умеренной степени тяжести часто, но медленно прогрессирует до тяжелой степени (через 5 лет прогрессия будет у 40% пациентов). Тяжелая апластическая анемия — это опасное для жизни состояние, которое при отсутствии лечения связано с 80% смертностью в течение 24 мес после постановки диагноза. Традиционное лечение любой группы пациентов с приобретенной тяжелой апластической анемией позволяет продлить жизнь пациентов и даже вылечить большинство из них, в особенности тех, кто получил трансплантацию стволовых клеток.
В РФ критерии диагноза апластической анемии:
• трехростковая цитопения: анемия (Hb <110 г/л), гранулоцитопения (гранулоциты <2,0x10⁹/л), тромбоцитопения (тромбоциты <100,0х109/л);
• снижение клеточности костного мозга и отсутствие мегакариоцитов по данным пунктата костного мозга (стернальная пункция);
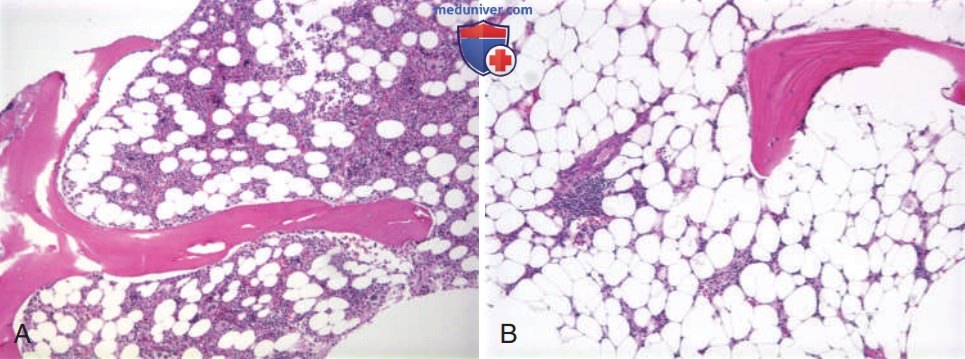
• аплазия костного мозга (преобладание жирового костного мозга) в биоптате подвздошной кости (билатеральная трепанобиопсия).
При определении тяжести апластической анемии учитываются результаты >3 анализов периферической крови на момент диагностики заболевания до начала лечения*.
P.S. * КР по диагностике и лечению апластической анемии (редакция 2019 г.).
1. Анамнез. Симптомы апластической анемии, вне зависимости от ее этиологии, почти всегда отражают снижение количества клеток крови. Наиболее частые симптомы связаны с тромбоцитопенией и анемией. Низкое количество тромбоцитов проявляется в виде кровотечений, часто — носовых кровотечений, кровоточивости десен, синяков после незначительной травмы или при ее отсутствии, а также меноррагий.
Анемия является причиной почти универсальных симптомов повышенной утомляемости и одышки при легкой ФН.
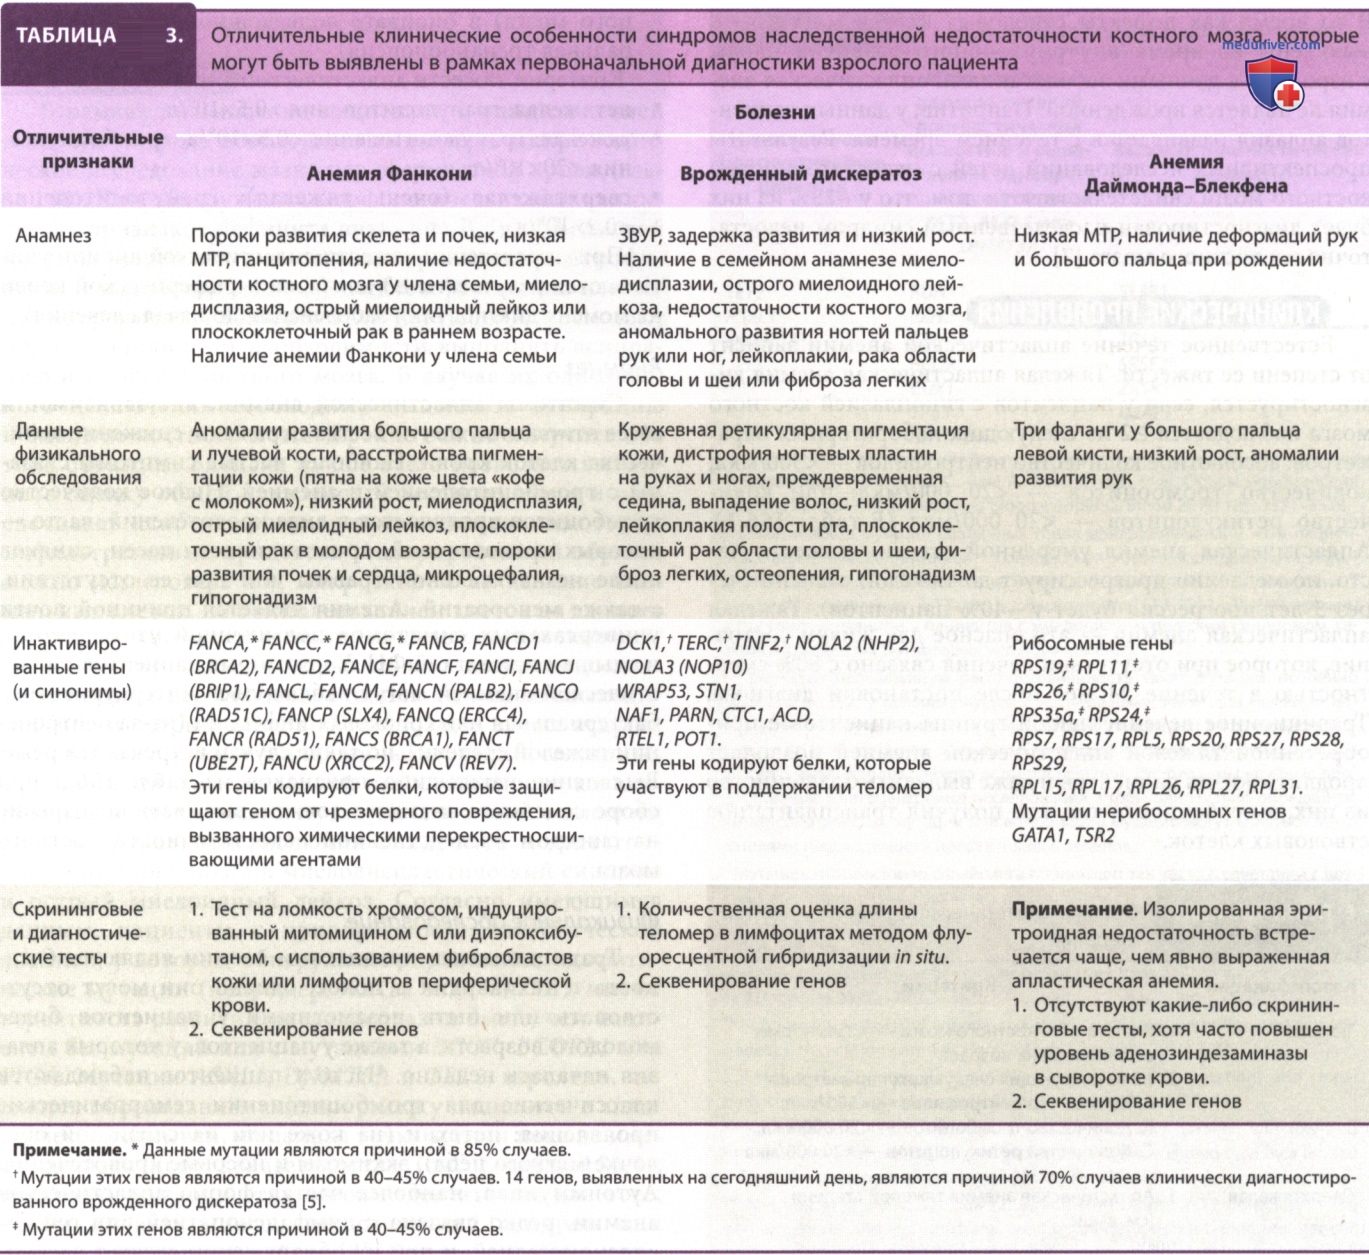
У некоторых пациентов с апластической анемией могут наблюдаться интеркуррентная бактериальная или грибковая инфекции (из-за нейтропении тяжелой степени), но такие случаи встречаются реже. Выявление каких-либо признаков из табл. 3 при сборе семейного анамнеза должно вызывать подозрение на синдром наследственной недостаточности костного мозга.
2. Физикальное обследование. Традиционными признаками анемии являются бледность и тахикардия в покое, однако они могут отсутствовать или быть незаметными у пациентов более молодого возраста, а также у пациентов, у которых аплазия началась недавно. Часто у пациентов наблюдаются классические для тромбоцитопении геморрагические проявления: петехии (на коже или на слизистой оболочке мягкого нёба), экхимозы и носовые кровотечения.
Аутоиммунная, наиболее частая форма апластической анемии, редко связана с лимфаденопатией или гепатоспленомегалией, и при их обнаружении следует рассмотреть и формально исключить альтернативные диагнозы. Аналогичным образом следует рассмотреть и исключить вероятность наличия наследственной болезни костного мозга при обнаружении одного из следующих факторов: низкий рост; эндокринопатии; остеопения; обнаружения аномалий развития кожи, ногтей, ладоней или рук и пороки развития сердца, печени или МПС (см. табл. 3).
3. Результаты первоначальных лабораторных анализов. Панцитопения (анемия, лейкопения и тромбоцитопения) представляет собой универсальный признак. Морфология нейтрофилов, тромбоцитов и эритроцитов в мазке периферической крови обычно является нормальной, если у пациента не имеется одновременный дефицит железа из-за кровотечения или клональной эволюции до миелодиспластического состояния.
б) Диагностика. В рамках диагностики пациентов с панцитопенией в первую очередь необходимо выполнить микроскопическое исследование мазка периферической крови. При обнаружении морфологических или клинических признаков дефицита витамина В12 или фолиевой кислоты (например, гиперсегментированные нейтрофилы и овальные макроциты) следует формально исключить вероятность наличия этих нарушений, поскольку при их наличии нет необходимости выполнять аспирацию и биопсию костного мозга.
В случае их однозначного исключения необходимо выполнить аспирацию и биопсию костного мозга. Крайне важно получить оба типа образцов. Биопсия лучше всего позволяет выполнить оценку общей клеточности костного мозга и обеспечивает наиболее точные доказательства некоторых инфильтративных процессов. Аспирированный образец можно исследовать под микроскопом на наличие аномальных клеток, но с использованием клеток из данного образца можно также выполнить цитогенетические анализы (по результатам которых можно получить доказательства, подтверждающие гипопластическую миелодисплазию и острый лейкоз).
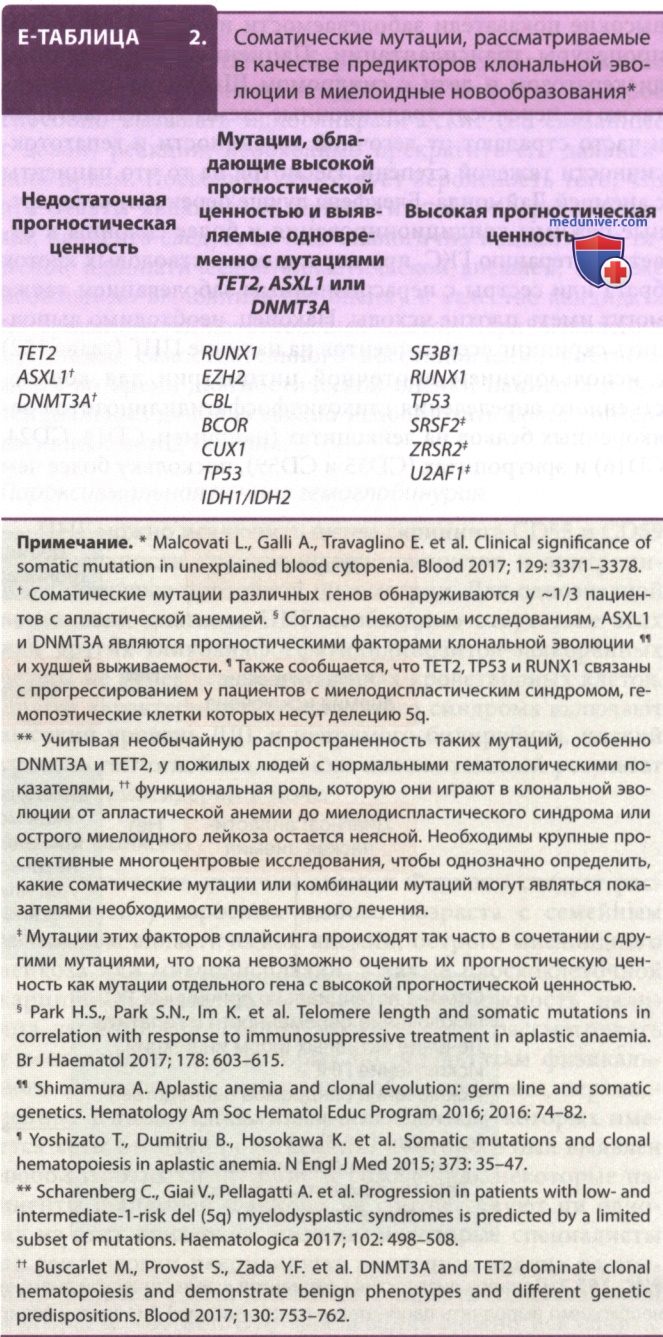
В настоящее время ведутся исследования по выявлению генных мутаций, связанных с синдромами наследственной недостаточности костного мозга, и соматических мутаций, связанных с высоким риском клональной эволюции синдромов недостаточности костного мозга в миелодиспластический синдром и острый миелоидный лейкоз. Согласно имеющимся данным, пациенты с приобретенной апластической анемией, у которых обнаружены определенные соматические мутации (например, ASXL1 и DNMT3A), имеют вероятность развития миелодисплазии выше, чем пациенты без мутаций или с мутациями BCOR, BCORL1 или PIGA.
Мутации ASXL1, DNMT3A и ТЕТ2, вероятно, являются обоснованием оценки риска у пациентов с апластической анемией, но данная точка зрения пока не имеет однозначного доказательства (см. Е-табл. 2), поскольку мутации этих генов недостаточны для того, чтобы вызвать миелодиспластический синдром или острый миелоидный лейкоз. Однако ясно, что целевое секвенирование генов как для наследственных, так и для соматических мутаций будет все чаще использоваться при первоначальной оценке всех пациентов с апластической анемией.
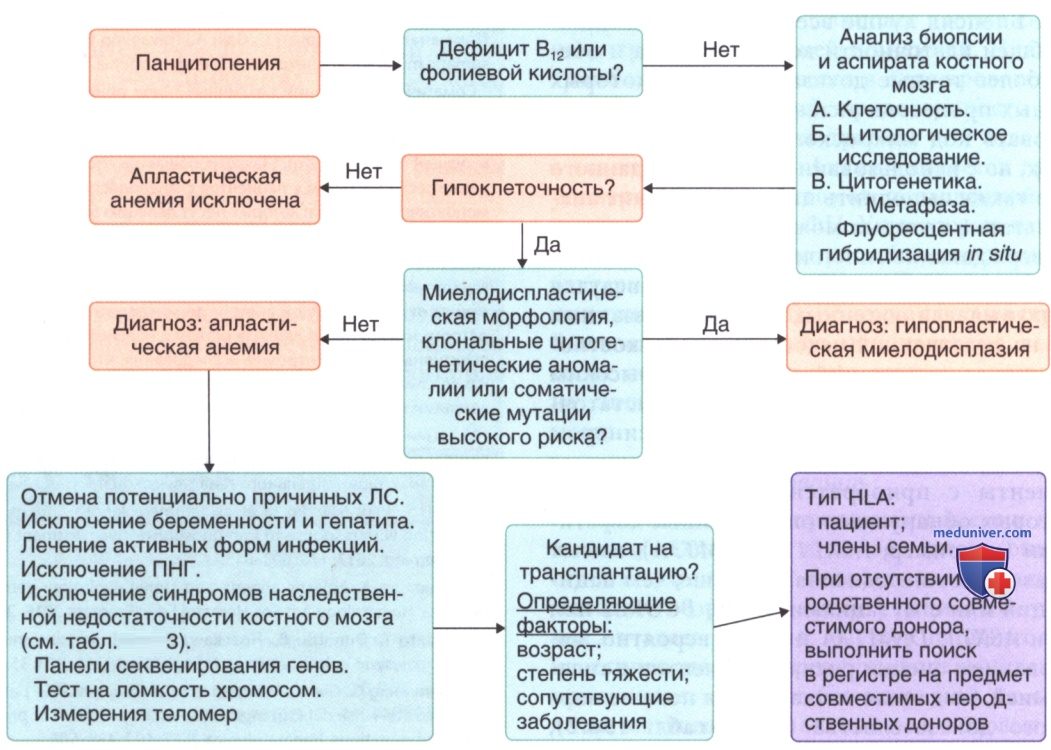
В редких случаях на ранних стадиях аплазии результаты биопсии демонстрируют сохранение некоторой клеточности костного мозга. Для точной постановки диагноза может потребоваться повторная биопсия через 1-2 нед. Как показано на рис. ниже, после постановки диагноза апластической анемии необходимо провести серию дополнительных тестов. В связи с жизнеугрожающим характером этого заболевания тесты следует выполнять одновременно, но они все имеют различные цели: выявить варианты, которые необходимо лечить по-разному; получить информацию относительно ценности поддерживающей терапии и оценить шансы пациента в качестве потенциального реципиента трансплантата стволовых клеток.
Порядок диагностики пациентов с апластической анемией. При отсутствии признаков дефицита витамина В12 или фолиевой кислоты необходимо выполнить пациентам с панцитопенией биопсию и аспирацию костного мозга. Если костный мозг обладает такой же клеточностью, как показано на рис. ниже, диагноз апластической анемии следует фактически исключить, поскольку для апластической анемии характерна гипоклеточность костного мозга (как показано на рис. ниже). Наличие в образце костного мозга признаков миелодиспластических изменений (по результатам микроскопического анализа) и клональной хромосомной аномалии [путем целевого секвенирования генов или цитогенетики (флуоресцентная гибридизация in situ интерфазных ядер или анализ метафазных ядер)] указывает на то, что у пациента гипопластическая форма миелодисплазии и его следует лечить соответствующим образом. Вне зависимости от степени тяжести анемии необходимо отменить всем пациентам лекарственные средства, которые могут потенциально являться причиной ее развития, безотлагательно начать лечение активных форм инфекций и исключить ПНГ, беременность и гепатит. Важно исключить синдромы наследственной недостаточности костного мозга, особенно анемию Фанкони и теломеропатии (дефекты механизма поддержания теломер) (см. табл. 3). Данные исследования необходимо обязательно выполнить в случае положительного семейного анамнеза пациента или наличия любой характеристики из указанных в табл. 3. У пациентов с тяжелой апластической анемией должно быть ≥2 из следующих лабораторных параметров: абсолютное количество нейтрофилов — <500/мкл; количество тромбоцитов — <20 000/мкл; или количество ретикулоцитов — <20 000/мкл. Таким пациентам следует назначить радикальную терапию и выполнить их обследование на возможность трансплантации стволовых клеток, в идеале с типированием на аллельном уровне (секвенирование дезоксирибонуклеиновой кислоты) лейкоцитарных антигенов человека (пациента и членов его семьи, включая братьев и сестер и, если необходимо, родителей). При необходимости следует провести поиск совместимых неродственных доноров. ПНГ — пароксизмальная ночная гемоглобинурия
Два биопсийных образца костного мозга, забранные у разных пациентов. А. Образец, забранный у здорового человека. В нем наблюдается обилие гемопоэтических клеток, включая миелоидных и эритроидных предшественников, а также нормальные мегакариоциты. В. Образец, забранный у пациента с тяжелой апластической анемией. В нем наблюдается небольшое количество обнаруживаемых гемопоэтических клеток, а видимые клетки (одно маленькое включение) являются лимфоцитами. Иногда можно различить наличие некоторых лимфоидных клеток, и, вероятно, они играют важную роль в развитии многих случаев приобретенной идиопатической апластической анемии, заболевания, которое чаще всего является иммунологически опосредованным
1. Исключение вариантов апластической анемии, требующих особого лечения. Лучшим вариантом лечения многих различных апластических состояний часто является трансплантация стволовых клеток от совместимого родственного донора, но есть некоторые апластические состояния, лечение которых следует осуществлять иначе. Например, у ребенка с синдромом наследственной недостаточности костного мозга может иметься брат или сестра, идентичный по HLA, но у которого также имеется аналогичный генетический дефект.
Совместимые братья и сестры с аналогичным заболеванием, даже если у них нормальные показатели крови, не подходят в качестве донора. Например, пациенты с анемией Фанкони крайне непереносимы к облучению и к перекрестносшивающим ЛС в дозах, назначаемых в рамках традиционных режимов кондиционирования, а для пациентов с дискератозом характерны высокие показатели заболеваемости и смертности после процедуры трансплантации. Пациенты с врожденным дискератозом и дети с синдромом Швахмана-Даймонда также не переносят традиционные схемы трансплантации и часто страдают от легочной токсичности и гепатотоксичности тяжелой степени.
Несмотря на то что пациенты с анемией Даймонда-Блекфена лучше переносят стандартные режимы кондиционирования и более склонны к ответу на терапию ГКС, при пересадке им стволовых клеток брата или сестры с нераспознанным заболеванием также могут иметь плохие исходы. Наконец, необходимо выполнить скрининг всех пациентов на наличие ПНГ с использованием проточной цитометрии для количественного определения гликозилфосфатидилинозитол-заякоренных белков на лейкоцитах (например, CD14, CD24, CD16) и эритроцитах (CD55 и CD59), поскольку более чем у половины пациентов с тяжелой апластической анемией выявляют наличие клонов ПНГ, число которых может увеличиться во время лечения, что может привести к гемолизу и тромбозу.
2. Тесты, обладающие информативностью при поддерживающей терапии. В определенный момент в течение болезни пациенту может потребоваться переливание эритроцитов и тромбоцитов. Для предотвращения связанной с переливанием крови РТПХ, для уменьшения аллоиммунизации и для снижения вероятности осложнений, вызванных ЦМВ-инфекцией, следует использовать облученные и профильтрованные продукты крови. Требуется определение группы крови по АВ0 и HLA-типирование.
Инфекции могут иметь бактериальное, вирусное или грибковое происхождение, и необходимо их быстро диагностировать и начать лечение не только потому, что пациенты часто страдают нейтропенией, но и потому, что радикальные методы лечения подавляют их иммунитет. После забора образцов посева и биопсии, не дожидаясь результатов посева, необходимо назначить пациентам с острой инфекцией и нейтропенией тяжелой степени эмпирическую терапию АБ.
Наилучший метод профилактики ЦМВ-инфекции после процедуры трансплантации у ЦМВ-серонегативных реципиентов — использование ЦМВ-негативных продуктов крови.
3. Оценка пациента в качестве потенциального кандидата на трансплантацию стволовых клеток. Сроки лечения зависят от степени тяжести апластической анемии и возраста пациента. Можно выполнить тщательный мониторинг пациентов с гипоплазией костного мозга умеренной степени и умеренным угнетением костного мозга, чтобы определить скорость прогрессирования гипоплазии. В случае пациентов в возрасте <60 лет, страдающих тяжелой приобретенной апластической анемией или которым требуются регулярные переливания крови, следует принять меры для их оперативной оценки в качестве потенциальных реципиентов в рамках трансплантации стволовых клеток путем поиска HLA-идентичных братьев и сестер и, в соответствующих случаях, поиска совместимых неродственных доноров.
в) Дифференциальная диагностика. Большинство пациентов с классической апластической анемией имеют иммунологически опосредованное заболевание. Несмотря на убедительные доказательства в поддержку этого механизма, представленные некоторыми исследовательскими лабораториями за последние 30 лет, отсутствуют какие-либо утвержденные скрининговые инструменты или сертифицированные лабораторные тесты, которые позволяют однозначно подтвердить или исключить иммуноопосредованное заболевание.
Следовательно, идиопатическая аутоиммунная апластическая анемия остается ДД после исключения других причин, таких как химические или вирусные вещества, облучение, беременность, ПНГ и синдромы наследственной недостаточности костного мозга.
Следовательно, врач должен рассмотреть вероятность развития заболевания вследствие воздействия химических веществ или излучения, в также вероятность его связи с беременностью. Также очень важно исключить ПНГ и синдромы наследственной недостаточности костного мозга (см. рис. выше).
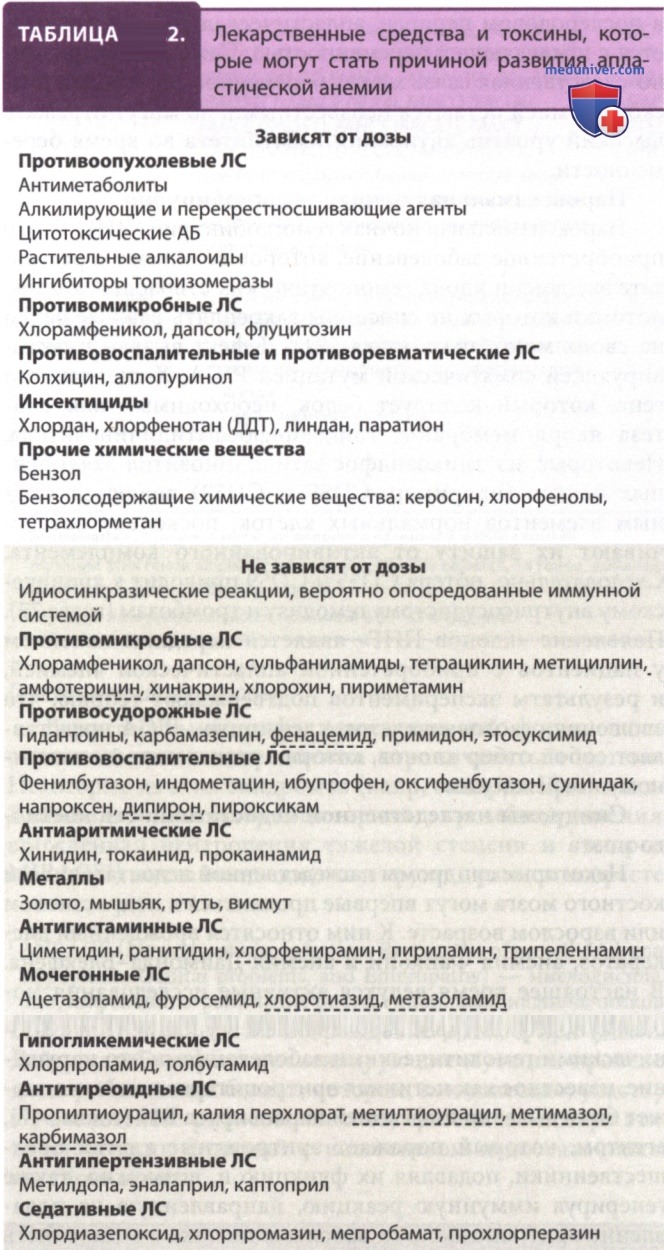
1. Цитотоксические лекарственные средства, химические вещества и облучение. Необходимо тщательно собрать лекарственный анамнез. Кроме того, необходимо отменить пациенту все ЛС, которые способны вызвать апластическую анемию. Не менее важно расспросить пациента относительно альтернативных методов лечения, которые пациент может не рассматривать в качестве ЛС. Известно, что некоторые лечебные травы содержат молекулы (например, фенилбутазон), которые не указаны на этикетке, но могут являться причиной развития аплазии (см. табл. 2).
Аналогичным образом необходимо собрать анамнез облучений или воздействия химических веществ с миелосупрессивной способностью (см. табл. 2). Тесты на метаболиты бензола позволяют выявить только острое воздействие и не являются надежными индикаторами кумулятивного воздействия на отдельных пациентов.
Несмотря на то что вполне очевидно и рационально отменить пациенту прием веществ, которые могли вызвать повреждение стволовых клеток, на тот момент времени, когда повреждение перейдет в тяжелую апластическую анемию, многим пациентам необходимы варианты терапии, аналогичные тем, которые обычно назначают пациентам с аутоиммунной апластической анемией.
2. Идиосинкразические реакции на лекарственные средства. Если по результатам сбора лекарственного анамнеза было выявлено наличие воздействия вещества, которое способно вызывать идиосинкразические (не связанные с дозой) реакции, необходимо прекратить его дальнейший прием. Поскольку существует вероятность того, что эти ответы являются иммунологически опосредованными, пациента следует лечить аналогично пациентам с тяжелой идиопатической апластической анемией, а также необходимо выполнить его оценку в качестве кандидата на трансплантацию стволовых клеток.
При выявлении признаков самостоятельного восстановления костного мозга во время диагностической оценки пациента и потенциальных доноров можно использовать более консервативный метод лечения.
3. Пароксизмальная ночная гемоглобинурия. ПНГ можно исключить путем скрининга CD55 и CD59 на поверхности гранулоцитов, моноцитов и эритроцитов с помощью проточной цитометрии. Для однозначной постановки диагноза ПНГ необходимо отсутствие этих или других гликозилфосфатидилинозитол-заякоренных белков не менее чем на двух типах кроветворных клеток.
Другие характерные признаки этого синдрома включают высокий уровень ЛДГ и непрямого билирубина, низкий уровень гаптоглобина, а также положительный результат теста на гемосидерин в моче.
4. Анемия Фанкони. Возможность наличия анемии Фанкони следует рассматривать у взрослых любого возраста с семейным анамнезом апластической анемии, острого миелоидного лейкоза или миелодисплазии, а также плоскоклеточной карциномы в молодом возрасте. Возможность наличия данного заболевания также следует рассматривать у всех пациентов, у которых по результатам физикального обследования выявлены любые признаки, перечисленные в табл. 3, или у пациентов, у которых имеется хоты бы один родственник, у которого был выявлен любой из этих симптомов.
К сожалению, некоторые пациенты с анемией Фанкони не соответствуют ни одному из этих критериев, поэтому некоторые специалисты по гематологии рекомендуют проводить анализ на анемию Фанкони у всех пациентов с апластической анемией в возрасте <40 лет. Это заболевание можно исключить, выполнив тест на ломкость хромосом (см. табл. 3).
В рамках данного теста лимфоциты или фибробласты кожи подвергают действию перекрестносшивающих ЛС (например, митомицин С или диэпоксибутан) в течение 2-3 дней, после чего выполняют исследование метафазных хромосом на предмет хромосомных разрывов и квадрирадиальных форм (структуры, в которых хромосомы располагаются в четырех направлениях). При наличии характерных клинических признаков (см. табл. 3), но при отрицательных или неоднозначных результатах теста на хромосомный разрыв лимфоцитов для однозначного исключения диагноза необходимо обязательно выполнить анализ фибробластов кожи. После постановки диагноза, необходимо выполнить физикальное обследование всех родственников пациента, собрать у них семейный анамнез и выполнить им ОАК и тест на ломкость хромосом.
5. Врожденный дискератоз. Вероятность наличия врожденного дискератоза следует рассматривать у любого взрослого пациента с апластической анемией, у которого имеется родственник с апластической анемией. Вероятность его наличия также следует учитывать при наличии у пациента или его родственника острого миелоидного лейкоза, миелодисплазии, дистрофии ногтевых пластинок, кружевной пигментации кожи, фиброза легких, лейкоплакии полости рта, плоскоклеточного рака в нетипично молодом возрасте или любых других характерных признаков, перечисленных в табл. 3, выявленных в ходе физикального обследования.
Это заболевание, дефект механизма поддержания теломер, часто можно исключить у пациентов, у которых циркулирующие лейкоциты имеют нормальные или минимально укороченные теломеры (по результатам оценки с помощью методов проточной цитометрии). Пока неизвестно, станут ли измерения длины теломер в конечном итоге «золотым стандартом» теста, столь же надежного, как тест на ломкость хромосом в рамках диагностики анемии Фанкони, потому что некоторые исследователи сообщают о возможности обнаружения очень коротких теломер у пациентов с другими причинами нарушений костного мозга. Однако рекомендуется выполнить генетическое тестирование пациентов с чрезвычайно короткими теломерами (<1 процентиля нормальной длины теломер), а также тех, у кого выявлены соответствующий семейный анамнез или данные физикального обследования (см. табл. 3).
Наконец, необходимо отдельно обследовать всех ближайших родственников пациента, собрать их анамнез, а также выполнить физикальное обследование, подсчет форменных элементов периферической крови и анализ длины теломер.
6. Анемия Даймонда-Блекфена. Анемия Даймонда-Блекфена — это наследственный синдром недостаточности костного мозга, который чаще проявляется селективной эритроидной недостаточностью и поэтому является необычной причиной явно выраженной апластической анемии тяжелой степени. Несмотря на то что у некоторых пациентов данное заболевание проявляется в зрелом возрасте, в большинстве случаев анемия, и реже — нейтропения и тромбоцитопения, обнаруживаются у пациентов в первый год жизни.
Такие фенотипические признаки, как низкий рост и дефекты скелета, не являются характерными для данного заболевания и встречаются крайне редко.
Поскольку данное заболевание возникает в результате мутаций в одном из по крайней мере 15 рибосомных белков, отсутствуют какие-либо простые скрининговые тесты, обладающие такой же надежностью, как те, которые используются для диагностики анемии Фанкони или врожденного дискератоза. Однако наличие у пациентов с эритроидной недостаточностью неясной этиологии повышенного уровня аденозиндезаминазы в сыворотке крови с высокой вероятностью является показателем этого заболевания, и в этом случае следует рассмотреть возможность выполнения генетической диагностики (см. табл. 3).
7. Другие возможные варианты по результатам диагностики. Имеются сообщения о клинических случаях апластической анемии у реципиентов аллогенных трансплантатов органов, у которых причина развития аплазии тяжелой степени кроется в несовместимости Т-клеток (либо из донорского трансплантата, либо из продуктов крови, которые не были подвергнуты облучению); у пациентов с миелодисплазией; у пациентов с врожденными и приобретенными иммунодефицитными состояниями и у пациентов с диагностированными аутоиммунными заболеваниями, включая СКВ и эозинофильный фасциит, заболевание, которое характеризуется болезненным отеком кожи и ПЖК.
Существует как минимум 21 различный ген, связанный с анемией Фанкони (см. табл. 3). Современные методы секвенирования ДНК используются на сегодняшний день повсеместно и позволяют идентифицировать конкретный мутировавший ген, что представляет ценность в рамках прогностической информации, а также в рамках семейного скрининга и целей планирования. В большинстве случаев наблюдаются мутации генов FANCA, FANCC и FANCG, поэтому первоначальное секвенирование может быть направлено на данные гены. Важно знать конкретный пораженный ген, если планируется преимплантационная генетическая диагностика и ЭКО, подход, который успешно позволяет получать здоровое потомство и идеальных доноров стволовых клеток пуповинной крови для трансплантации брату или сестре, у которого имеется заболевание.
Новые мутации можно отличить от вариантов иррелевантной последовательности с помощью анализа комплементации генов, в рамках которого мутантный ген вводят в клеточную линию пациента с диагностированной анемией Фанкони с известной мутацией подозреваемого гена.