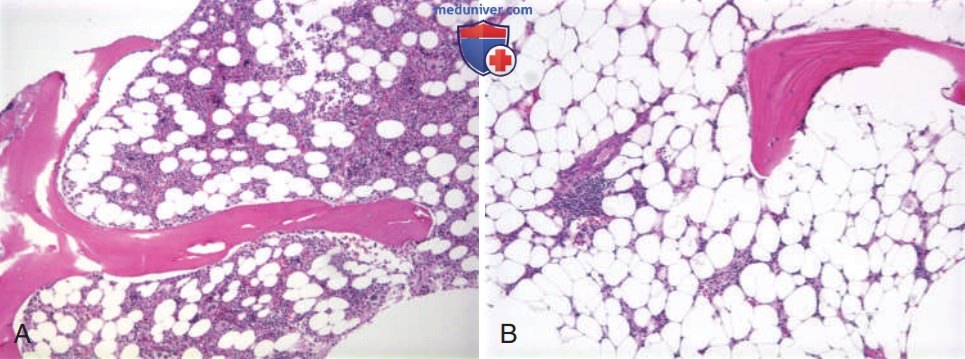
а) Определение. Апластическая анемия — это опасный для жизни синдром, характеризующийся неспособностью костного мозга к продукции клеток периферической крови и их предшественников. Данный синдром может возникать в результате различных заболеваний и факторов окружающей среды, но его отличительной чертой является гипоклеточность костного мозга и гипоплазия клеток эритроидного, миелоидного и мегакариоцитарного ростков (рис. ниже).
Два биопсийных образца костного мозга, забранные у разных пациентов. А. Образец, забранный у здорового человека. В нем наблюдается обилие гемопоэтических клеток, включая миелоидных и эритроидных предшественников, а также нормальные мегакариоциты. В. Образец, забранный у пациента с тяжелой апластической анемией. В нем наблюдается небольшое количество обнаруживаемых гемопоэтических клеток, а видимые клетки (одно маленькое включение) являются лимфоцитами. Иногда можно различить наличие некоторых лимфоидных клеток, и, вероятно, они играют важную роль в развитии многих случаев приобретенной идиопатической апластической анемии, заболевания, которое чаще всего является иммунологически опосредованным
б) Эпидемиология. Ежегодная частота развития апластической анемии 2:1 000 000 среди населения Европы и Северной Америки и 4-7:1 000 000 — у населения Азии.
Данному заболеванию подвержены все возрастные группы популяции без исключения, но распределение по возрасту пациентов с впервые диагностированной апластической анемией имеет бимодальный характер, с пиками в диапазонах 15-25 лет и 60-65 лет.
в) Патофизиология:
1. Патология. У пациентов с апластической анемией обычно наблюдается панцитопения периферической крови, но, поскольку панцитопения может являться результатом других заболеваний, для постановки однозначного диагноза необходимо выполнить биопсию костного мозга. Постановка диагноза будет более точной, если биопсийный образец имеет достаточный объем и был забран из анатомического участка, который никогда не подвергался обширной травме или облучению.
Обязательным условием является значительное сокращение количества нелимфоидных гемопоэтических стволовых клеток. В образце могут быть обнаружены некоторые популяции лимфоцитов, как показано на рис. выше, которые играют важную роль в патофизиологии апластической анемии. При подавлении (или «замещении») гемопоэтического костного мозга инфильтрацией неопластических клеток или фибробластов диагноз апластической анемии не устанавливается.
Следовательно, для постановки диагноза необходим не только недостаток гемопоэтических стволовых клеток в костном мозге, но и наличие «пустого» костного мозга.
Некоторые синдромы недостаточности костного мозга вовлекают только одну клеточную линию (см. раздел «Аутоиммунноопосредованная недостаточность отдельных линий кроветворных клеток). В этих случаях будут отсутствовать только предшественники костного мозга этой линии, а общая клеточность костного мозга может быть даже нормальной (то есть не «пустой»).
Например, у пациентов с агранулоцитозом присутствуют редкие нейтрофилы, палочкоядерные гранулоциты и метамиелоциты, а также подавляется рост миелоидных клеток-предшественников. Соотношение эритроидных и миелоидных клеток у таких пациентов будет выше нормы. И, наоборот, у пациентов с истинной эритроцитарной аплазией, в костном мозге наблюдается мало эритроидных клеток, но другие клеточные линии представлены в нормальном количестве и обладают нормальной функциональностью.
Эти два расстройства представляют собой синдромы недостаточности костного мозга, но не являются примерами апластической анемии, при которой наблюдается глобальное подавление всех линий кроветворных клеток, которое чаще всего является результатом повреждения пула стволовых клеток.
2. Патофизиология. Аплазия костного мозга у некоторых пациентов (10-15%) может быть отнесена к одному из синдромов наследственной недостаточности костного мозга, но в большинстве случаев данное заболевание имеет приобретенный характер. Во всех случаях очевидно, что этиологические факторы, связанные с генетикой или окружающей средой, приводят к повреждению плюрипотентных гемопоэтических стволовых клеток.
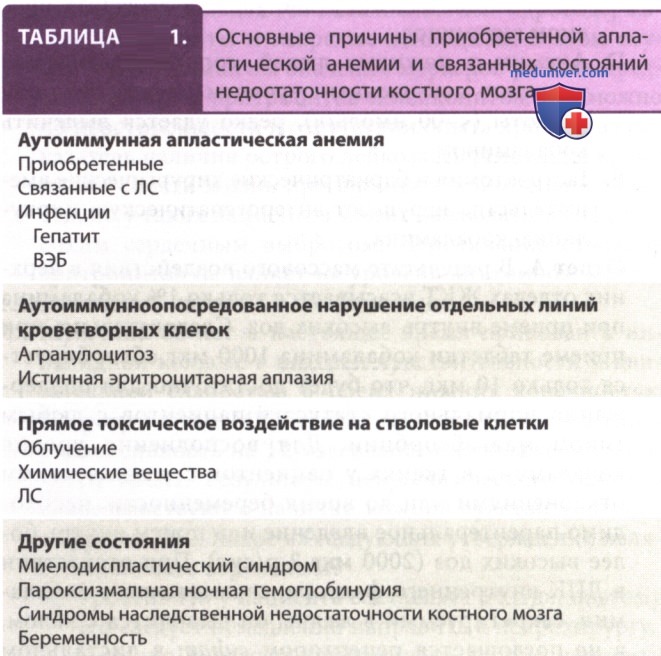
Это является полной противоположностью нарушениям при недостаточности костного мозга, ограниченным по клеточным линиям, при которых возбудители и факторы подавляют рост и развитие унипотентных клеток-предшественников, связанных с этой конкретной линией. К известным причинам апластической анемии относят облучение, вирусные заболевания, цитотоксические ЛС и химические вещества, но наиболее распространенная форма приобретенной апластической анемии — иммунологически опосредованная, включая многие из случаев, возникающих в результате инфекций или идиосинкразических реакций на ЛС. Причины апластической анемии и связанных с ней состояний недостаточности костного мозга представлены в табл. 1.
3. Патогенез:
3.1 Аутоиммунная апластическая анемия:
А. Приобретенная апластическая анемия. У пациентов с наиболее распространенной формой приобретенной апластической анемии аутологичные Т-лимфоциты подавляют деление и вызывают гибель или нарушают способность к самообновлению гемопоэтических стволовых клеток и клеток-предшественников.
Доказательства, подтверждающие эту модель, включают: удаление Т-лимфоцитов из культивированных клеток костного мозга улучшает гемопоэз in vitro; в случае большинства пациентов с апластической анемией лечение только с помощью ИСТ демонстрирует эффективность; олигоклональные Т-клетки в костном мозге и крови пациентов с апластической анемией содержат высокие уровни внутриклеточных миелосупрессивных цитокинов, IFN-γ и ФНО-α; популяции IFN-γ/ФНО-α-положительных Т-клеток подавляются у пациентов, которые отвечают на ИСТ, но не подавляются у пациентов, которые не отвечают на ИСТ; и синдром можно смоделировать у мышей путем введения аллореактивных лимфоцитов, которые вызывают недостаточность костного мозга.
Механизмы возникновения таких аутоингибиторных клонов Т-клеток неясны. Вероятно играют роль презентация аутоАГн стволовых клеток цитотоксическим Т-клеткам через белки HLA I класса, а также потеря регуляторной функции Т-клеток.
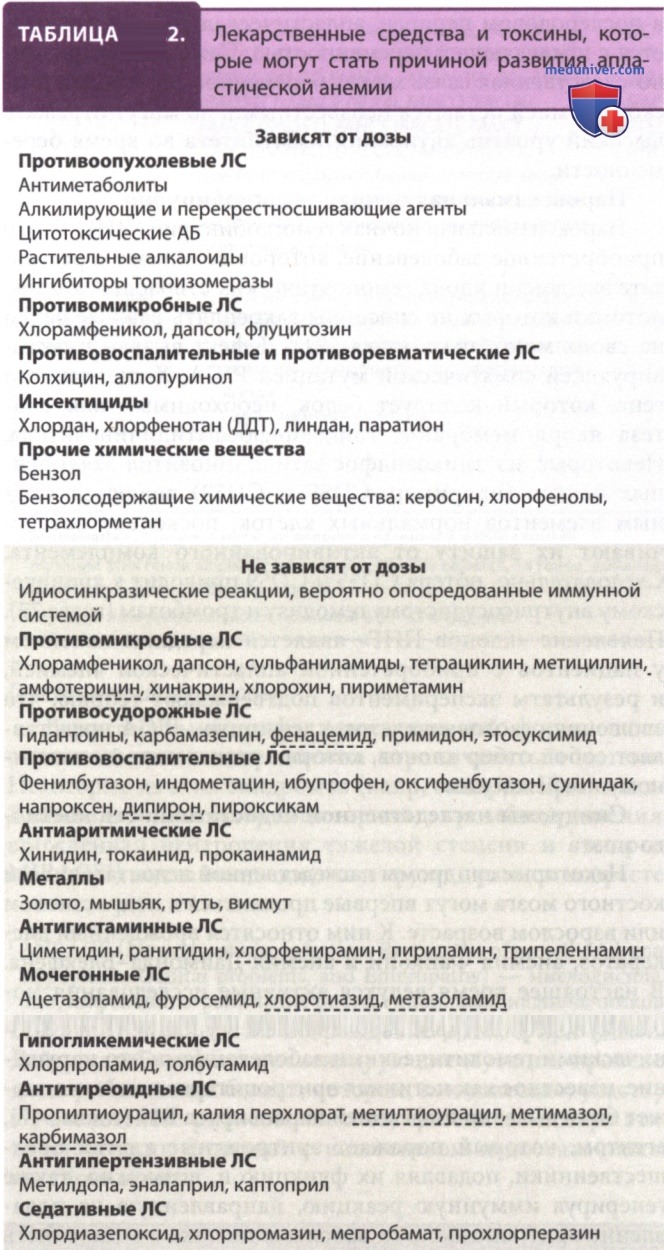
Б. Апластическая анемия, связанная с приемом лекарственных средств. Несмотря на то что применение множества ЛС было связано с развитием апластической анемии, большая часть ретроспективных доказательств носит косвенный характер, и кроме ЛС, которые обладают известным токсическим воздействием на костный мозг (например, ХТ-вещества; табл. 2), случаи заболевания апластической анемией не демонстрируют однозначной корреляции с общей дозой потенциально опасного ЛС.
Эти «идиосинкразические» реакции, вероятно, являются аутоиммунными. Некоторые вещества, классическим примером которых является хлорамфеникол, способны вызывать оба типа поражений. Высокие дозы данного вещества могут привести к миелосупрессии у всех получающих лечение пациентов (степень тяжести которой снижается после отмены ЛП), но даже низкие дозы могут также вызывать редкие идиосинкразические реакции в виде аплазии костного мозга (тяжесть которых не снижается после отмены ЛП). ЛС, которые могут потенциально стать причиной развития апластической анемии, перечислены в табл. 2.
В. Инфекции:
- Гепатит. Вирусным гепатитом болели около 2-5% пациентов с тяжелой апластической анемией. Опубликован ряд описаний клинических случаев апластической анемии, связанной с HAV или HBV, но у большинства пациентов с синдромом апластической анемии, связанной с гепатитом, был гепатит неясного типа. Возраст большинства пациентов с этим синдромом <20 лет. Болезнь прогрессирует быстро, уровень смертности в течение года >90%.
Вероятно, что иммунная система участвует в патофизиологическом механизме этого синдрома, поскольку клонотипы Т-клеток наблюдаются у всех пациентов с аплазией данного типа, а ИСТ, как сообщается, позволяет достичь существенной ремиссии.
- Вирус Эпштейна-Барра. Редко у пациентов с апластической анемией обнаруживали признаки активной инфекции ВЭБ. Поскольку вирус не инфицирует клетки-предшественники или стволовые клетки, наиболее вероятно, что ВЭБ вызывает аберрантный иммунный ответ, который вызывает подавление гемопоэза, опосредованное АТл или Т-лимфоцитами. Лишь небольшая часть пациентов с апластической инфекцией и вирусом ВЭБ сообщают о наличии в анамнезе типичного инфекционного мононуклеоза, поэтому также вероятно, что у пациентов сначала возникло апластическое состояние, а затем произошло инфицирование или «реактивация» ВЭБ.
3.2 Аутоиммунноопосредованное нарушение отдельных линий кроветворных клеток:
А. Агранулоцитоз. Агранулоцитоз характеризуется нейтропенией тяжелой степени и подавлением гранулопоэза. Это расстройство может выступать в качестве идиосинкразической реакции на определенные ЛС и с высокой вероятностью связано с иммунным подавлением гранулопоэтических клеток-предшественников. Практически во всех случаях заболевание разрешается самостоятельно после прекращения приема ЛС, вызвавшего нарушение. Агранулоцитоз также развивается у пациентов с диагностированными аутоиммунными заболеваниями (включая СКВ, синдром Шегрена и РА).
В одних случаях заболевание связано с миелосупрессивными АТл; в других — с Т-лимфоцитами, которые подавляют гранулопоэз. ИСТ часто демонстрирует эффективность у таких пациентов, и ее также следует назначать пациентам с агранулоцитозом тяжелой степени, связанным с рецидивирующими инфекциями.
Б. Истинная эритроцитарная аплазия. Нормохромная нормоцитарная анемия тяжелой степени с явным снижением количества ретикулоцитов иногда связана с избирательной гипоплазией эритроидного костного мозга без потери мегакариоцитов и миелоидных клеток-предшественников. У больных с иммунодефицитным заболеванием и у пациентов с хроническими гемолитическими заболеваниями это нарушение, известное как истинная эритроцитарная аплазия, может быть вызвано инфекцией парвовируса В19, агентом, который поражает эритроидные клетки-предшественники, подавляя их функцию и, возможно, также генерируя иммунную реакцию, направленную на подавление эритропоэза.
Это заболевание также может быть опосредовано Т-лимфоцитами или естественными киллерами, которые подавляют клетки эритроидной линии, а в более редких случаях — АТл-зависимым подавлением эритропоэза.
Истинная эритроцитарная аплазия может также развиваться в качестве осложнения доброкачественной или злокачественной тимомы и в этих обстоятельствах она также возникает в результате экспансии олигоклональных Т-клеток, которые специфически подавляют клетки-предшественники эритроидных клеток. Заболевание также может быть связано с воздействием ЛС (например, изониазид, хлорпропамид и фенитоин), лимфоидными новообразованиями (хронический лимфолейкоз) и миелодисплазией.
Редко анемия Даймонда-Блекфена манифестирует у взрослых больных с изолированного подавления эритроидных клеток, но степень подавления эритроидного ростка костного мозга у таких пациентов редко соответствует выраженности, наблюдаемой в случаях приобретенной иммуноопосредованной истинной эритроцитарной аплазии.
3.3 Прямое токсическое воздействие на стволовые клетки:
А. Облучение. Тяжесть миелосупрессии, вызванной облучением, и степень восстановления костного мозга после этого повреждения зависят от дозы и продолжительности облучения, а также от доли подвергнутых воздействию кроветворных тканей. Облучение всего тела в низких дозах вызывает временное угнетение костного мозга. Облучение всего тела в высоких дозах (700-1000 сГр) вызывает серьезное повреждение пула стволовых клеток со стойким и опасным для жизни поражением костного мозга.
В прошлом поражение гемопоэтических стволовых клеток в результате облучения являлось общепринятым объяснением повреждения стволовых клеток, но недавно полученные данные показывают, что повреждение других тканей (особенно кишечника) приводит к высвобождению эндогенных факторов, которые сами по себе подавляют гемопоэз.
При облучении ограниченных участков костного мозга очень высокими дозами (>4000 сГр) относительно радио-резистентные стромальные клетки костного мозга уничтожаются, после чего пространство костного мозга уже никогда не будет способно полностью поддерживать гемопоэтическую активность.
Б. Химические вещества. Бензол подавляет костный мозг дозозависимым образом, и его хроническое воздействие связано с апластической анемией и миелоидным лейкозогенезом. Бензол и многие из его катаболитов оказывают непосредственное токсическое воздействие на стволовые клетки, повреждают ДНК, подавляют поддерживающую функцию микросреды костного мозга и усиливают ответную реакцию гемопоэтических клеток-предшественников на интрамедуллярные сигналы апоптоза, возникающие во время воспалительной реакции. Керосин, тетрахлорметан и хлорфенолы содержат бензол, равно как и многие другие аналогичные продукты, используемые для удаления краски, повторной окраски и обезжиривания (см. табл. 2).
В. Лекарственные средства. Вполне логично, что многие ЛС, применяемые в рамках лечения ЗНО, являются миелосупрессивными и могут стать причиной развития апластической анемии, поскольку они обладают непосредственной токсичностью для стволовых клеток и клеток-предшественников в костном мозге (см. табл. 2). Эти миелосупрессивные реакции полностью предсказуемы и зависят от дозы.
На практике, если пациент не получал чрезмерные дозы ЛС или у него имеется недиагностированное генетическое заболевание, которое является предрасполагающим фактором чрезмерной ответной реакции на него (например, анемия Фанкони), у большинства пациентов, получающих лечение от неопластических заболеваний, развивается обратимая аплазия или гипоплазия костного мозга с восстановлением функции костного мозга в течение 1-3 нед.
3.4 Другие апластические состояния:
А. Беременность. Апластическая анемия может быть диагностирована во время беременности. Кроме того, сообщается о случаях беременности после постановки диагноза апластической анемии. Прогноз в обоих случаях является плохим, и большинство летальных исходов связаны с геморрагическими осложнениями. У некоторых женщин, которым посчастливилось восстановить функцию костного мозга в послеродовом периоде, апластическая анемия развивается с последующей беременностью. Патогенез и причинно-следственная связь между беременностью и апластической анемией остаются неизвестными, но могут отражать высокий уровень активации иммунитета во время беременности.
Б. Пароксизмальная ночная гемоглобинурия. Пароксизмальная ночная гемоглобинурия (ПНГ) — это приобретенное заболевание, которое возникает в результате экспансии клона гемопоэтических стволовых клеток, потомки которых не способны закреплять важные белки на своих мембранах. Дефект вызван инактивирующей соматической мутацией PIGA, Х-сцепленного гена, который кодирует белок, необходимый для синтеза якоря мембраны, гликозилфосфатидилинозитола. Некоторые из гликозилфосфатидилинозитол-заякоренных белков (например, CD55 и CD59) являются важным элементов нормальных клеток, поскольку обеспечивают их защиту от активированного комплемента.
Следовательно, потеря CD55 и CD59 приводит к хроническому внутрисосудистому гемолизу и тромбозам. Появление «клонов ПНГ» является нередким явлением у пациентов с приобретенной апластической анемией, и результаты экспериментов подтверждают теорию, что эволюция стволовых клеток с дефицитом PIGA представляет собой отбор клонов, которые резистентны к иммунному повреждению.
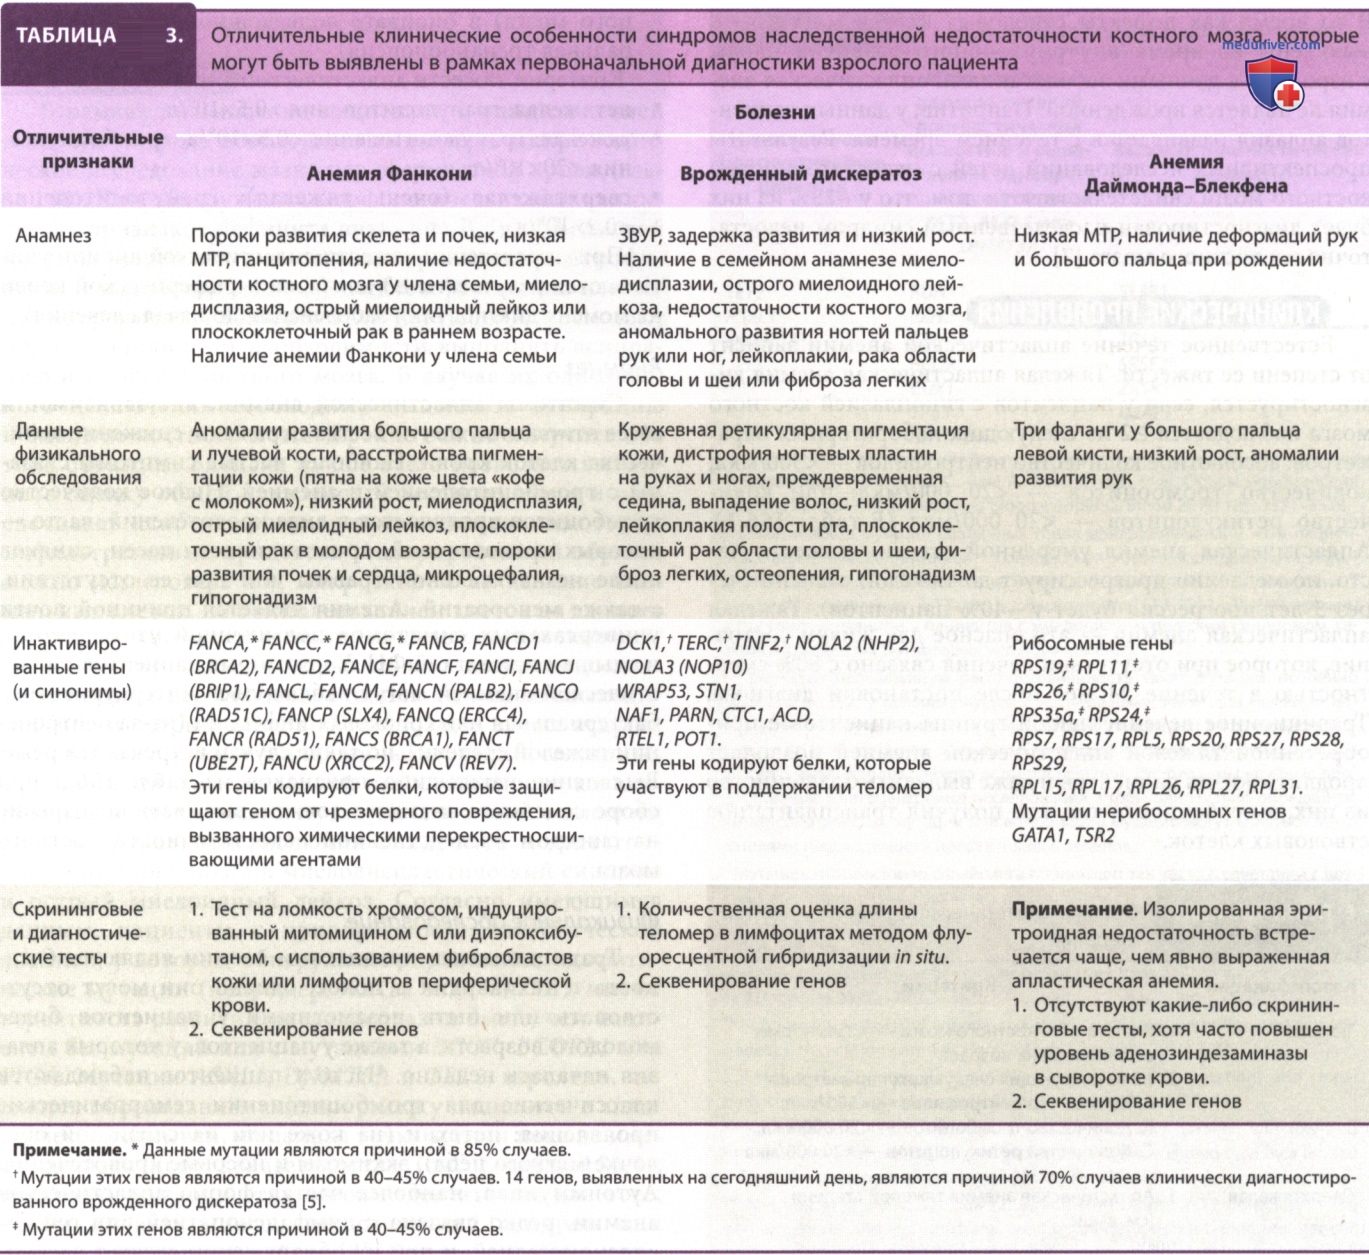
В. Синдромы наследственной недостаточности костного мозга. Некоторые синдромы наследственной недостаточности костного мозга могут впервые проявиться в подростковом или взрослом возрасте. К ним относятся врожденный дискератоз, анемия Фанкони и анемия Даймонда-Блекфена. В настоящее время ведутся активные исследования молекулярного патогенеза недостаточности костного мозга, наблюдаемой при этих заболеваниях. В прошлом десятилетии удалось установить генетическую основу этих нарушений и выяснить, что канонические функции белков, кодируемых этими генами, являются различными для каждого заболевания (табл. 3).
Например, при дискератозе мутации происходят в генах, кодирующих белки и РНК, участвующие в поддержании теломер; при анемии Фанкони мутации происходят в белках, участвующих в ответе на повреждение ДНК; а при анемии Даймонда-Блекфена инактивирующие мутации происходят в рибосомных белках, которые, как известно, участвуют в биогенезе рибосом. Неясно, связана ли потеря этих канонических функций с патогенезом недостаточности костного мозга.
4. Генетические факторы. Вероятность диагноза наследственной формы апластической анемии не должна ограничиваться детьми. Некоторые из этих синдромов (напр, синдром Швахмана-Даймонда, амегакариоцитарная тромбоцитопения, врожденная нейтропения тяжелой степени и синдром MIRAGE*) почти всегда диагностируют в раннем возрасте, в то время как другие наследственные расстройства костного мозга могут впервые диагностировать во взрослом возрасте.
P.S. * MIRAGE (Myelodysplasia, Infection, Restriction of growth, Adrenal hypoplasia, Genital problems, and Enteropathy) — миелодисплазия, инфекция, ограничение роста, гипоплазия надпочечников, генитальные проблемы и энтеропатия.
Наиболее распространенные из последних включают врожденный дискератоз, анемию Фанкони и анемию Даймонда-Блекфена (см. табл. 3), реже встречаются случаи мутации зародышевой линии GATA2, SAMD9L и SRP72. Чрезвычайно важно учитывать эти наследственные нарушения на ранней стадии первоначального обследования взрослых с апластической анемией, потому что лечение таких пациентов традиционными схемами кондиционирования с трансплантацией стволовых клеток связано с высокими показателями смертности (особенно при врожденном дискератозе и анемии Фанкони).
Кроме того, ИСТ, демонстрирующая эффективность в рамках лечения пациентов с приобретенной апластической анемией, не играет роли при лечении данных заболеваний. Клинические и лабораторные проявления этих трех заболеваний и нарушения, которые следует рассматривать в качестве сигналов к генетическому тестированию таких пациентов, представлены в табл. 3. В то время как дефекты стволовых клеток могут быть выявлены во время внутриутробного развития плода, у взрослых с данными заболеваниями апластическая анемия не является врожденной.
Напротив, у данных пациентов аплазия развивается с течением времени. Результаты проспективных исследований детей с недостаточностью костного мозга свидетельствуют о том, что у 25% из них будет диагностирован наследственный синдром недостаточности костного мозга.