Гипопаратиреоз характеризуется гипокальциемией и гиперфосфатемией, которые являются результатом недостаточности секреции/действия паратиреоидного гормона (ПТГ). Частота гипопаратиреоза составляет 0,8:100 000 человеко-лет, при этом распространенность заболевания 22-37:100 000 человеко-лет.
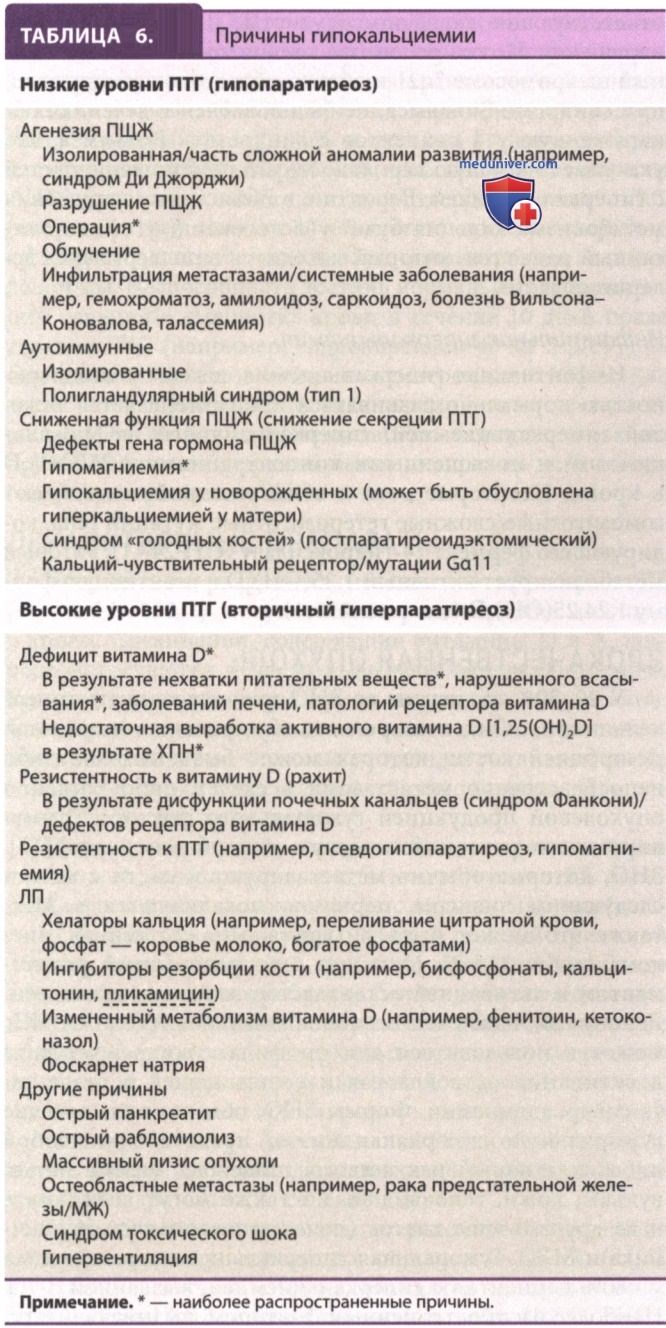
а) Патофизиология. Наиболее частым гипопаратиреозом является послеоперационный гипопаратиреоз. Он может быть результатом агенеза (например, синдром Ди Джорджи)/разрушения ПЩЖ (например, при аутоиммунных заболеваниях), снижения секреции ПТГ (например, гипокальциемия/ гипомагниемия новорожденных)/устойчивости к ПТГ (которая может возникать как первичное заболевание, например псевдогипопаратиреоз/вторичное заболевание вследствие гипомагниемии) (см. табл. 6).
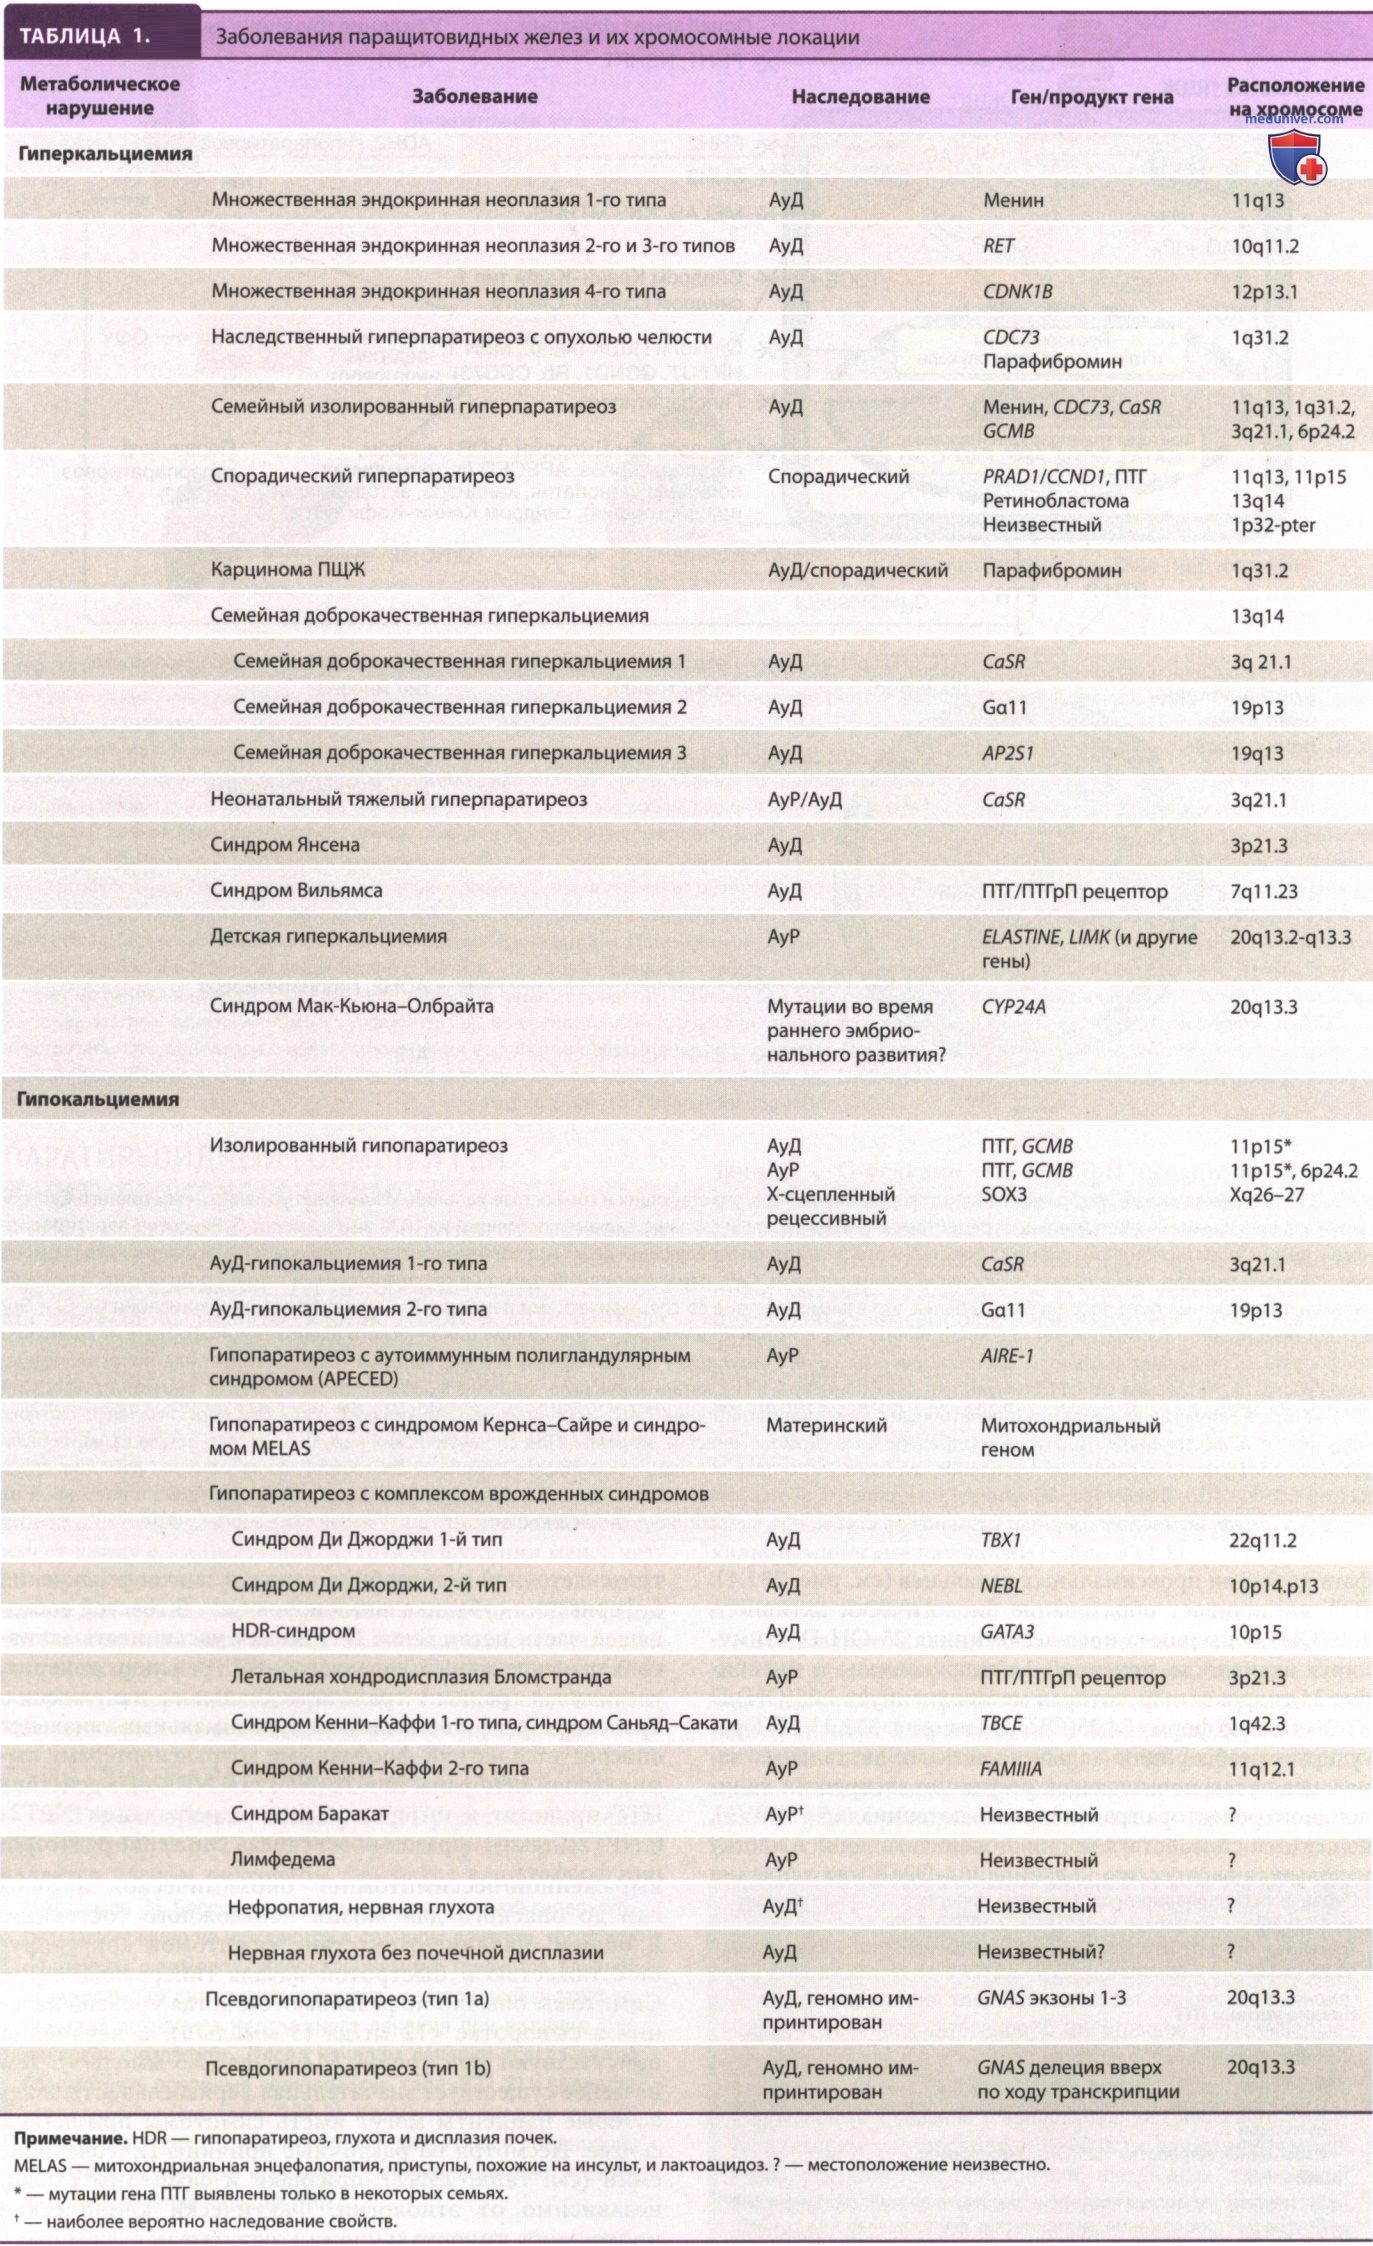
Кроме того, гипопаратиреоз может быть наследственным синдромным расстройством (см. табл. 1), которое является частью сложного врожденного дефекта (например, синдрома Ди Джорджи)/частью аутоиммунного полигландулярного синдрома (см. табл. 6, рис. ниже). Гипопаратиреоз может быть несиндромной солитарной эндокринопатией, которая получила название «изолированный/идиопатический гипопаратиреоз». Были установлены семейные формы изолированного гипопаратиреоза с АуД-типом, АуР-типом и Х-сцепленным рецессивным типом наследования.
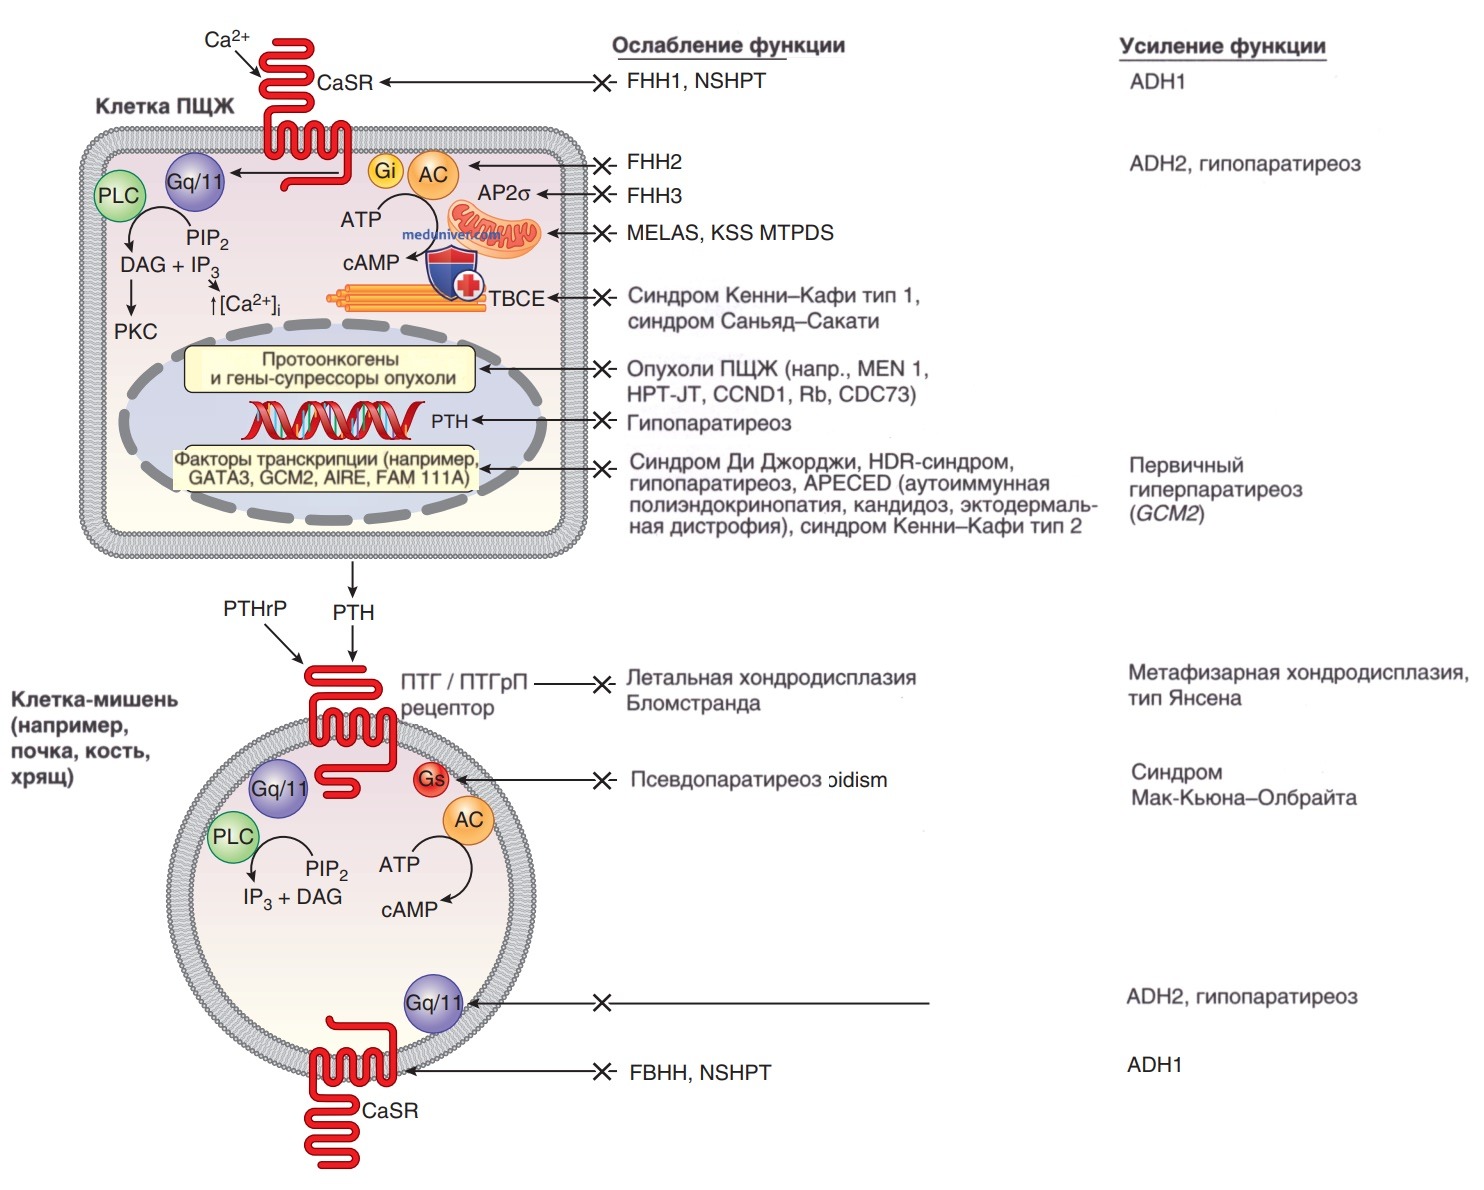
Схематическое изображение некоторых компонентов, участвующих в гомеостазе кальция. Изменения уровня внеклеточного Са2+ обнаруживаются кальций-чувствительным рецептором (CaSR), который связан с белком, состоящим из 1078 аминокислот G. Рецептор паратиреоидного гормона/паратиреоидного гормона родственного пептида, опосредующий действие паратиреоидного гормона и паратиреоидного гормона родственного пептида, также связан с G-белком. Таким образом, Са2+, паратиреоидный гормон и паратиреоидный гормон родственного пептида включают сигнальные пути посредством G-белка, это взаимодействие со специфическими рецепторами может привести к активации Gs, Gi и Gq/α11 соответственно. Gs стимулирует аденилатциклазу (АС), которая катализирует образование циклического аденозинмонофосфата из аденозинтрифосфата. Gi подавляет активность аденилатциклазы. camP стимулирует протеинкиназу А (РКА), которая фосфорилирует клеточноспецифические субстраты. Активация Gq/α11 стимулирует фосфолипазу С (PLC), катализирующую гидролиз фосфоинозитида (PIP2) до инозитолтрифосфата (IP3), который затем увеличивает внутриклеточный Са2+ и диацилглицерин (DAG), активируя протеинкиназу С (РКС). Эти проксимальные сигналы модулируют нижестоящие пути, вызывая определенные физиологические эффекты. При специфических нарушениях гомеостаза кальция были установлены мутации ослабления и усиления функции в нескольких генах, показанные с помощью соответствующих участков действия справа (табл. 1)
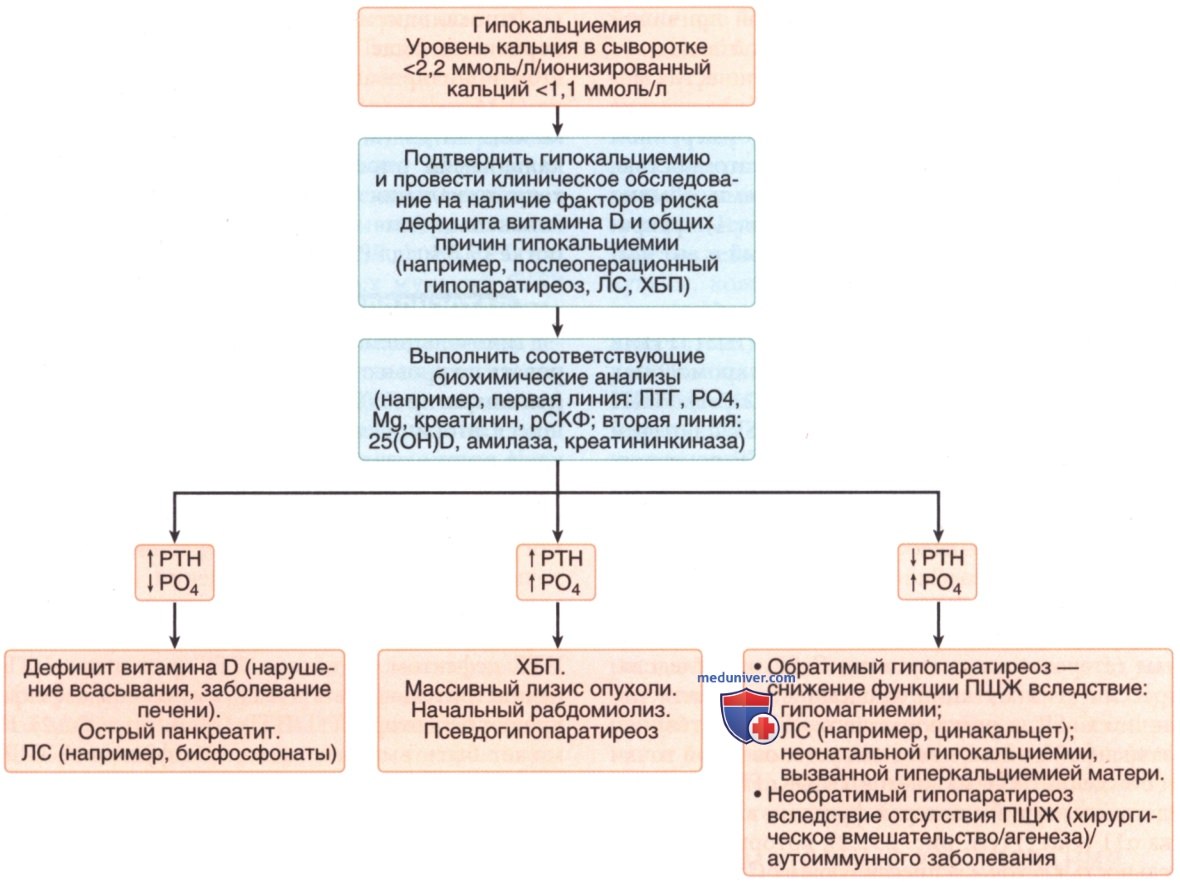
б) Клинические проявления и диагностика. Пациенты с гипопаратиреозом могут иметь симптомы и признаки острой/хронической гипокальциемии, как описано выше. Диагноз требует точного измерения ПТГ. Концентрации иммунореактивного ПТГ в сыворотке низкие/неопределяемые, несмотря на наличие гипокальциемии. Концентрации 1,25(OH)2D3 обычно находятся в диапазоне от нижней границы до низких значений нормы, но активность ЩФ в норме (см. рис. ниже). Суточная экскреция кальция с мочой может снижаться, хотя фракционная экскреция кальция обязательно увеличивается.
Клинический подход к исследованию причин гипокальциемии. 25(OH)D — 25-гидроксивитамин D; СК — креатининкиназа; рСКФ — расчетная скорость клубочковой фильтрации
в) Лечение. Основными методами лечения гипокальциемии вследствие гипопаратиреоза являются прием ЛП витамина D и кальция, как описано выше. Рекомбинантный человеческий ПТГ (1-84) был одобрен FDA США для лечения пациентов, гипокальциемия которых не поддается лечению ЛП витамина D и кальция. Лечение с помощью рекомбинантного человеческого ПТГ в дозе 50 мкг 1 р/сут может обеспечить особый подход к ведению пациентов с уменьшением доз кальция и витамина D.
Дозы следует подбирать постепенно, каждые 4 нед, с целью уменьшения количества принимаемого внутрь кальция до 500 мг/сут и прекращения приема витамина D, сохраняя при этом уровень кальция в сыворотке крови на низко-нормальном уровне. После стабилизации дозы следует контролировать уровни кальция и фосфатов в сыворотке каждые 3-6 мес, а выведение кальция с мочой - не реже одного раза в год.
г) Изолированный гипопаратиреоз. Изолированный гипопаратиреоз может быть наследственным/приобретенным в результате повреждения ПЩЖ во время операции, инфильтрирующих метастазов, системного заболевания (см. табл. 6).
1. Приобретенные формы гипопаратиреоза. Гипопаратиреоз может возникнуть после операции на шее, после облучения, вследствие инфильтрации метастазами, системного заболевания, например гемохроматоза, амилоидоза, саркоидоза, болезни Вильсона-Коновалова, талассемии (см. табл. 6). Хирургическое повреждение ПЩЖ чаще всего происходит после радикальной операции на шее, например при лечении карциномы гортани/пищевода, после тотальной резекции ЩЖ/ повторных паратиреоидэктомий при полигландулярном заболевании (например, MEN 1/MEN 2, о которых упоминалось ранее). Симптомы гипокальциемии появляются через 12-24 ч после операции и могут потребовать лечения пероральным/в/в введением кальция.
Функция ПЩЖ, как правило, восстанавливается, но стойкая гипокальциемия требует лечения ЛП витамина D.
Неонатальный гипопаратиреоз, приводящий к гипокальциемии, может возникать у младенца, рожденного от матери с гиперкальциемией, вызванной первичным гиперпаратиреозом (см. табл. 6). Гиперкальциемия у матери приводит к увеличению доставки кальция к плоду, и гиперкальциемия у плода подавляет секрецию ПТГ плода. В послеродовом периоде подавленные ПЩЖ ребенка не в состоянии поддерживать нормокальциемию. Обычно заболевание разрешается самопроизвольно, но иногда может потребоваться терапия. Кроме того, кормление грудных детей коровьим молоком с высоким содержанием фосфатов может привести к гипокальциемии у некоторых детей.
Функциональный гипопаратиреоз может быть результатом тяжелой гипомагниемии (<0,4 ммоль/л), которая в свою очередь может быть следствием тяжелого нарушения кишечной мальабсорбции (например, болезнь Крона)/поражения почечных канальцев (см. табл. 6). Развивается гипопаратиреоз, так как магний необходим для высвобождения ПТГ из ПЩЖ, а также для действия ПТГ посредством аденилатциклазы. Для восстановления нормомагниемии может потребоваться многократное введение магния хлорида в/в 35-50 ммоль в 1 л 5% декстрозы (Глюкозы)/другого изотонического раствора в течение 12-24 ч.
2. Наследственные формы гипопаратиреоза. У пациентов с наследственными формами гипопаратиреоза могут развиться гипокальциемические пароксизмы в неонатальном/младенческом периодах, им требуется пожизненное лечение пероральными ЛП витамина D, такими как кальцитриол. Наблюдались АуД-тип, АуР-тип и Х-сцепленный рецессивный тип наследования (см. табл. 1). Некоторые из аутосомных форм возникают вследствие мутаций гена ПТГ, CaSR (см. ниже), субъединицы Ga11 (см. ниже) и транскрипционного фактора GCMB (глиальные клетки лишены В). Х-сцепленные формы, вероятно, изменяют регуляцию SOX3 (см. рис. выше).
3. Аутосомно-доминантная гипокальциемия 1-го и 2-го типа. АуД-гипокальциемия 1-го типа характеризуется пожизненной легкой/тяжелой гипокальциемией в сочетании с нормальной концентрацией ПТГ в сыворотке у ~40% пациентов/низкой концентрацией ПТГ в сыворотке у 60% пациентов. Концентрации фосфата и магния в сыворотке крови могут быть повы-шенными/низкими соответственно. У 50% пациентов с АуД-гипокальциемией 1-го типа наблюдается бессимптомное течение, у остальных 50% могут наблюдаться парестезии, мышечные судороги, карпопедальные спазмы и пароксизмы, которые могут сопровождаться лихорадочным состоянием.
Кроме того, 10% пациентов с АуД-гипокальциемией 1-го типа могут иметь абсолютную гиперкальциурию, которая у 35% пациентов может вызвать развитие нефрокальциноза и камней в почках. ЛП витамина D и кальция для коррекции гипокальциемии могут усугубить гиперкальциурию и привести к почечной недостаточности. У >35% пациентов могут быть обнаружены базальные ганглии/ эктопическая кальцификация. Около 20% пациентов с АуД-гипокальциемией 1-го типа не сообщают о случаях заболевания в семье, эти мутации являются вновь возникшими. АуД-гипокальциемия 1-го типа возникает вследствие мутаций, вызывающих увеличение функции CaSR (см. табл. 1 и рис. выше).
АуД-гипокальциемия 2-го типа возникает вследствие мутаций увеличения функции субъединицы Ga11, и пациенты с АуД-гипокальциемией 2-го типа, по-видимому, имеют клинические признаки, сходные с таковыми у пациентов с АуД-гипокальциемией 1-го типа.
д) Синдромы, связанные с гипопаратиреозом. Гипопаратиреоз может возникать как часть комплексного синдрома, обусловленного либо врожденной аномалией развития, либо с аутоиммунным синдромом. Связанные с гипопаратиреозом врожденные аномалии развития, которые встречаются у 1:4000 живорожденных детей, включают синдром Ди Джорджи, гипопаратиреоз, глухоту и синдром аномалий почки (HDR), синдромы Кенни-Каффи и Бараката, а также синдромы, сопровождающиеся либо лимфедемой, либо дисморфизмом и отставанием в росте (см. табл. 1 и рис. выше).
1. Полигландулярный аутоиммунный гипопаратиреоз. Полигландулярный аутоиммунный гипопаратиреоз включает гипопаратиреоз, болезнь Аддисона, кандидоз и два/три из следующих заболеваний: СД 1-го типа, первичный гипогонадизм, аутоиммунное заболевание ЩЖ, пернициозную анемию, хронический активный гепатит, стеаторею (мальабсорбцию), алопецию (тотальную/очаговую) и витилиго. Заболевание также называют синдромом аутоиммунной полиэндокринопатии — кандидоза — эктодермальной дистрофии/аутоиммунным полигландулярным синдромом типа 1 (см. табл. 1). В сыворотке крови некоторых пациентов обнаруживаются АТл к тканям надпочечников, ЩЖ и ПЩЖ.
Аутоиммунный полигландулярный синдром 2-го типа характеризуется недостаточностью коры надпочечников, СД 1-го типа и заболеванием ЩЖ при отсутствии гипопаратиреоза. Аутоиммунный полигландулярный синдром 1-го типа, который имеет АуР-наследование, очень часто встречается в Финляндии и среди персидских евреев. Ген аутоиммунного полигландулярного синдрома 1-го типа, расположенный на хромосоме 21q22.3, кодирует белок из 545 аминокислот, который содержит мотивы, связанные с фактором транскрипции, и включает два мотива типа цинкового пальца, пролин-насыщенный участок и три мотива LXXLL. Этот ген называется AIRE (аутоиммунный регулятор) (см. рис. выше). Четыре мутации AIRE обычно обнаруживаются в семьях с аутоиммунным полигландулярным синдромом 1-го типа, и они, вероятно, отменяют активность убиквитинлигазы ЕЗ белка AIRE1.
Было показано, что AIRE1 регулирует элиминацию органоспецифических Т-клеток в тимусе, а аутоиммунный полигландулярный синдром 1-го типа, вероятно, может быть вызван недостаточностью этого специализированного механизма удаления запрещенных Т-клеток и установления иммунологической толерантности.
2. Аутоиммунный приобретенный гипопаратиреоз. 20% пациентов с приобретенным гипопаратиреозом в сочетании с аутоиммунным гипотиреозом имеют аутоАТл к внеклеточному домену CaSR (см. табл. 1 и рис. выше). АутоАТл к CaSR сохраняются недолго; 72% пациентов, болеющих аутоиммунным гипопаратиреозом <5 лет, имели выявляемые аутоАТл к CaSR, тогда как у пациентов, болеющих >5 лет, они обнаруживались только в 14% случаев. Большинство пациентов с аутоАТл к CaSR были женщинами, эти данные аналогичны обнаруженным при других аутоиммунных заболеваниях. Фактически некоторые пациенты с приобретенным гипопаратиреозом также имеют признаки аутоиммунного полигландулярного синдрома типа 1. Эпитопы для АТл к антиCaSR локализованы на N-терминале внеклеточного домена рецептора.
Эти данные подтверждают, что при приобретенном гипопаратиреозе CaSR является аутоАГн.
3. Синдром Ди Джорджи. Пациенты с синдромом Ди Джорджи страдают неонатальным гипопаратиреозом, иммунодефицитом Т-клеток, ВПС и патологиями уха, носа и рта (например, заячья губа и/или волчья пасть). Дети с синдромом Ди Джорджи часто умирают от инфекций на фоне иммунодефицита. Заболевание возникает в результате врожденной недостаточности развития производных третьего и четвертого жаберных карманов, что приводит к отсутствию/гипоплазии ПЩЖ и тимуса. Большинство случаев являются спорадическими, но наблюдается АуД-наследование синдрома Ди Джорджи, а также имеются данные о связи между синдромом и несбалансированной транслокацией и делециями с участием хромосомы 22q11.2 (см. табл. 1).
У некоторых пациентов делеции другого локуса на хромосоме 10р13-р14 наблюдались при синдроме Ди Джорджи, что относится к DGS2, тогда как пациенты с делециями 22q11.2 имеют DGS1. Исследования участка удаленного DGS1 на хромосоме 22q11.2 выявили четыре гена (RNEX40, NEX2.2-NEX3, UDFIL и TBХ1). Однако точечные мутации у пациентов с DGS1 были обнаружены только в гене ТВХ1, и ТВХ1 теперь считается геном, вызывающим DGS1 (см. табл. 1 и рис. выше). ТВХ1 кодирует ДНК-связывающий фактор транскрипции семейства Т-ВОХ, который, как известно, играет важную роль в органогенезе и формировании структур. Ген ТВХ1 отсутствует у 96% всех пациентов с DGS1, а некоторые из тех, у кого нет делеций, имеют мутации ТВХ1.
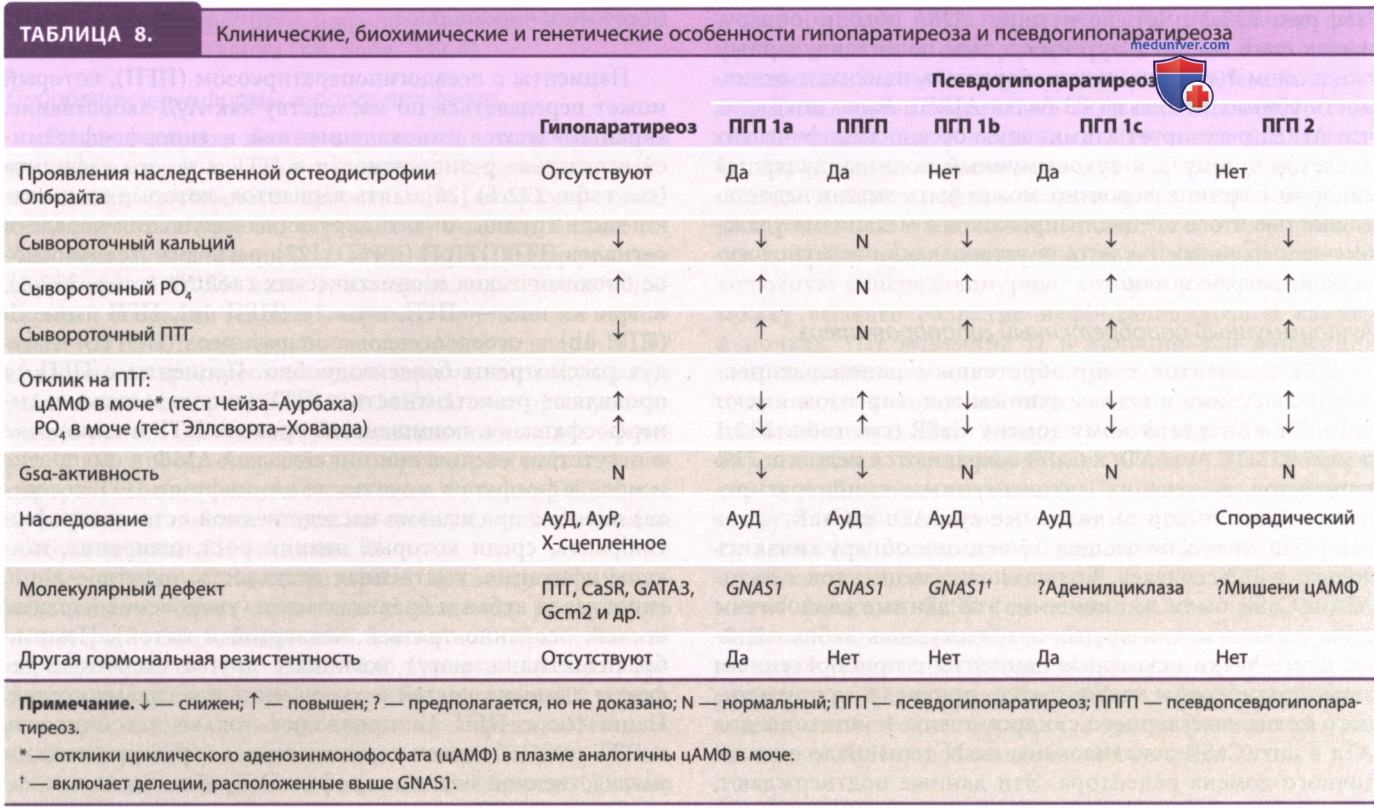
е) Псевдогипопаратиреоз. Пациенты с псевдогипопаратиреозом (ПГП), который может передаваться по наследству как АуД-заболевание, характеризуются гипокальциемией и гиперфосфатемией вследствие резистентности к ПТГ, а не его дефицита (см. табл. 6). Пять вариантов, которые составляют часть группы, инактивирующие нарушения передачи сигналов ПТГ/ПТГрП (iPPSD), распознаются на основе биохимических и соматических свойств (табл. 8), и три из них — ПГП типа 1а (ПГП 1а), ПГП типа 1b (ПГП 1b) и псевдопсевдогипопаратиреоз (ППГП) — будут рассмотрены более подробно.
Пациенты с ПГП 1а проявляют резистентность к ПТГ (гипокальциемия, гиперфосфатемия, повышенный уровень ПТГ в сыворотке и отсутствие увеличения циклической АМФ в сыворотке и моче и фосфата в моче после в/в-инфузии ПТГ человека) вместе с признаками наследственной остеодистрофии Олбрайта, среди которых низкий рост, ожирение, п/к-кальцификация, умственная отсталость, округлое лицо, гипоплазия зубов и брахидактилия (укорочение пястных костей, особенно третьей, четвертой и пятой). Помимо брахидактилии, могут возникать другие скелетные дефекты длинных костей и укорочение плюсневых костей. Пациенты с ПГП 1b проявляют только устойчивость к ПТГ и не обладают соматическими характеристиками наследственной остеодистрофии Олбрайта, тогда как пациенты с ППГП проявляют соматические признаки наследственной остеодистрофии Олбрайта при отсутствии устойчивости к ПТГ.
При ПГП 1а отсутствие нормального повышения экскреции циклического АМФ с мочой после инфузии ПТГ указывает на дефект в каком-то участке системы «рецептор ПТГ — система аденилатциклазы» (см. рис. выше).
Эта рецепторная система регулируется как минимум двумя G-белками, один из которых стимулирует (Gsα), а другой ингибирует (Giα) активность мембраносвязанного фермента, катализирующего образование внутриклеточного вторичного мессенджера циклического АМФ. Пациенты с ПГП 1а могут также проявлять устойчивость к другим гормонам, таким как ТТГ, ФСГ и ЛГ, действующим посредством GPCR. Инактивирующие мутации гена Gsa (обозначаемого как GNAS1), который расположен на хромосоме 20q13.2, были идентифицированы у пациентов с ПГП 1а и ППГП (см. табл. 1 и рис. выше). Однако мутации GNAS1 не полностью объясняют фенотипы ПГП 1а и ППГП, а исследования ПГП 1а и ППГП, проведенные в пределах одного и того же родства, показали, что гормональная резистентность заложена геномным импринтингом.
Таким образом, ПГП 1а возникает у ребенка только тогда, когда мутация унаследована от матери, болеющей либо ПГП 1а, либо ППГП, а ППГП возникает у ребенка только тогда, когда мутация унаследована от отца, болеющего либо ПГП 1а, либо ППГП. ПГП 1b возникает вследствие делеций, расположенных выше гена GNAS1. Более того, у пораженных лиц делеция затрагивает материнский аллель, тогда как ее появление на отцовском аллеле приводит к рождению здоровых носителей. Это согласуется с геномным импринтингом аномалии GNAS1, вызывающей ПГП 1b.