а) Расстройства, связанные с недостаточностью поджелудочной железы. Помимо муковисцидоза, заболевания, вызывающие недостаточность ПЖЖ, очень редки у детей. К ним относятся синдром Швахмана-Даймонда, синдром Йохансона-Близзарда, синдром Пирсона, изолированный дефицит ферментов, дефицит энтерокиназы, хронический панкреатит, белково-калорийная недостаточность и инфантильное начало мультисистемных неврологических, эндокринных и панкреатических заболеваний.
1. Муковисцидоз. К концу первого года жизни 85-90% детей с муковисцидозом имеют недостаточность ПЖЖ, которая, если ее не лечить, приведет к дефициту питания. Лечение имеющейся панкреатической недостаточности приводит к улучшению всасывания, ускорению роста и нормализации стула. Функцию ПЖЖ можно контролировать у детей с муковисцидозом с помощью последовательных измерений эластазы-1 в кале.
У 10-15% детей с муковисцидозом болезнь проявляется уже в неонатальном периоде мекониальным илеусом; в более старшем возрасте возможно развитие острой или рецидивирующей кишечной непроходимости, а также запоров и ректального пролапса. У 10% пациентов с муковисцидозом развивается тяжелое поражение печени.
У 10-15% пациентов с муковисцидозом внешнесекреторная функция ПЖЖ не нарушена, и дебют клинических проявлений в этом случае происходит в более старшем возрасте. Клинические проявления м.б. различными, включая рецидивирующий панкреатит, мужское бесплодие и хронические бронхоэктазы.
В России муковисцидоз входит в число заболеваний, подлежащих неонатальному скринингу.
2. Синдром Швахмана-Даймонда. Синдром Швахмана-Даймонда — это АуР-синдром (1/20 000 рождений), вызванный мутацией гена синдрома Швахмана-Бодиана-Даймонда на хромосоме 7, который вызывает рибосомную дисфункцию у 90-95% пациентов. Признаки и симптомы синдрома Швахмана-Даймонда включают недостаточность ПЖЖ; нейтропению, которая м.б. непостоянной; дефекты хемотаксиса нейтрофилов; метафизарную дисхондроплазию; задержку роста и физического развития.
Некоторые пациенты с синдромом Швахмана-Даймонда имеют признаки поражения печени или почек, патологию зубов, трудности в обучении. Синдром Швахмана-Даймонда — распространенная причина врожденной нейтропении.
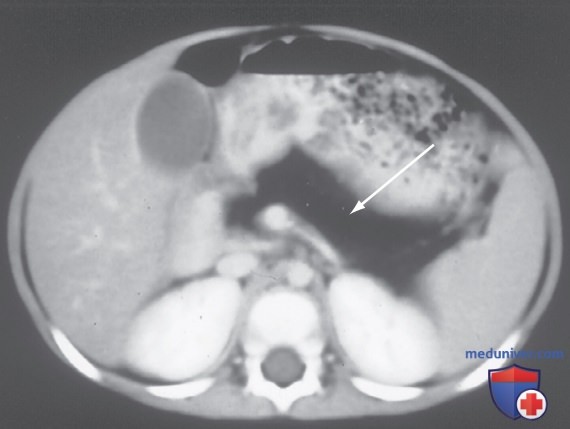
Клинические проявления обычно дебютируют в младенчестве с замедления роста и стеатореи. Были описаны разнообразные фенотипы синдрома, включая отсутствие липоматоза ПЖЖ при визуализации, нормальный уровень фекальной эластазы и нормальные данные обследования скелета. Эти дети м.б. легко дифференцированы от детей с муковисцидозом по нормальному уровню хлоридов пота, отсутствию мутаций в CFTR-гене, характерным метафизарным поражениям и стеатозу ПЖЖ, проявляющимся снижением ее плотности на КТ и МРТ (см. рис. ниже).
Компьютерная томография поджелудочной железы у пациента с синдромом Швахмана-Даймонда. Обратите внимание, что поджелудочная железа (стрелка) сохраняет типичный размер и форму, но она очень жирная и поэтому выглядит как структура с очень низкой плотностью.
Несмотря на адекватную заместительную ферментотерапию недостаточности ПЖЖ и коррекцию мальабсорбции, замедление скорости роста у больных с синдромом Швахмана-Даймонда обычно продолжается. Панкреатическая недостаточность часто преходяща, и стеаторея самопроизвольно улучшается с возрастом. Рецидивирующие гнойные инфекции (средний отит, пневмония, остеомиелит, дерматит, сепсис) встречаются часто и могут стать причиной смерти. Тромбоцитопения наблюдается у 70% больных, анемия — у 50%.
Может произойти развитие апластической анемии или миелодиспластического синдрома с трансформацией в острый миелоидный лейкоз (у 24%). При синдроме Швахмана-Даймонда ацинусы ПЖЖ заменяются жиром с небольшим фиброзом. Островковые клетки и протоки в норме. Трансплантация костного мозга является методом выбора у пациентов с острым миелоидным лейкозом.
3. Синдром Пирсона. Синдром Пирсона, при котором поражается костный мозг и ПЖЖ, вызван непрерывным истощением митохондриальных энергетических процессов с участием нескольких митохондриальных генов, влияющих на окислительное фосфорилирование. Мутации митохондриальной ДНК передаются по материнской линии обоим полам или носят спорадический характер. Это проявляется у детей тяжелой макроцитарной анемией и вариабельной тромбоцитопенией.
В костном мозге — в клетках предшественниках эритроидного и миелоидного ростков — выявляются вакуоли, а также вакуолизированные кольцевидные сидеробласты. В дополнение к тяжелой недостаточности костного мозга недостаточность ПЖЖ способствует нарушению роста ребенка.
4. Синдром Йохансона-Близзарда. К особенностям синдрома Йохансона-Близзарда относятся экзокринная недостаточность ПЖЖ, аплазия или гипоплазия крыльев носа, врожденная глухота, гипотиреоз, задержка развития, низкий рост, эктодермальные дефекты кожи головы, отсутствие постоянных зубов, урогенитальные пороки развития и анальная атрезия. Этот синдром вызван мутацией в гене UBR1, локализующемся на 15-й хромосоме. Кодируемый UBR1 белок имеет функцию убиквитин-лигазы.
5. Изолированный дефицит ферментов. Случаи изолированного дефицита трипсиногена, энтерокиназы, липазы и колипазы описаны в литературе как единичные. Хотя энтерокиназа является ферментом щеточной каймы, дефицит ее вызывает относительную экзокринную недостаточность ПЖЖ, поскольку энтерокиназа необходима для активации трипсиногена до трипсина в ДПК. Дефицит трипсиногена или энтерокиназы проявляется недостаточностью роста, гипопротеинемией и отеками. Изолированный дефицит амилазы отражает физиологическую возрастную незрелость и обычно исчезает к 2-3 годам.
6. Другие синдромы, связанные с недостаточностью поджелудочной железы. Агенезия ПЖЖ, врожденная гипоплазия ПЖЖ и врожденная краснуха являются редкими причинами недостаточности ПЖЖ. Недостаточность ПЖЖ наблюдалась и при атрезии и стенозе ДПК, а также может наблюдаться у детей с семейной или несемейной гиперинсулинемической гипогликемией, которым в 95-100% требуется панкреатэктомия для контроля гипогликемии. При гиперинсулинизме описаны мутации по меньшей мере в шести генах.
Недостаточность ПЖЖ, которая м.б. обнаружена у детей с целиакией и недостаточным питанием, компенсируется с восстановлением нутриционного статуса.
Инфантильное начало мультисистемных неврологических, эндокринных и панкреатических заболеваний — редкое заболевание, обусловленное мутациями в гене PTRH2. В фенотипе преобладают неврологические особенности (микроцефалия, задержка психомоторного развития, атрофия мозжечка, глухота и невропатия), недостаточность ПЖЖ наблюдается у большинства пациентов.
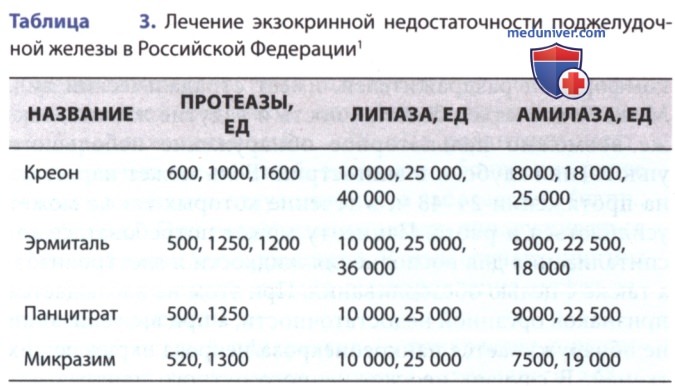
б) Лечение экзокринной недостаточности поджелудочной железы. Наиболее важный метод лечения экзокринной панкреатической недостаточности — заместительная терапия панкреатическими ферментами. В современных препаратах ферменты заключены в капсулу, открывающуюся в желудке, и находятся в микросферах, покрытых оболочкой, защищающей их от разрушительного действия желудочного сока, которая растворяется только в ДПК. Пациентам назначают ферментные препараты с расчетом по липазе (табл. 2).
Если переходят с одного препарата на другой (табл. 1), то делают это с учетом содержания липазы 1:1. Последующее титрование дозы проводится индивидуально до достижения максимальной эффективности.
The North American Cystic Fibrosis Foundation опубликовал рекомендации по дозированию ферментов, основанные на возрасте и потреблении жира (табл. 2). Дозировка препарата оценивается исходя из потребности в липазе. Окончательная дозировка при заместительной терапии панкреатическими ферментами для детей устанавливается методом индивидуального подбора.
Адекватная доза — та, которая сопровождается возобновлением нормального роста и возвращением стула к норме по содержанию жира, что сопровождается нормализацией консистенции и цвета стула, копрограммы и экскреции фекального жира. Поскольку в ферментных препаратах нет эластазы, фекальная эластаза не может быть использована для контроля правильности дозировки заместительной терапии панкреатическими ферментами.
Ферменты дают ребенку в рассчитанной индивидуально дозировке в начале каждого приема пищи. Ферменты не следует жевать, измельчать или растворять в пище, так как соляная кислота желудочного сока может в этих случаях проникнуть через поврежденную оболочку микросфер и разрушить ферменты. Ферменты должны приниматься и при перекусах в половинной дозе. Увеличение дозы ферментов сверх рекомендуемой не улучшает всасывание, но иногда может замедлить рост и вызвать фиброзную колонопатию.
Важность правильного приема ферментов у младенцев и детей очевидна, но могут возникнуть трудности в назначении детям 1 года жизни микросфер, какими бы маленькими они ни были. Микросферы с кишечнорастворимым покрытием для удобства приема можно смешивать с яблочным пюре или измельчать при зондовом питании. Пациенты, получающие лечение с учетом такого подхода, действительно лучше достигают нормальных темпов роста и увеличения веса.
Заместительная ферментотерапия экзокринной панкреатической недостаточности хорошо корректирует мальабсорбцию белка, но стеаторею трудно купировать полностью. Факторы, способствующие мальабсорбции жира: неадекватная дозировка, неправильное время приема ферментов по отношению к приему пищи, инактивация липазы кислотой желудочного сока. Химотрипсин в ферментном препарате также переваривает и инактивирует липазу.
Когда адекватная абсорбция жира не достигается, дополнительно для нейтрализации желудочной кислоты применяют антисекреторные препараты: Н2-гистаминоблокаторы (ранитидин, фамотидин) или ИПП (эзомепразол), что уменьшает вероятность разрушения ферментов.
Возможные побочные эффекты заместительной ферментотерапии экзокринной панкреатической недостаточности: аллергические реакции и образование камней в почках. Фиброзная колонопатия, характеризующаяся развитием фиброза толстой кишки и формированием стриктур, может появиться через 7-12 мес лечения на фоне приема высоких доз (>15 000 ЕД/кг) ферментов.
Пациентам с панкреатической недостаточностью необходимы добавки жирорастворимых витаминов из-за продолжающейся легкой или умеренной мальабсорбции жира, которая происходит, несмотря на проведение заместительной ферментотерапии.