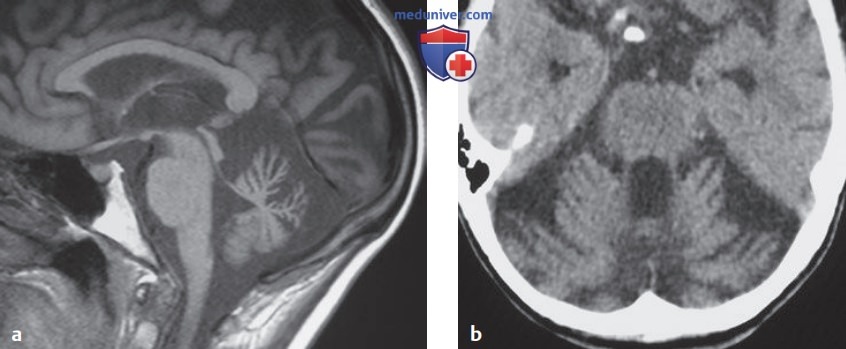
Женщина 36 лет с атаксией-телеангиэктазией. На сагиттальном Т1-ВИ (а) и аксиальной КТ (b) визуализируется диффузная атрофия мозжечка
а) Данные лучевой диагностики:
1. МРТ: прогрессирующая атрофия червя и полушарий мозжечка у детей и молодых взрослых. На Т2-ВИ и при FLAIR в белом веществе головного мозга определяются зоны высокого сигнала, а также многочисленные очаги низкого сигнала в последовательности GRE и на SWI. Визуализируется незначительное накопление КС капиллярными телеангиэктазиями головного мозга.
2. ДВИ: увеличение (по сравнению с контролем) показателей ИКД в пораженном мозжечке.
3. MP-спектроскопия: возможны снижение соотношения N-ацетиласпартат/холин и увеличение соотношения холин/креатин в мозжечке.
б) Комментарии. Нейродегенеративное заболевание с аутосомно-рецессивным типом наследования. Возникает вследствие мутаций гена АТ в сегменте 11q22-23. Частота 1-2,5 на 100 000 человек. Первые симптомы появляются в возрасте 2-4 лет.
К 10 годам больные часто уже прикованы к инвалидному креслу, продолжительность жизни - до 50 лет. Ген АТ кодирует серин-треониновую киназу, которая участвует в регуляции клеточного цикла и репарации ДНК. Клинические проявления: телеангиэктазии капилляров головного мозга, конъюнктивы и кожи, снижение клеточного и гуморального иммунитета, прогрессирующая мозжечковая атаксия, глазодвигательные расстройства, гипогонадизм; увеличение уровня а-фетопротеина в сыворотке выше 10 нг/мл.
Гистологические находки: значительное уменьшение количества клеток Пуркинье и зернистых клеток в коре мозжечка. У больных часто наблюдаются дизартрия, хореоатетоз, снижение сухожильных рефлексов, глазодвигательные расстройства и сенсомоторная полиневропатия.