Врожденные мышечные дистрофии (см. Е-табл. 2) представляют собой редкую группу АуР-заболеваний мышц, проявляющуюся в младенчестве или детстве гипотензией и мышечной слабостью. Основной ДД — СМА и врожденная миастения. У детей наблюдаются контрактуры суставов, выраженные при рождении. У некоторых пациентов чисто мышечный фенотип (доживают до зрелого возраста), у других — тяжелые поражения ЦНС и глаз, вызванные гипогликозилированием α-дистрогликана, → к летальному исходу в раннем детстве.
а) Врожденные миопатии. Врожденные миопатии (см. Е-табл. 2) — редкие наследственные заболевания мышц, протекающие менее тяжело, чем врожденные мышечные дистрофии. У большинства пациентов при рождении наблюдаются гипотензия, миопатическое лицо и задержка моторного развития. Слабость медленно прогрессирует.
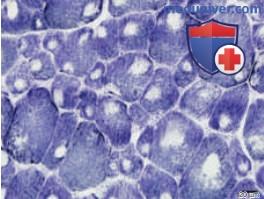
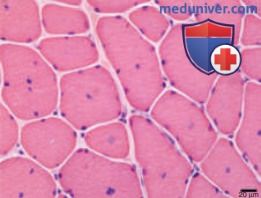
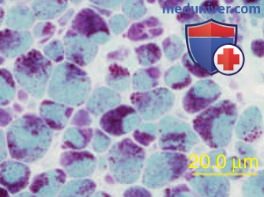
Возникает слабость дыхательной мускулатуры, проблемы с физиологией дыхания наблюдаются при рождении или постепенно развиваются во взрослом возрасте. При тяжелой стадии заболевания движения плода в утробе матери ↓, характерный признак — многоводие. Для постановки диагноза проводят биопсию мышц (рис. ниже). Миопатия центрального стержня → к злокачественной гипертермии.
Миопатия центрального стержня. На срезе с никотинамидадениндинуклеотид-дегидрогеназой наблюдаются «стержни» почти во всех волокнах у пациента с миопатией центрального стержня
Центронуклеарная миопатия. На окрашенном гематоксилином и эозином участке ядра миоцитов располагаются в центре почти во всех волокнах у пациента с центронуклеарной миопатией
Немалиново-стержневая миопатия. На трихромоокрашенном срезе наблюдается множество малых немалиновых стержней у пациента с немалиново-стержневой миопатией
Специфического лечения не существует. Требуется мультидисциплинарный подход, как при мышечной дистрофии.
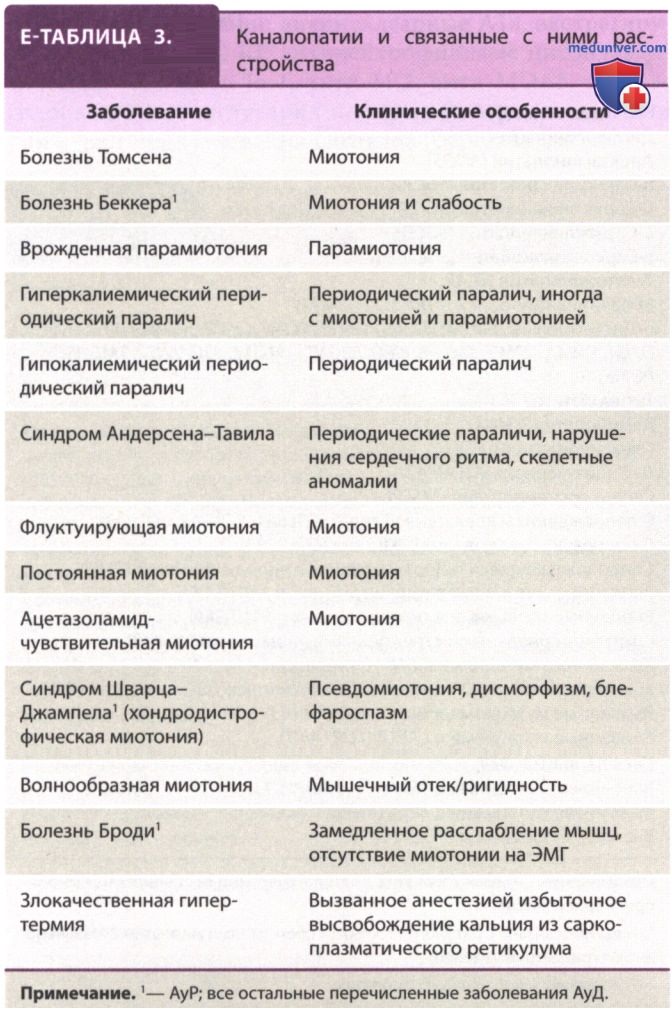
б) Ионные каналопатии. Ионные каналопатии (см. Е-табл. 3) — генетически обусловленные нарушения, при которых наблюдается аномальное функционирование мышечной мембраны. Распространенность различных скелетно-мышечных каналопатий ~1,1 на 100 000 человек. Каждая из них имеет определенную молекулярную причину, но фенотипы имеют общие признаки.
1. Хлорные каналопатии. Мутации в гене хлорного канала CLCN1 вызывают АуД- (миотония Томсена) и АуР- (миотония Беккера) миотонии. У пациентов наблюдаются безболезненная миотония, мышечная ригидность, ухудшающаяся на холоде и улучшающаяся при ФН (эффект разминки), гипертрофия мышц, миотония при сильном сжатии кисти и перкуссии. При ЭМГ миотонические разряды. Симптомы миотонии улучшаются при приеме мексилетина (150-200 мг 3р/сут). У пациентов нормальная ОПЖ.
2. Натриевые каналопатии. Мутации в гене SCN4A (потенциалозависимый натриевый канал) вызывают целый ряд АуД-фенотипов: гиперкалиемический периодический паралич, врожденную парамиотонию и миотонию, усугубленную калием. Периодический паралич провоцируется длительными ФН, вызывающими слабость во время отдыха, приемом богатой калием пищи, эмоциональным стрессом или холодом. Приступы продолжаются часами, в течение которых пациент может быть парализован, сухожильные рефлексы угнетены, сохраняются чувствительность, нормальные движения глаз и дыхание. Уровень калия в сыворотке крови ↑ или нормальный во время приступа.
При физикальном осмотре отклонения в состоянии пациента в межприступный период не выявляются, на поздней стадии заболевания у некоторых пациентов устойчивая проксимальная слабость. У пациентов с парамиотонией мышечная ригидность парадоксальным образом ↑ при ФН, и пациенты жалуются на боль. Чувствительность к холоду более выраженна, чем при врожденной миотонии, холод вызывает мышечную слабость. Диагноз ставится на основании клинических признаков, при устойчивой проксимальной мышечной слабости, которую можно спутать с другими миопатиями, проводят биопсию мышц (характерны вакуолярные изменения и иногда тубулярные агрегаты).
При обоих фенотипах лечение включает исключение провоцирующих факторов, такие как холод или интенсивные ФН. При тяжелом течении миотонии ЛП, действующие на натриевые каналы: дихлорфенамид (50-200 мг/сут), ацетазоламид (250 мг 2р/сут), мексилет (150 мг 3р/сут), фенитоин (300-600 мг/сут) и карбамазепин (400-800 мг/сут). ОПЖ нормальная.
3. Кальциевые каналопатии. Гипокалиемический периодический паралич вызывается АуД-мутациями в гене потенциалозависимого кальциевого канала CACNA1S, в 10% случаев — доминантными мутациями в SCN4A. Приступы слабости, более тяжелые и продолжительные, чем при гиперкалиемическом периодическом параличе, продолжаются от нескольких часов до нескольких дней, затем постепенно разрешаются. Приступы возникают спонтанно или во время длительного отдыха после интенсивной ФН, приема пищи с высоким содержанием углеводов.
Во время приступа уровень калия в сыворотке крови ↓ или остается на нижней границе нормы. Избегание высоких углеводных нагрузок и лечение ацетазоламидом (125-1000 мг/сут) или дихлор; фенамидом (50-200 мг/сут) эффективны при гипокалиемических периодических параличах. При частых приступах у пациентов развивается постоянная мышечная слабость.
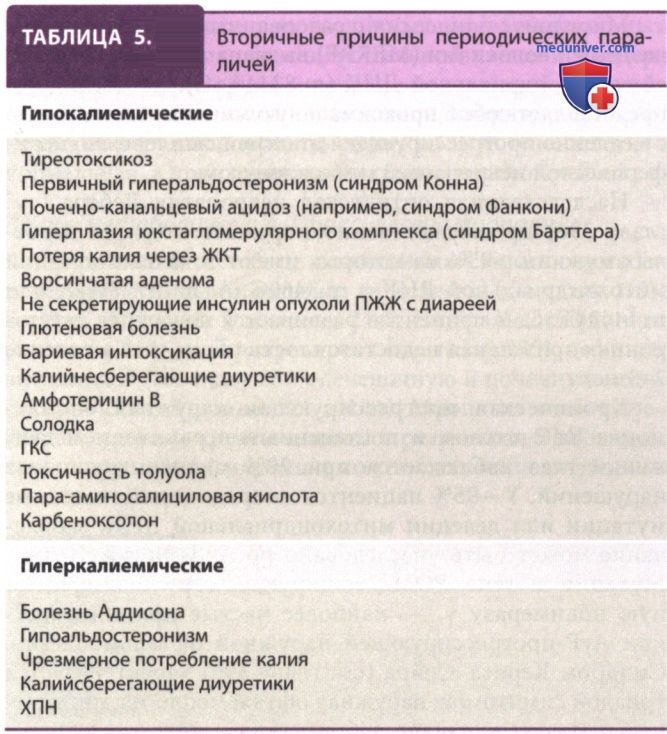
4. Другие формы периодического паралича и мышечной ригидности. Периодический паралич возникает при широком спектре метаболических и электролитных нарушений (табл. 5). Мутации в гене KCNJ2, кодирующем калиевый выпрямительный канал Kir2.1, вызывают синдром Андерсена-Тавила, АуД, гипокалиемический, периодический паралич, для которого характерны специфические черты лица, включая гипертелоризм и низко посаженные уши, а также склонность к сердечным аритмиям.
Лечение включает прием ацетазоламида (250 мг 2р/сут) и дихлорфенамида. Пациентам с аллергией на сульфаниламиды назначают калийсберегающие диуретики, такие как спиронолактон (25-100 мг/сут) или триамтерен (25-100 мг/сут). Пациенты получают лечение по поводу сердечной аритмии и удлиненного интервала Q-T. Болезнь Броди, АуР-расстройство, вызванное мутациями в гене SR кальциевой АТФазы (АТР2А1), характеризуется мышечной ригидностью, вызванной ФН, которая не проявляется при ЭМГ. Терапия дантроленом, верапамилом или нифедипином не показала стойких результатов.
Нейромиотония (синдром Исаакса) — аутоиммунное заболевание, связанное с повышенной возбудимостью периферических нервов. Нейромиотония вызвана выработкой АТл к калиевым потенциалозависимым каналам и является частью спектра заболеваний, включая лимбический энцефалит. Лечение: пероральная иммуномодулирующая терапия, в/в Ig, плазмаферез и симптоматическая терапия карбамазепином или фенитоином, эффективность лечения не подтверждена.
Синдром периодических мышечных спазмов, вызванный мутациями в гене CAV3, характеризуется наличием спазма в мышцах, спровоцированного ФН или перкуссией. Синдром периодических мышечных спазмов и нейромиотония могут быть паранеопластическими явлениями, и при наличии этих заболеваний проводят поиск ЗНО.