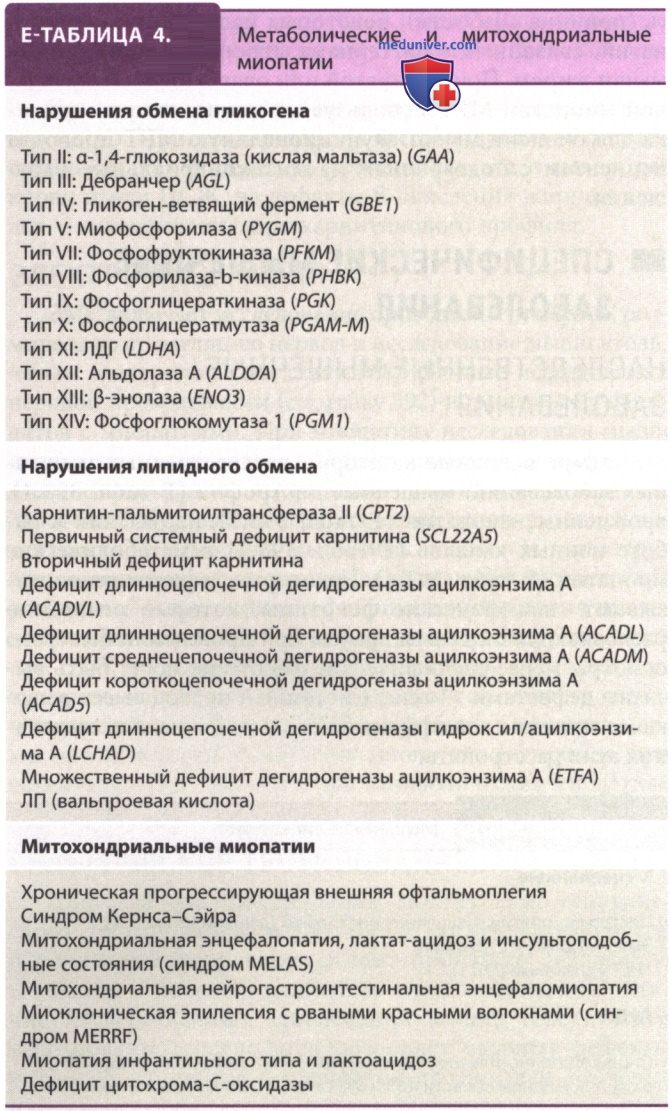
Метаболические миопатии (см. Е-табл. 4) вызваны дефектами ферментов, влияющих на три основные стадии метаболизма мышц: нарушения углеводного обмена из-за дефекта метаболизма глюкозы и гликогена; нарушения окисления жирных кислот; нарушения окислительного фосфорилирования в митохондриях.
Мышечная дисфункция может быть острой, рецидивирующей и обратимой, непереносимость ФН вызывает прогрессирующую слабость или рабдомиолиз.
а) Нарушения углеводного обмена. Поскольку глюкоза и гликоген — основные источники энергии для сокращения мышц, любые дефекты метаболизма глюкозы и гликогена вызывают мышечную боль, судороги, контрактуры и слабость в первые 30 мин тренировки.
Наиболее распространенная форма — дефицит миофосфорилазы, другие формы встречаются крайне редко. Большинство этих нарушений наследуются АуР, дефицит фосфоглицераткиназы — Х-сцепленный признак. Пациенты отмечают непереносимость ФН и теряют физическую форму.
При тяжелых эпизодах наблюдается очень высокий уровень креатинкиназы, рабдомиолиз и миоглобинурия.
б) Дефицит фосфорилазы. Дефицит фосфорилазы (болезнь Мак-Ардля, гликогеноз IV типа) сопровождается мышечной болью или судорогами после кратковременных ФН. У некоторых пациентов наблюдается рецидивирующий рабдомиолиз. Непрерывная ФН >30 мин → феномен «второго дыхания» (жирные кислоты становятся основным источником энергии в мышцах).
Клиническое обследование и креатинкиназа могут быть нормальными между приступами, у некоторых пациентов развивается проксимальная мышечная слабость с миопатическими признаками на ЭМГ.
Гистохимический и ферментативный анализ мышц подтверждает диагноз. Диета с высоким содержанием белка, употребление 37 или 75 г сахарозы незадолго до тренировки и упражнения с возрастающей ФН улучшают симптомы, но пациенты подвергаются риску развития контрактур. ОПЖ нормальная.
в) Дефицит кислой мальтазы. Дефицит кислой мальтазы (гликогеноз II типа, α-1,4-глюкозидаза, болезнь Помпе) проявляется тяжелым генерализованным мышечным заболеванием в младенчестве (летальный исход к возрасту <2 лет); ювенильный вариант, вызывающий мышечную слабость и ДН (смерть ко второму или третьему десятилетию); болезнь взрослого возраста, проявляющаяся конечностно-поясной слабостью мышц или иногда ДН. При каждом типе на ЭМГ выявляются миотонические разряды.
При биопсии мышц наблюдаются аномальное накопление гликогена и кислые фосфатазоположительные вакуоли. ДК — активность ферментов в лейкоцитах или мышцах, использование высушенных образцов крови для измерения активности ферментов все чаще становится стандартом. Анализ на наличие мутаций генов клинически допустим. Заместительная ферментная терапия — перспективный метод у детей и при заболевании с поздним началом.
г) Нарушения обмена жирных кислот. Спустя ~30 мин ФН, когда запасы мышечного гликогена истощаются, жирные кислоты становятся основным источником мышечной энергии. Метаболизм жирных кислот включает в себя транспорт жирных кислот из сыворотки крови в мышцы и митохондрии, где карнитин и карнитин-пальмитоилтрансфераза — ключевые компоненты β-окисления.
Нарушения окисления жирных кислот сопровождаются миопатией проксимальных отделов, непереносимостью ФН, мышечными болями, рабдомиолизом и кардиомиопатией. Другие признаки: невропатия, пигментная ретинопатия, рецидивирующая гипокетотическая гипогликемия, судороги и умственная отсталость. В семейном анамнезе — синдром внезапной неожиданной смерти.
Наиболее распространенное нарушение окисления жирных кислот — дефицит среднецепочечной ацил-КоА-дегидрогеназы.
Дефицит карнитин-пальмитоилтрансферазы I проявляется в детском возрасте энцефалопатией и печеночной недостаточностью, гипогликемией и высоким содержанием аммиака в крови во время метаболических кризисов. Дефицит карнитин-пальмитоилтрансферазы II проявляется фатальной формой в младенчестве или мышечной болью, непереносимостью ФН и миоглобинурией после длительного периода голодания или длительных ФН между первым и шестым десятилетиями жизни.
Дефицит карнитина может быть первичным или вторичным. Первичный дефицит карнитина вызывает миопатию, кардиомиопатию и энцефалопатию в сочетании с гипокетотической гипогликемией, были описаны и чисто мышечные проявления. Низкий уровень карнитина в крови, большое отложение жира в мышцах — ДК заболевания. Другие метаболические миопатии, вызывающие вторичный дефицит карнитина, включают нарушения β-окисления и митохондриального окислительного фосфорилирования.
Симптомы аналогичны первичному дефициту карнитина. Анализ ацилкарнитинов в сыворотке крови, органических кислот и ацилглицинов в ОАМ и анализ специфических ферментов в фибробластах определяют нарушение функции фермента.
- Лечение. Общий подход к лечению - устранение провоцирующих факторов, такие как длительное голодание или длительная ФН. Углеводы рекомендуется принимать перед ФН, пациентам назначают высокоуглеводную, нежирную диету с частыми приемами пищи. Как при первичном, так и при вторичном дефиците карнитина эффективен прием карнитина внутрь (200-400 мг/кг в сутки в разделенных дозах).
Некоторые пациенты имеют множественный дефицит ацил-коэнзим-А-дегидрогеназы (дефицит трифункционального фермента или глутарацидурия II типа), который хорошо лечится рибофлавином (100 мг ежедневно).
д) Нарушения окислительного фосфорилирования в митохондриях. Нарушения окислительного фосфорилирования в митохондриях (см. Е-табл. 4) — одни из наиболее распространенных причин наследственных метаболических заболеваний, проявляются как изолированная миопатия, так и мультисистемная с вовлечением сердца, СД и признаками поражения ЦНС и периферической НС. Аномальная утомляемость или непереносимость ФН — частые жалобы.
Симптомы со стороны ЦНС: эпилепсия, мигрень, инсультоподобные эпизоды, миоклонус, атаксия, невропатия, пигментная ретинопатия, деменция и психомоторная регрессия.
Окислительное фосфорилирование в митохондриях требует наличия пяти комплексов дыхательных цепей, расположенных на внутренней мембране митохондрий. Митохондриальная дисфункция дефицит энергии → СПОН. Митохондриальные белки кодируются митохондриальной ДНК, наследуемой по материнской линии, и нуклеарной ДНК, наследуемой по АуД, АуР или Х-сцепленному типу. Фенотипическое проявление дефектов митохондриальной ДНК зависит от гетероплазмии (количественное и тканевое распределение мутантной митохондриальной ДНК).
Если количество гетероплазмии превышает определенный порог, симптомы становятся заметными. Нарушения митохондриальной ДНК влияют на структуру или количество белков дыхательной цепи, так как нарушения нуклеарной ДНК воздействуют на белки, сборку дыхательной цепи или поддержание митохондриальной ДНК.
1. Клинические проявления. Митохондриальные заболевания следует подозревать у всех пациентов, имеющих сложную мультисистемную миопатию, особенно у пациентов с нейромышечными, глазными и эндокринными нарушениями. Синдром митохондриальной энцефаломиопатии, лактат-ацидоза и инсультоподобных эпизодов (MELAS) вызван точечной мутацией митохондриальной ДНК (m.3243A>G).
Проявления у пациентов: миопатия, кардиомиопатия, инсультоподобные приступы и энцефалопатия. У некоторых пациентов наблюдается одна или несколько из этих характеристик, у некоторых — только СД и глухота, а у других — только кардиомиопатия.
Миоклонус-эпилепсия с разорванными красными мышечными волокнами (MERRF) вызвана точечной мутацией митохондриальной ДНК (m.8344A>G). Этот синдром представляет собой проксимальную миопатию, связанную с медленно прогрессирующей атаксией, эпилепсией, периферической невропатией и миоклонусом.
Наследственная оптическая невропатия Лебера преимущественно поражает молодых взрослых мужчин, >95% из которых имеют точечные мутации митохондриальной ДНК в m.3460G>A, m.11778G>A или т.14484Т>С. У пациентов развивается подострая двусторонняя зрительная недостаточность обоих глаз в течение 2-3 мес.
Хроническая прогрессирующая наружная офтальмоплегия с птозом и постепенным ограничением движений глаз наблюдается при 20% митохондриальных нарушений. У 95% пациентов спорадические точечные мутации или делеции митохондриальной ДНК, заболевание может быть унаследовано по АуД- или АуР-типу. Мутации в гене POLG, кодирующем митохондриальную полимеразу у, — наиболее частые причины АуД-или АуР-прогрессирующей наружной офтальмоплегии.
Синдром Кернса-Сейра характеризуется триадой симптомов: наружная офтальмоплегия, пигментный ретинит и начало заболевания в возрасте <20 лет в сочетании с одним из следующих состояний: блокада сердца, мозжечковая атаксия или уровень белка в ЦСЖ >100 мг/дл. Синдром Кернса-Сейра носит спорадический характер и вызван единичной делецией митохондриальной ДНК.
Синдромы деплеции митохондриальной ДНК присутствуют в неонатальном периоде или младенчестве, проявляются подострой некротизирующей энцефаломиопатией (синдром Ли), печеночной недостаточностью, кардиомиопатией и выраженным лактат-ацидозом. Синдром Пирсона, вызванный накоплением делеций митохондриальной ДНК, характеризуется панцитопенией, сидеробластной анемией и экзокринной недостаточностью ПЖЖ.
2. Диагностика, лечение и прогноз. При подозрении на митохондриальные нарушения проводят систематический скрининг на выявление мультисистемных осложнений, особенно СД и кардиомиопатии; биопсию мышц с целью поиска разорванных красных волокон, дефицита цитохрома-С-оксидазы или биохимических признаков дисфункции дыхательной цепи; поиск митохондриальной делеции или деплеции в мышцах; молекулярно-генетические тесты.
Некоторые первичные дефекты митохондриальной ДНК не обнаруживаются в крови, поэтому для биохимических и генетических тестов часто требуются скелетные мышцы.
Например, диагноз «первичный дефицит коэнзима Q10 ставится путем измерения содержания коэнзима Q10 в мышцах, но не в крови.
Пациенты с первичным дефицитом коэнзима Q10 реагируют на прием БАД, содержащих коэнзим Q10 (дети: 30 мг/кг в сутки; взрослые максД 2400 мг/сут в трех разделенных дозах). Витамины и коферменты, включая тиамин, рибофлавин и коэнзим Q10, показали различную степень эффективности при различных митохондриальных заболеваниях. Терапия в значительной степени поддерживающая, мониторинг и лечение осложнений. Прогноз варьирует в зависимости от фенотипа, например при хронической наружной офтальмоплегии ОПЖ относительно нормальная, а при синдроме Ли смерть наступает быстро.
е) Другие метаболические и токсические миопатии. Миопатия может быть осложнением многих метаболических нарушений, включая гипотиреоз, болезнь Аддисона, гиперальдостеронизм, гиперпаратиреоз, дефицит витамина D, печеночную и почечную недостаточность. Миопатия слабовыраженная, уровень креатинкиназы и результаты ЭМГ в пределах нормы, биопсия мышц может быть неспецифически аномальной.
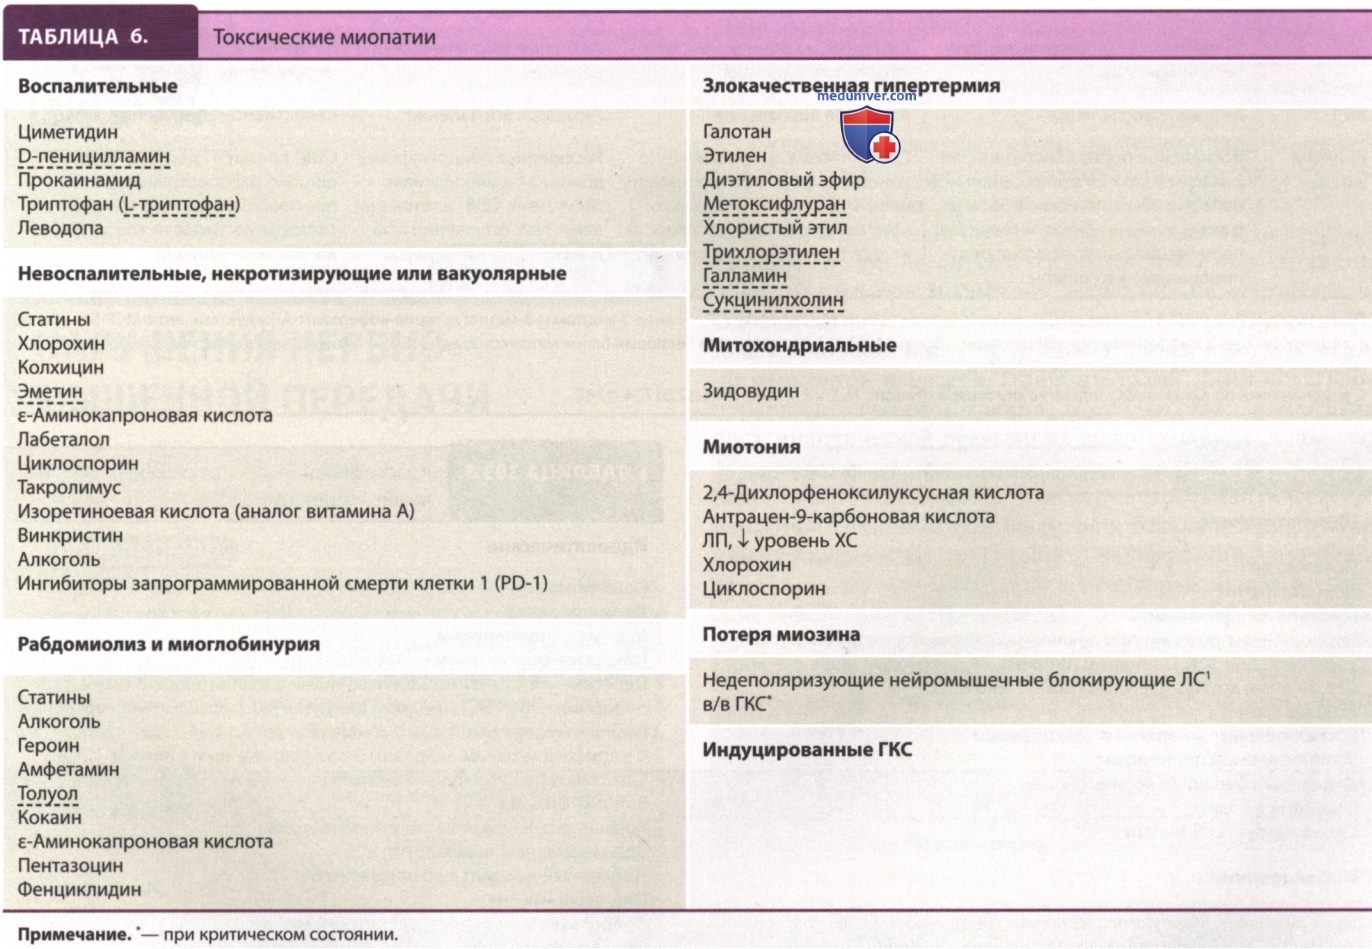
Алкоголь и многие ЛП вызывают миопатию (табл. 6) с проксимальной мышечной слабостью, мышечной болью и непереносимостью ФН. Уровень креатинкиназы и результаты ЭМГ в пределах нормы, результаты биопсии мышц — неспецифические. Диагноз зависит от разрешения симптомов после прекращения воздействия токсического ЛП. ЛП, чаще всего вызывающие миопатию, — статины.
Для течения заболевания характерны легкие симптомы заболевания мышц или тяжелая аутоиммунная миопатия с симметричной слабостью в проксимальных отделах, мышечной болью, заметным ↑ уровня креатинкиназы и редко миоглобинурией.
Наличие АТл к анти-гидроксиметилглутарил-коэнзим-А-редуктазе — ДК. ГКС-индуцированная миопатия характеризуется симметричной слабостью преимущественно проксимальных мышц.