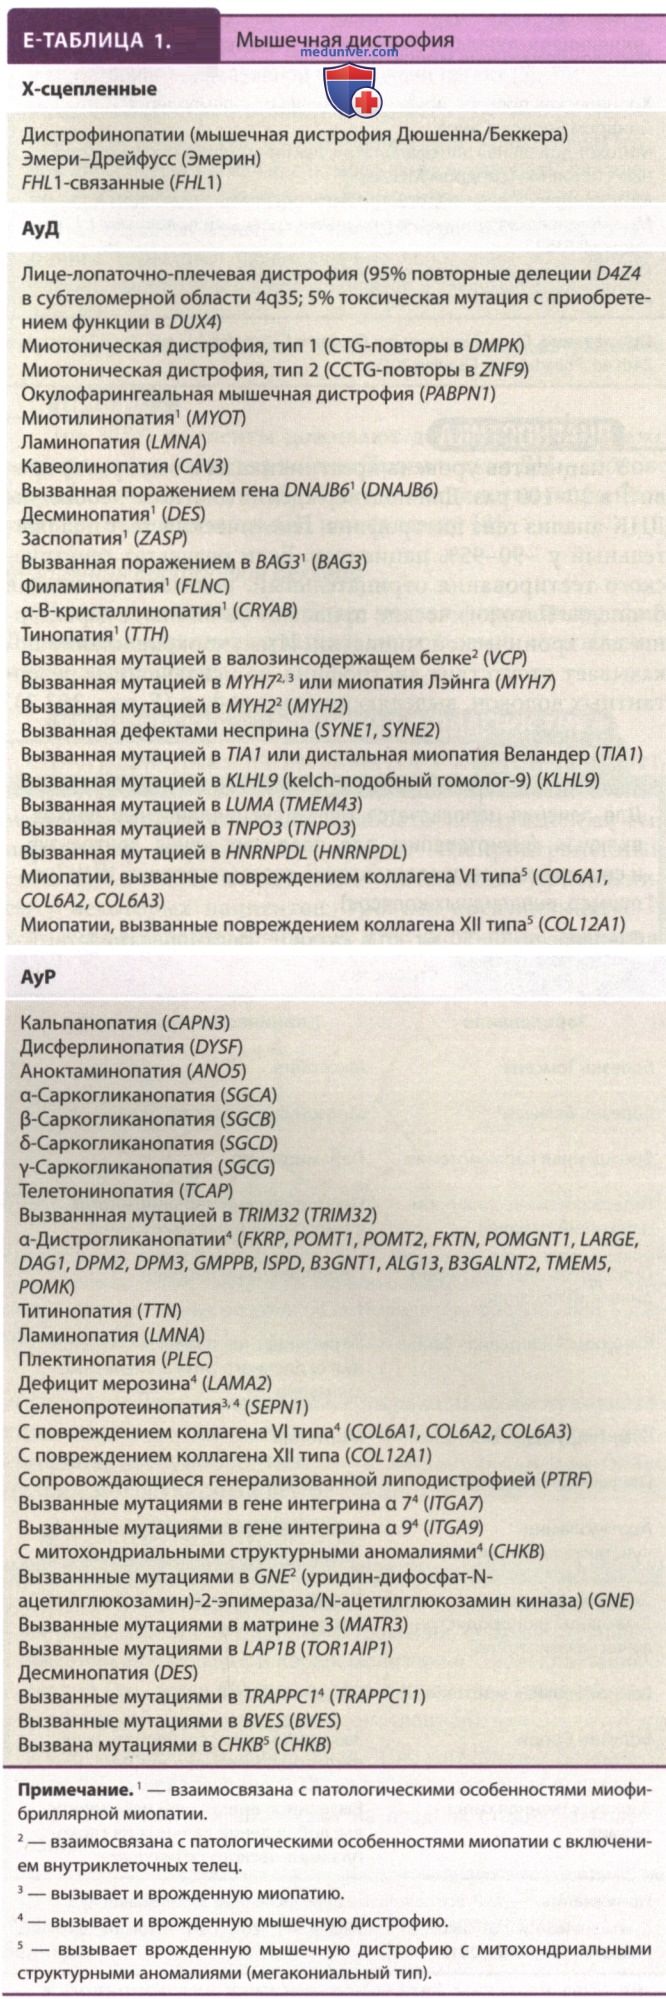
Термин «мышечная дистрофия» описывает первичную дегенерацию мышечного волокна, вызванную ↑ жировой и грубоволокнистой соединительной ткани. Типичная клиническая картина — прогрессирующая мышечная слабость.
а) Дистрофинопатии. Мышечные дистрофии Дюшенна и Беккера вызваны мутациями в гене дистрофина, расположенного на Х-хромосоме. У женщин-носителей гена развиваются различные фенотипы, в том числе тяжелые симптомы, как при дистрофии Дюшенна, легкая слабость в поясничной области у взрослых, бессимптомное ↑ креатинкиназы и кардиомиопатия.
б) Мышечная дистрофия Дюшенна. Мышечная дистрофия Дюшенна — наиболее распространенное наследственное заболевание мышц (~1 из 5000 мужчин). 1/3 пациентов несут мутацию de novo без отягощенного по этому заболеванию семейного анамнеза. У большинства пациентов мутация в гене дистрофина → полному отсутствию белка дистрофина → нарушению механической связи между саркомером и сарколеммой → утечке кальция → некрозу мышечных волокон.
1. Клинические проявления. Дистрофия Дюшенна проявляется у мальчиков 2-5 лет. Характерные симптомы: задержка моторного развития, трудности при беге, частые падения и увеличение икр. Заболевание быстро прогрессирует и вызывает кардиомиопатию → СН и фатальные аритмии. Сопутствующими признаками могут быть ↓ IQ, нарушение способности к обучению, аутизм и СДВГ. К 12 годам большинство больных уже не могут передвигаться, к 20 годам развиваются контрактуры суставов и кифосколиоз → нарушению дыхания.
2. Диагностика. У пациентов уровень креатинкиназы в сыворотке крови ↑ в 20-100 раз. Для подтверждения диагноза необходим ДНК-анализ гена дистрофина. Генетический тест положительный у -90-95% пациентов. Если результат генетического тестирования отрицательный, показана мышечная биопсия. Патологические признаки на биопсии характерны для хронической миопатии. Иммуноокрашивание показывает отсутствие дистрофина, за исключением ревертантных волокон, выделяющих дистрофин (рис. ниже).
Мышечная дистрофия Дюшенна. А. Трихромно окрашенный срез образца от пациента с дистрофией Дюшенна, демонстрирующий некротические волокна (*) и увеличенную эндомизиальную и перимизиальную соединительную ткань. В. Иммунное окрашивание дистрофина показывает отсутствие реактивности к дистрофину во всех волокнах, за исключением ревертантных волокон (х). С. Нормальная реактивность к дистрофину в сарколемме на контрольном срезе
3. Лечение. Для лечения используется мультидисциплинарный подход, включая физиотерапию для предотвращения контрактур и своевременное предоставление соответствующих ИМН (например, инвалидных колясок).
Этеплирсен 30-50 мг/кг в сутки - фосфородиамидатный морфолиноолигомер, предназначенный для пропуска экзона 51, замедляет скорость ↓ способности передвигаться при проведении пробы с 6-минутной ходьбой по сравнению с плацебо, одобрен FDA. Преднизон 0,75 мг/кг в сутки или по выходным 10 мг/кг в сутки - продлевает способность передвигаться, несмотря на выраженные побочные эффекты. Преднизон (0,75 мг/кг в сутки) и дефлазакорт (0,9 мг/кг в сутки) улучшают мышечную силу, дефлазакорт в меньшей степени провоцирует набор массы тела.
Преднизон также улучшает дыхательную функцию и замедляет прогрессирование сколиоза. Аталурен не показал значительной эффективности при проведении пробы с 6-минутной ходьбой по сравнению с плацебо.
При кардиомиопатии - β-адреноблокаторы и иАПФ, последние замедляют ALTE (прогрессирование фиброза миокарда). Хирург-ортопед оценивает степень сколиоза и по показаниям проводит спондилодез, пульмонолог оценивает дыхательную функцию, включая назначение и мониторинг неинвазивной вентиляции легких.
Разрабатываются дополнительные подходы генной терапии. Например, удаление мутации в гене, кодирующем белок дистрофина у мышей, с помощью нуклеазы Cas9, связанной с короткими палиндромными повторами (CRISPR-Cas9), доставляемой в мышцы аденоассоциированным вирусом. Данная технология первоначально исправляет 2% белка, с течением времени распространяется и улучшает мышечную силу.
4. Прогноз. При ИВЛ пациенты доживают до третьего или даже четвертого десятилетия жизни. Хроническая ДН — основная причина смерти в 25-30 лет, большинство пациентов умирает от пневмонии, СН или аритмий.
в) Мышечная дистрофия Беккера. Дистрофия Беккера — более мягкая форма дистрофии Дюшенна, вызванная мутацией внутри рамки считывания в гене дистрофина.
1. Клинические проявления и диагностика. Дистрофия Беккера развивается у мальчиков >5 лет, подростков или у взрослых. Типичные проявления: симметричная проксимальная слабость и выраженная гипертрофия икроножных мышц. Распространенный симптом — СН, может быть начальным проявлением у некоторых пациентов. Уровень креатинкиназы ↑, хотя и не в такой степени, как при дистрофии Дюшенна.
Результаты биопсии мышц сходны с результатами при дистрофии Дюшенна, но менее выраженны: иммуногистохимическое исследование показывает ↓ выработки дистрофина, иммуноблоттинг — ↓ выработки и/или более низкий молекулярный вес белка дистрофина.
2. Лечение и прогноз. Лечение носит поддерживающий характер. ГКС используются редко. Как и при дистрофии Дюшенна, показан скрининг дыхательной функции и кардиомониторинг. Трансплантация сердца проводится пациентам с тяжелой рестриктивной кардиомиопатией.
У многих пациентов нормальная ОПЖ, у некоторых развивается ДН → сокращению ОПЖ из-за респираторных осложнений. СН и аритмии возникают на поздних стадиях заболевания.
г) Женщины — носители дистрофии Дюшенна или Беккера. У большинства женщин-носителей мутации гена дистрофина полностью отсутствуют симптомы, у 2,5-10% развиваются симптомы, включая миалгии, слабость проксимальных мышц и кардиомиопатию. Симптомы редко проявляются при фенотипе Дюшенна вследствие кариотипа ХО (синдром Тернера) или инактивации искаженной Х-хромосомы. Если в семье обнаружена специфическая мутация, то прицельный анализ ДНК подтверждает диагноз.
При иммуноокрашивании образцов мышц визуализируется мозаичный паттерн, при котором одни волокна нормально выделяют дистрофин, а в других экспрессия дистрофина ↓ или даже отсутствует. Лечение носителей с симптомами аналогично лечению пациентов с дистрофией Дюшенна и Беккера соразмерно тяжести заболевания.
д) Лице-лопаточно-плечевая мышечная дистрофия. Лице-лопаточно-плечевая мышечная дистрофия — АуД-заболевание с переменной пенетрантностью, третья по распространенности дистрофия после дистрофинопатий и миотонической мышечной дистрофии, распространенность 1 из 15 000. -95% пациентов имеют усеченную область тандемного повтора D4Z4 в хромосоме 4q35. У остальных 5% наблюдается гипометилирование области D4Z4 наряду с мутацией в гене SMCHD1, которая имеет решающее значение для структурного поддержания хромосомного гибкого шарнирно-доменного белка 1.
1. Клинические проявления. Лице-лопаточно-плечевая мышечная дистрофия характеризуется очень изменчивой пенетрантностью в пределах одной семьи. У некоторых носителей генов никогда не проявляются клинические симптомы или признаки. Слабость первоначально затрагивает мышцы лица, пациент не может улыбаться или свистеть слабость лопаточной, плечевой областей, туловища и нижних конечностей → отвислая стопа. Типичная особенность — крыловидные лопатки. Мышцы часто вовлекаются асимметрично.
Сопутствующие симптомы: потеря слуха на высоких частотах и ретинальная телеангиэктазия. У некоторых пациентов с сосудистыми аномалиями сетчатки развивается экссудация сетчатки → отслойка сетчатки. У младенцев с выраженной диплегией лицевых нервов — умственная отсталость и трудноизлечимая эпилепсия.
2. Диагностика. Уровень креатинкиназы варьирует от нормального до умеренно повышенного. ЭМГ показывает типичные миопатические признаки. При биопсии мышц выявляются хронические миопатические изменения, иногда с воспалительным экссудатом. Точный диагноз основывается на генетическом тестировании.
3. Лечение и прогноз. Поддерживающее лечение, ГКС неэффективны. Положительный эффект приносит физическая терапия: упражнения для плечевого пояса, ортезы голеностопного сустава для коррекции отвислой стопы, слуховые аппараты для пациентов с потерей слуха и хирургическая фиксация лопатки для улучшения диапазона движений плеча. СН невыраженная, слабость дыхательной мускулатуры развивается на поздней стадии заболевания. Прогноз зависит от тяжести и возраста начала заболевания. Многие пациенты имеют нормальную ОПЖ.
е) Миотоническая дистофия. Миотонические дистрофии — вторые по распространенности наследственные мышечные заболевания, встречаются у 1:8000 человек. Различают два типа: миотоническая дистрофия 1 и миотоническая дистрофия 2. Наследуются АуД, вызывают мультисистемное заболевание, их трудно отличить друг от друга. Миотоническая дистрофия 1 вызвана аномальной экспансией нуклеотидных повторов CTG в нетранслируемой области гена протеинкиназы мышечной дистрофии на хромосоме 19q.
Миотоническая дистрофия 2 вызвана аномальной экспансией нуклеотидных повторов CCTG в интроне 1 гена белка «цинковый палец» на хромосоме 3q.
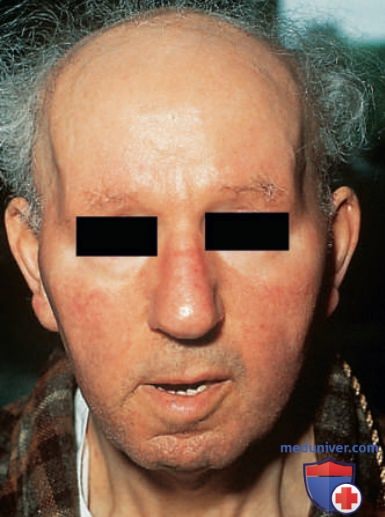
1. Клинические проявления. Характерные симптомы у пациентов с миотонической дистрофией: лобное облысение, птоз, атрофия височных и жевательных мышц; гнусавость, степ-паж вследствие дистальной миопатии. При неврологическом осмотре миотония наблюдается при перкуссии (неспособность расслабить мышцу после перкуссии неврологическим молотком), после сжатия кисти в кулак (неспособность расслабить пальцы после крепкого сжатия) и после зажмуривания (неспособность открыть веки после зажмуривания).
Слабость при миотонической дистрофии 1 преимущественно поражает мышцы лицевой и орофарингеальной области, сгибатели предплечья и тыльные сгибатели стопы, при миотонической дистрофии 2 — в проксимальных отделах, хотя часто поражаются глубокие сгибатели пальцев. Мышечная боль и ригидность встречаются при миотонической дистрофии 2, но могут быть и при миотонической дистрофии 1.
Системные признаки: ранняя субкапсулярная катаракта, атрофия яичек, умственная отсталость, импотенция и гиперсомнолентность, опосредованная как центральными, так и нервно-мышечными механизмами. Распространенный признак — эндокринная дисфункция, в том числе СД и патологии ЩЖ. Часто встречаются дисфагия и запор. Прогрессирующие нарушения сердечной проводимости -> к внезапной смерти. Пациентам требуется вентиляционная поддержка после общей анестезии.
Женщины-носители миотонической дистрофии 1 подвергаются высокому риску рождения ребенка с тяжелой врожденной формой, включая гипотензию при рождении, ДН, остановку набора массы тела и задержки в развитии с легкой или тяжелой формой умственной отсталости.
2. Диагностика. Типичная миотоническая дистрофия может быть диагностирована по клиническим признакам, главным образом по характерным чертам лица пациента (см. рис. ниже). Уровень креатинкиназы нормальный или слегка ↑ На ЭМГ выявляются миопатические изменения и миотонические разряды. Молекулярно-генетический анализ нуклеотидных повторов подтверждает диагноз.
Миотоническая дистрофия у 50-летнего мужчины. Характерные особенности внешности: слабость лицевых мышц, атрофия височных и грудино-ключично-сосцевидных мышц, лобное облысение, что делает пациента похожим на монаха
3. Лечение. Всем пациентам ежегодно проводят ЭКГ и холтеровское мониторирование для выявления нарушений проводящей системы сердца. ЭхоКГ выполняются при постановке диагноза и повторяют каждые 2-4 г. Рекомендуется проведение функционального исследования органов дыхания каждые 2-4 года, желательно исследование сна для выявления ночной гиповентиляции у симптоматичных пациентов.
Мексилетин (150-200 мл 3 р/сут) хорошо переносится, ЛП принимают для расслабления мышц. Гиперсомнолентность лечится ночной вентиляцией с положительным давлением. Метилфенидат (20 мг ежедневно) может быть более эффективным ЛП, чем модафинил (200 мг ежедневно), для устранения чрезмерной дневной сонливости, но ни один из них не дает исключительных результатов. Кардиостимуляция ↓ частоту пароксизмальной ФП. Физиотерапия помогает предотвратить контрактуры.
ж) Другие мышечные дистрофии. Конечностно-поясные мышечные дистрофии — большая группа миопатий, вызванных дефектами генов или недостатками мышечных белков, которые имеют решающее значение для нормальной функции мембраны мышечных клеток и особенно дистрофин-саркогликанового комплекса. Тип наследования АуД или АуР. Хотя у большинства пациентов в начале заболевания наблюдается классическая конечностно-поясная мышечная слабость, у некоторых наблюдается поражение дистальных мышц ног и ошибочно диагностируется сенсомоторная невропатия.
ЭМГ помогает в ДД этих состояний от невропатий, биопсия мышц, иммуногистохимические исследования и генетический анализ требуются для постановки точного диагноза.
Миофибриллярные миопатии проявляются прогрессирующей дистальной или проксимальной мышечной слабостью и характерными морфологическими признаками при биопсии мышц (рис. ниже). Сопутствующие признаки: кардиомиопатия и невропатия.
Миофибриллярная миопатия. А. Трихромно окрашенный срез образца от пациента с миофибриллярной миопатией, демонстрирующий аномальные волокна с гиалиновыми отложениями или аморфным материалом и вакуолями. В аномальных волокнах наблюдается аномальная и эктопическая экспрессия десмина (В) и дистрофина (С)
Мышечная дистрофия Эмери-Дрейфуса первоначально определена как Х-сцепленная дистрофия, вызванная мутациями в гене эмерина, нуклеарного мембранного белка. Однако мутации в других генах вызывают сходный фенотип. Пациенты имеют отличительный фенотип, включающий прогрессирующие контрактуры суставов, скапулоперонеальное распределение слабости и кардиомиопатию с прогрессирующим нарушением сердечной проводимости.
Уровень креатинкиназы ↑, но может быть нормальным. Требуется периодический мониторинг сердечной функции. Как и при дистрофинопатиях, у женщин-носителей Х-сцепленных форм развиваются слабость и ССЗ.
Окулофарингеальная мышечная дистрофия — АуД-миопатия, вызванная экспансией тринуклеотидных повторов ядерного гена 1 поли(А)-связывающего белка (PABPN1). Заболевание развивается на пятом или шестом десятилетии жизни с дисфагии и выраженного птоза. Выраженная дистальная и проксимальная слабость возникает на более поздних этапах течения заболевания. Хирургическая коррекция птоза эффективна, дисфагию вылечить труднее. У пациентов нормальная ОПЖ.