а) Нечувствительность к андрогенам. В норме мужской организм несет в себе единственную копию Х-сцепленного гена андрогенового рецептора (AR). Таким образом, одна мутация способна полностью инактивировать мужской рецептор и привести к полной нечувствительности к андрогенам (устаревший термин — синдром тестикулярной феминизации). Это одна из самых распространенных форм 46,XY-расстройства полового развития с частотой встречаемости 1:20 000 новорожденных мальчиков.
Пациенты с абсолютной нечувствительностью к андрогенам обладают типичными наружными женскими половыми органами. Если подозрение на заболевание не возникает при определении кариотипа новорожденного, оно редко диагностируется до полового созревания, кроме случаев, когда в промежности/складках половых губ можно обнаружить яички при рутинном физикальном осмотре. Поскольку яички секретируют антимюллеров гормон, внутренние структуры мюллерова протока, такие как матка, ее шейка и фаллопиевы трубы, отсутствуют.
Влагалище, как правило, неглубокое и заканчивается слепо. Структуры вольфова протока также отсутствуют. Яички могут располагаться в БП/больших половых губах и не способны к сперматогенезу. Уровень антимюллерова гормона остается повышенным в первый год жизни (если яички не были удалены хирургически) и после полового созревания. Повышение уровня тестостерона и ЛГ в период новорожденности и пубертата является результатом повреждения регуляции обратной связи, что обусловлено резистентностью к андрогенам на уровне гипоталамуса.
В подростковом возрасте волосяной покров на лобке и в подмышечных впадинах развит слабо/отсутствует. Ароматизация тестостерона до эстрадиола под действием CYP19 может происходить в ПЖК грудных желез, эстрогеновые рецепторы при этом заболевании не поражаются. Таким образом, развитие груди происходит по женскому типу.
Для частичной нечувствительности к андрогенам (синдром Рейфенштейна) характерны различные вариации промежуточного типа строения гениталий; в этом случае в подростковый период протекают вирилизация и рост грудных желез. Умеренная нечувствительность может наблюдаться при мужском фенотипе с гинекомастией и бесплодием как единственными проявлениями. Во многих случаях легкой формы заболевания мутации андрогенных рецепторов не выявляются, что может быть результатом дефектов других факторов транскрипции, влияющих на действие рецептора.
б) Агенез клеток Лейдига. Агенез/гипоплазия клеток Лейдига — редкий АуР-синдром, обусловленный мутацией гена LHGCR, кодирующего ЛГ-рецептор. Без стимуляции ЛГ (или ХГЧ на ранних сроках развития плода) клетки Лейдига не дифференцируются должным образом и не секретируют тестостерон. Таким образом, новорожденные мальчики рождаются с женским/промежуточным типом строения гениталий. Мюллеровы структуры отсутствуют, поскольку выработка антимюллерова гормона клетками Сертоли не поражается.
Уровень ЛГ повышен в период новорожденности и пубертате, он адекватно реагирует на гонадотропин-рилизинг-гормон, при этом уровень тестостерона остается низким и не поддается стимуляции ХГЧ. Девочки обладают нормальным фенотипом, но могут страдать олигоменореей по причине первичной дисфункции яичников.
в) Синдром персистенции мюллеровых протоков. Синдром персистенции мюллеровых протоков — редкое АуР-заболевание, обусловленное мутацией генов антимюллерова гормона (синдром персистенции мюллеровых протоков I типа)/антимюллерова рецептора (ген AMHR2, синдром персистенции мюллеровых протоков II типа). Клинически они различаются низким уровнем/полным отсутствием антимюллерового гормона у пациентов с мутацией антимюллерова гормона/содержанием этого гормона выше нормальных значений у пациентов с мутацией рецептора к антимюллерову гормону.
У мальчиков сохраняется секреция тестостерона, поэтому они имеют мужской тип строения гениталий и структуры вольфова протока. Однако недостаток антимюллерова гормона препятствует регрессии мюллеровых структур, вследствие чего у них также присутствуют матка и фаллопиевы трубы, как правило плотно прилегающие к семявыносящему протоку. Мюллеровы структуры в норме втягиваются через паховый канал по мере опущения яичек.
Однако в этом случае они нередко препятствуют опущению яичек в мошонку и вызывают двустороннюю паховую грыжу (где с одной стороны будет располагаться матка), а также двусторонний, реже односторонний крипторхизм. Состояние обычно диагностируется во время хирургического вмешательства. Фертильность у таких пациентов может оставаться нормальной либо быть сниженной.
Сохраняется риск развития ЗНО в случаях, когда неопустившееся яичко остается в БП.
г) Гипогонадотропный гипогонадизм. Более легкие/поздние проявления синтеза андрогенов (после 13-14 нед) могут обеспечить полноту слияния лабиоскротальных складок и нормальное расположение выходного отверстия уретры, однако последующий рост полового члена будет оставаться недостаточным. У таких пациентов отмечается микропенис. Наиболее распространенной причиной является недостаток секреции гонадотропинов (в частности, ЛГ); даже если ЛГ присутствует в малом количестве, раннее развитие по мужскому типу протекает нормально, поскольку в I триместре беременности выработка тестостерона контролируется главным образом ХГЧ.
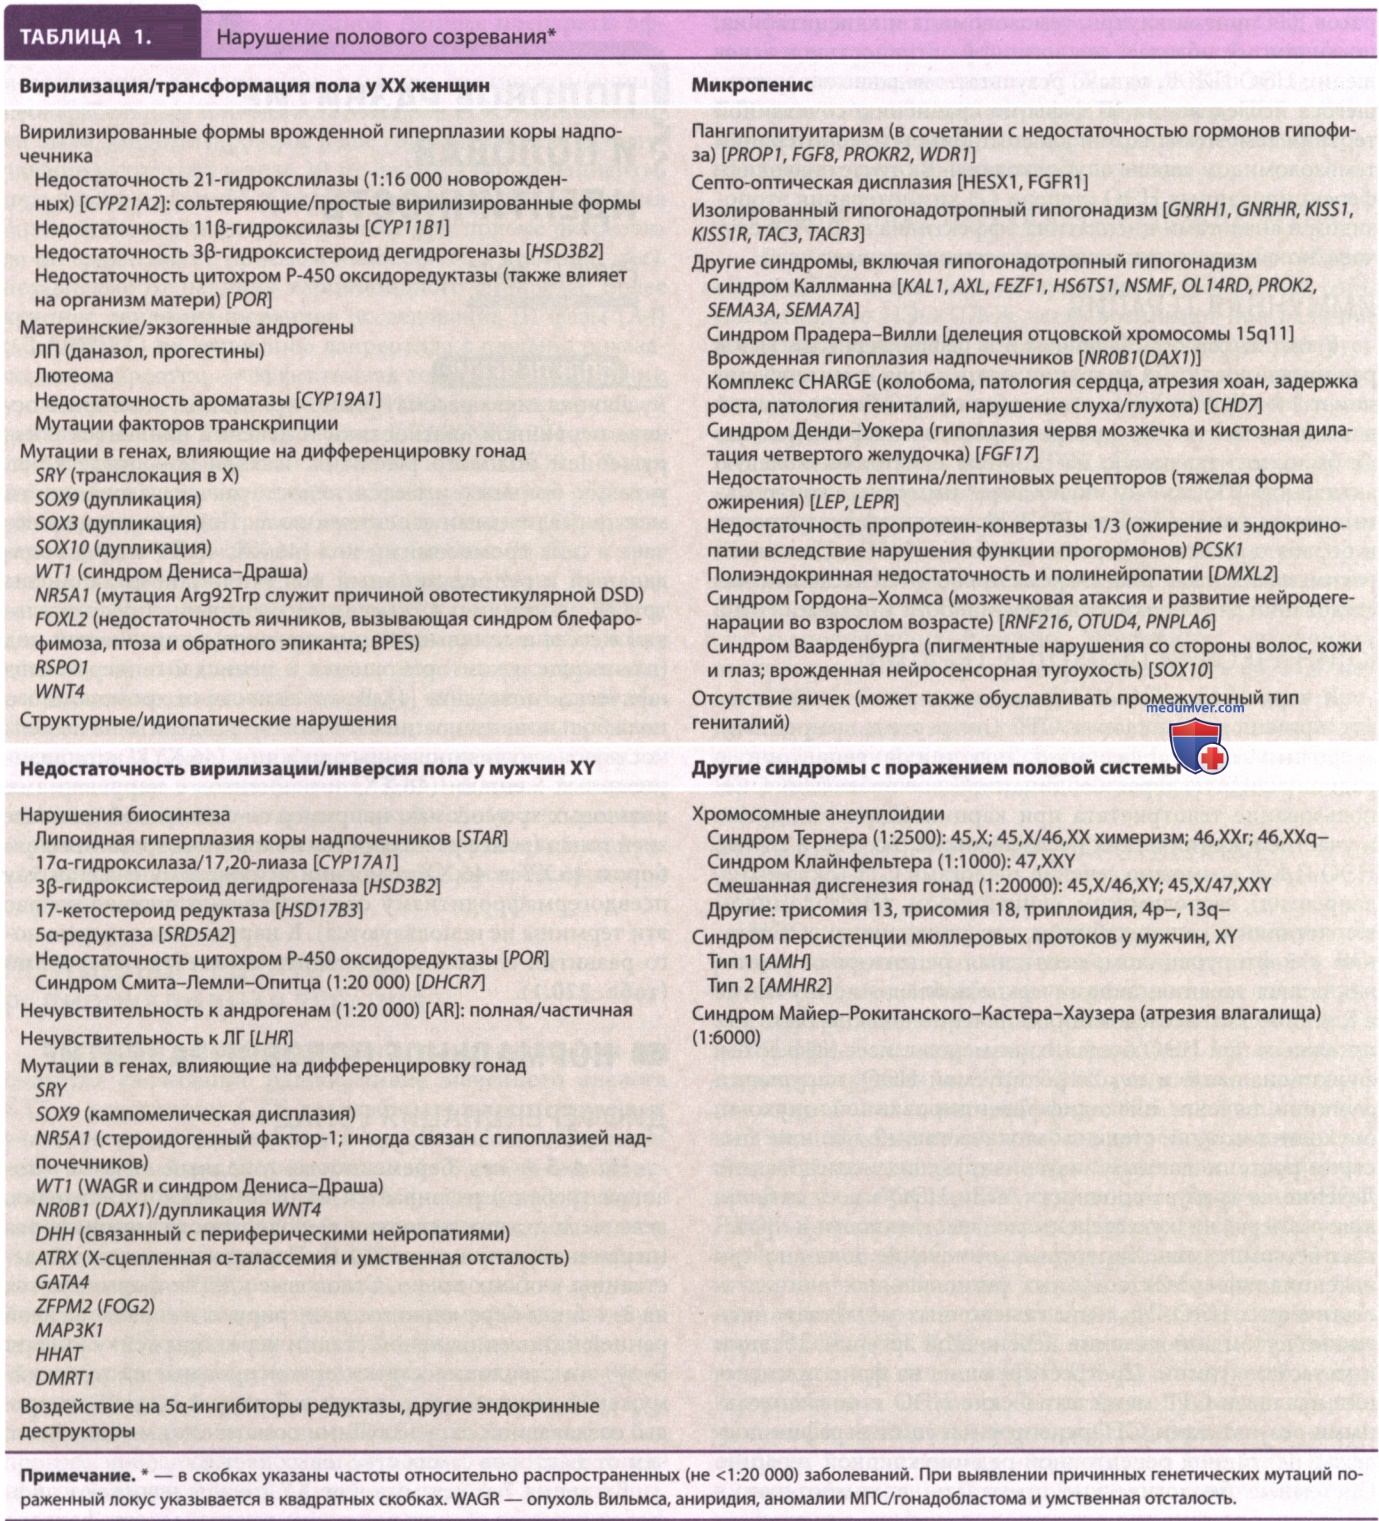
Патология секреции ЛГ и ФСГ может наблюдаться, если нейроны, которые в норме секретируют ГнРГ, оказываются неспособны мигрировать в гипоталамус. Это состояние, синдром Каллманна, как правило Х-сцепленное, обусловлено мутацией гена KAL1, однако в процесс вовлечены и множество других генов (см. табл. 1). Оно нередко сопровождается ослаблением/потерей обоняния. Другое состояние, при котором нарушается развитие гипоталамуса, приводящее к гипогонадизму, носит название «синдром Прадера-Вилли».
Его причиной служат отцовские делеции, дефекты метилирования и материнская однородительская дисомия отпечатка локуса хромосомы 15q12. Новорожденные с этим синдромом имеют характерный внешний вид: малый битемпоральный диаметр черепа, миндалевидные глаза с антимонголоидным разрезом глаз, маленького размера кисти рук и стопы. Для младенцев типична гипотония, последующая задержка в развитии и отставание в росте. В детском возрасте отмечается гипоталамическое ожирение.
Пациенты с врожденной гипоплазией надпочечников в результате мутации фактора транскрипции DAX1 страдают от нарушения развития вентромедиального гипоталамуса и последующего гипогонадотропного гипогонадизма, вызывающего надпочечниковую недостаточность, для которой характерны дефицит альдостерона и потеря электролитов. Стероидгенный фактор-1 (SF-1), кодируемый геном NR5A1 — орфанный нуклеарный рецептор, чрезвычайно важный для развития и функционирования надпочечников, половых желез, гонадотропов гипофиза, вентромедиальных ядер гипоталамуса и дифференциации мужской репродуктивной системы.
Гетерозиготные нулевые/умеренные гомозиготные мутации обнаруживаются главным образом среди пациентов 46,XY с недостаточной вирилизацией/женщин 46,XX с синдромом преждевременного истощения яичников.
Лишь у немногих из них отмечается надпочечниковая недостаточность.
Гипогонадотропный гипогонадизм часто является результатом нарушения развития передней доли гипофиза в целом или расположенных в этом участке популяций клеток. Патология гипофиза может быть сопряжена с другими медиальными расстройствами, включая гипоплазию зрительного нерва и прозрачной перегородки, так называемую септооптическую дисплазию. Сопутствующими гормональными нарушениями способны выступать недостаточность гормона роста, АКТГ и ТТГ.
Проявления возможны в неонатальный период в виде гипогликемии и гипотиреоза (диагностируется в рамках программ скрининга новорожденных). Дисфункцию зрительного нерва младенцев во время рутинного осмотра диагностировать затруднительно, однако она формирует характерный нистагм в течение первых месяцев жизни.
Несмотря на то что пангипопитуитаризм носит зачастую спорадический характер, доказана роль мутаций факторов транскрипции, контролирующих развитие гипофиза, особенно PROP1 и септооптической дисплазии с мутацией гена HESX. В редких случаях мутации гена, кодирующего β-субъединицу ЛГ, способны привести к фенотипу, схожему с гипогонадотропным гипогонадизмом.