Гениталии промежуточного типа у генетических женщин обычно являются результатом воздействия чрезмерно повышенного уровня андрогенов. Вирилизующая врожденная гиперплазия надпочечников — наиболее частая причина развития гениталий промежуточного типа у девочек с частотой встречаемости 1:16 000 новорожденных.
Напротив, выраженный недостаток андрогенов на ранних сроках беременности приводит к промежуточному/женскому типу строения половых органов у мальчиков. Как правило, структуры мюллерова протока, такие как матка, ее шейка, верхний отдел влагалища, отсутствуют, поскольку семенники способны вырабатывать фактор регрессии мюллеровых протоков.
Соответственно, пациенты при этом заболевании обладают коротким слепо заканчивающимся влагалищем.
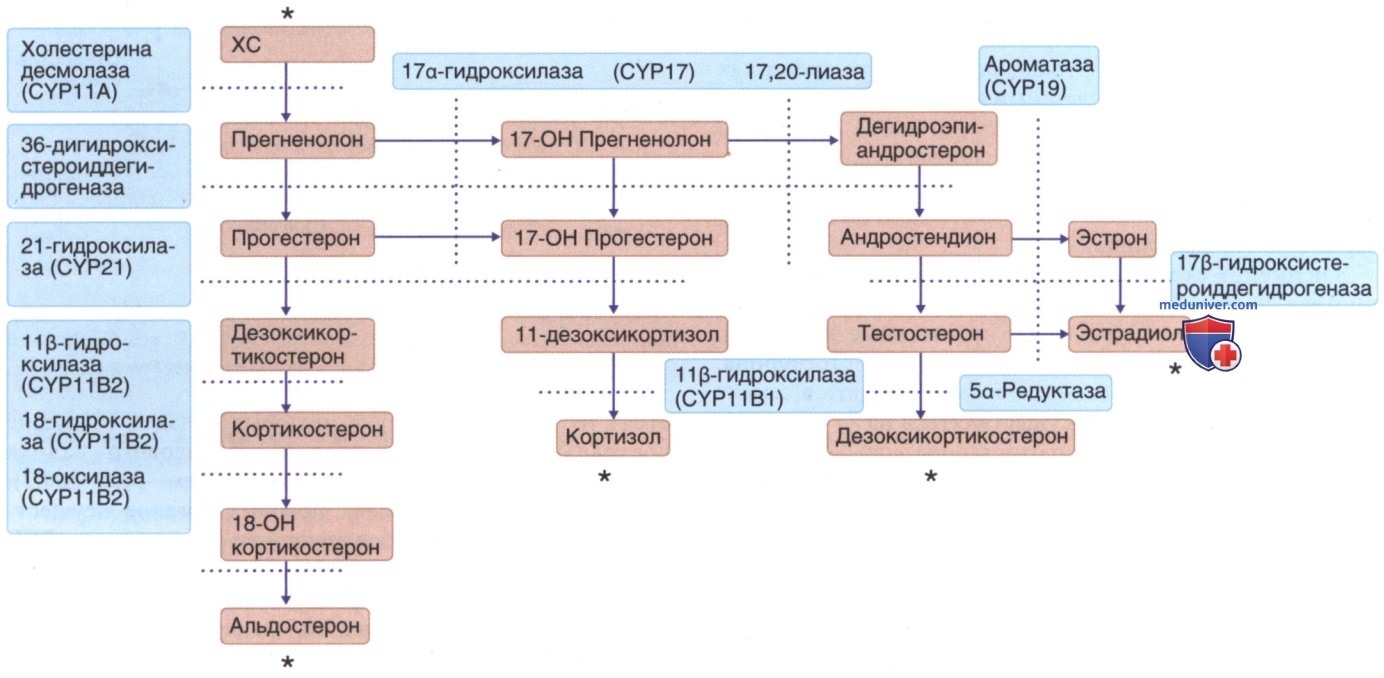
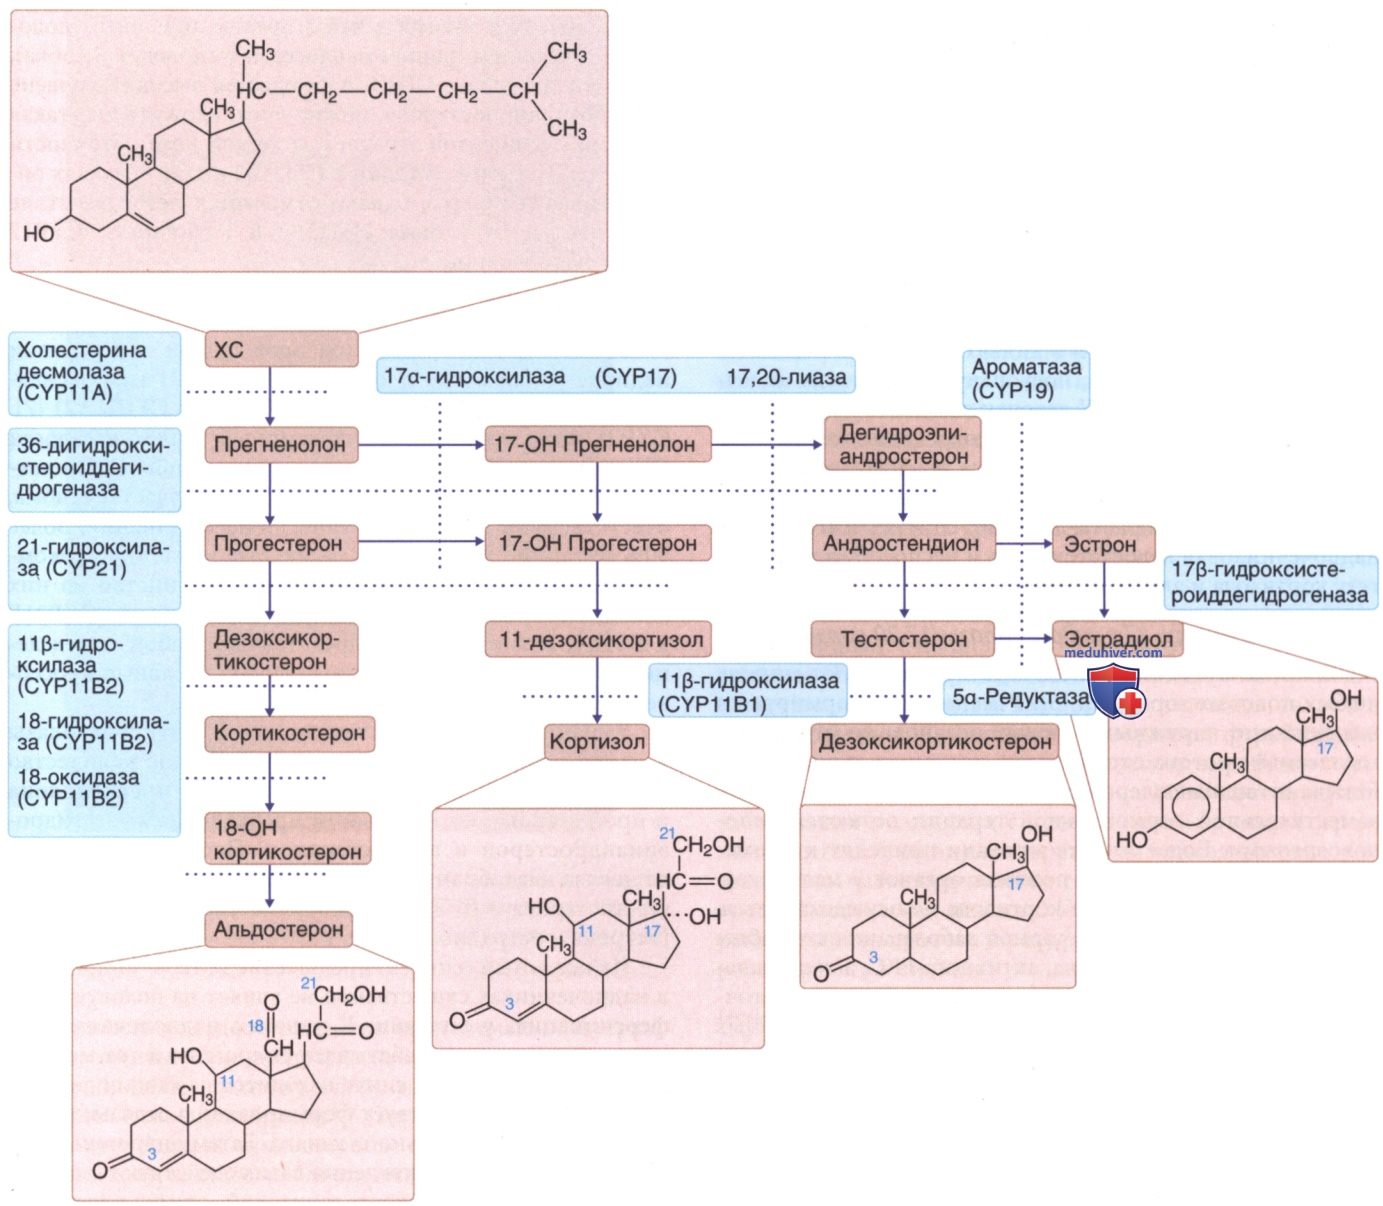
а) Врожденная гиперплазия надпочечников. Дефект, лежащий в основе развития любой формы врожденной гиперплазии надпочечников, — нарушение синтеза кортизола (см. рис. 1 и рис. 2). Недостаточный синтез кортизола стимулирует гипоталамус и гипофиз на выработку повышенного количества кортикотропин-рилизинг-гормона и АКТГ соответственно. Как следствие, возникает гиперплазия желез надпочечника, стероидные предшественники аккумулируются в условиях блока биосинтеза. Иногда эти предшественники могут трансформироваться в андрогены.
Рисунок 1. Синтез стероидов. Этапы синтеза прогестерона и минералокортикоидов (альдостерона), глюкокортикостероидов (кортизола), андрогенов (тестостерона и дигидротестостерона) и эстрогенов (эстрадиола) приведены слева направо. Ферменты, катализирующие каждую реакцию, указаны в блоках. Если реакция осуществляется под действием особого фермента семейства цитохрома Р-450, его системное наименование (СYP и цифровой код) приведено в скобках. CYP11В2 и CYP17 обладают множественной активностью (для расширенной версии схемы, включая химические формулы холестерина и конечных продуктов каждого этапа, см. рис. 2)
Рисунок 2. Синтез стероидов. Этапы синтеза прогестерона и минералокортикоидов (альдостерон), глюкокортикостероидов (кортизол), андрогенов (тестостерон и дигидротестостерон) и эстрогенов (эстрадиол) представлены слева направо. Химическая формула приведена для холестерина и конечного продукта каждого этапа. Ферменты, катализирующие каждую реакцию, указаны в блоках. Если реакция осуществляется под действием особого фермента семейства цитохрома Р-450, его системное наименование (CYP и цифровой код) приведено в скобках. CYP11В2 и CYP17 обладает множественным действием
1. Липоидная гиперплазия. Причиной липоидной гиперплазии служат мутации гена STAR. При этой патологии ХС не способен полноценно проникать в митохондрию, начиная частично накапливаться в клетках. Синтез стероидов резко снижается за счет недостатка субстрата, аккумуляция липидов стремительно уничтожает стероид-продуцирующие клетки как в надпочечниках, так и в яичках.
Мальчики рождаются с женским фенотипом, поскольку их организм не вырабатывает тестостерон. У девочек же может наблюдаться скоротечное спонтанное половое созревание, потому что зернистые клетки яичника человека не синтезируют стероидные гормоны (и, следовательно, не накапливают ХС) до пубертатного возраста. В обоих случаях имеет место надпочечниковая недостаточность и неспособность к синтезу кортизола и альдостерона.
2. Недостаточность 17α-гидроксилазы/17,20 лиазы. Тяжелые мутации в гене CYP17 препятствуют синтезу любых половых гормонов. У мальчиков формируется женский тип наружных половых органов, но структуры мюллерова протока отсутствуют, поскольку яички вырабатывают антимюллеров гормон. Девочки в отсутствие заместительной гормональной терапии остаются неполовозрелыми.
Более мягкие мутации приводят к промежуточному типу внешних половых органов у мальчиков. Несмотря на то что синтез кортизола не осуществляется, пациенты даже с тяжелой формой заболевания способны к выработке кортикостерона, активного ГКС, а также альдостерона. Таким образом, надпочечниковая недостаточность у них не развивается. С другой стороны, у больных происходит избыточный синтез дезоксикортикостерона, обладающего минералокортикоидной активностью, следовательно, развивается склонность к АГ.
Большинство мутаций CYP17 влияют одновременно на действия гидроксилазы и лиазы, однако изредка встречаются те, которые влияют только на активность лиазы. Кроме того, мутации в других генах, помимо CYP17, могут обладать схожим фенотипом с недостаточностью 17,20-лиазы (например, андрогенная недостаточность на фоне нормального синтеза кортизола). Они включают в себя мутации вспомогательного белка-переносчика электронов, цитохрома b5, и двух генов альдокеторедуктазы, AKR1C2 и AKR1C4.
В норме изоферменты AKR1C катализируют активность 3α-гидрокситероиддегидрогеназы, что обеспечивает синтез потентного андрогена, ДГТ, через альтернативную «обходную» реакцию, которая не использует тестостерон в качестве промежуточного продукта.
3. Недостаточность 3β-гидроксистероиддегидрогеназы. Тяжелые мутации в гене HSD3B2 препятствуют синтезу альдостерона, кортизола, тестостерона и эстрогенов. За счет повышенного синтеза и секреции дегидроэпиандростерона, слабого андрогена, отмечается некоторый рост полового члена/наружной части клитора. У мальчиков с этим заболеванием имеется ярко выраженный промежуточный тип строения гениталий, у девочек может отмечаться клиторомегалия. В отсутствие лечения в обоих случаях развивается надпочечниковая недостаточность.
Поскольку у многих детей с преждевременным половым созреванием (раннее оволосение подмышек и лобка), а также у девушек с СПКЯ наблюдается высокий уровень дегидроэпиандростерона, можно предположить, что такая категория пациентов страдает от легкой недостаточности HSD3B2. При этом мутации в HSD3B2 в таких случаях обнаруживаются редко, однако отмечается несоответствие относительного уровня HSD3B2 и активности CYP17 в коре надпочечников.
4. Недостаточность 21-гидроксилазы. В >90% случаев причиной врожденной гиперплазии надпочечников служит недостаточность 21-гидроксилазы, вызванная мутацией гена CYP21 (или CYP21A2). CYP21 и его практически идентичный аналог, псевдоген CYP21P (или CYP21A1P), расположен в главном комплексе гистосовместимости хромосомы 6р21.3, участке генома, ответственном за высокий уровень рекомбинации. Более 90% мутаций происходят в результате межгенной рекомбинации между CYP21 и CYP21P.
Большинство из них являются трансферами вредных мутаций от CYP21P к CYP21, 20% из которых представляют собой сеть делеций CYP21, причиной которых служит неравный кроссовер на стадии мейоза.
У пациентов с недостаточностью 21-гидроксилазы в надпочечниках синтезируется избыточное количество 17-гидроксипрогестерона, 17-гидроксипрегненолона и прогестерона, которые затем превращаются в дегидроэпиандростерон и андростендион. После секреции эти вещества метаболизируются до активных андрогенов (тестостерона и ДГТ) и в меньшей степени до эстрогенов (эстрона и эстрадиола).
Избыточный синтез предшественников андрогенов в надпочечниках существенно не влияет на половую дифференциацию у мужчин. У девочек надпочечники начинают усиленно вырабатывать андрогены в тот момент, когда урогенитальный синус находится на стадии деления на септы, что препятствует формированию отдельного вагинального и уретрального канала. Затем андрогены надпочечникового происхождения взаимодействуют с андрогенными рецепторами кожи гениталий, стимулируют рост клитора, способствуют слиянию лабиальных складок и вызывают ростральную миграцию отверстия уретры/влагалища.
При этом внутренние структуры вольфова протока, такие как предстательная железа и семенные протоки, обычно не вирилизируются, вероятно, по той причине, что развитие вольфова протока требует существенно более высокой местной концентрации тестостерона, в отличие от наружных гениталий. Тем не менее при особо выраженных формах заболевания у девочек могут развиваться типичные мужские внутренние половые органы.
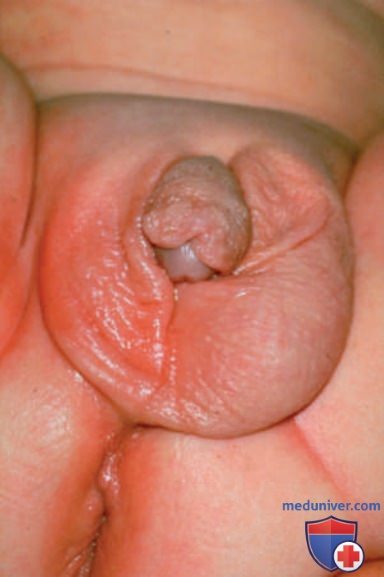
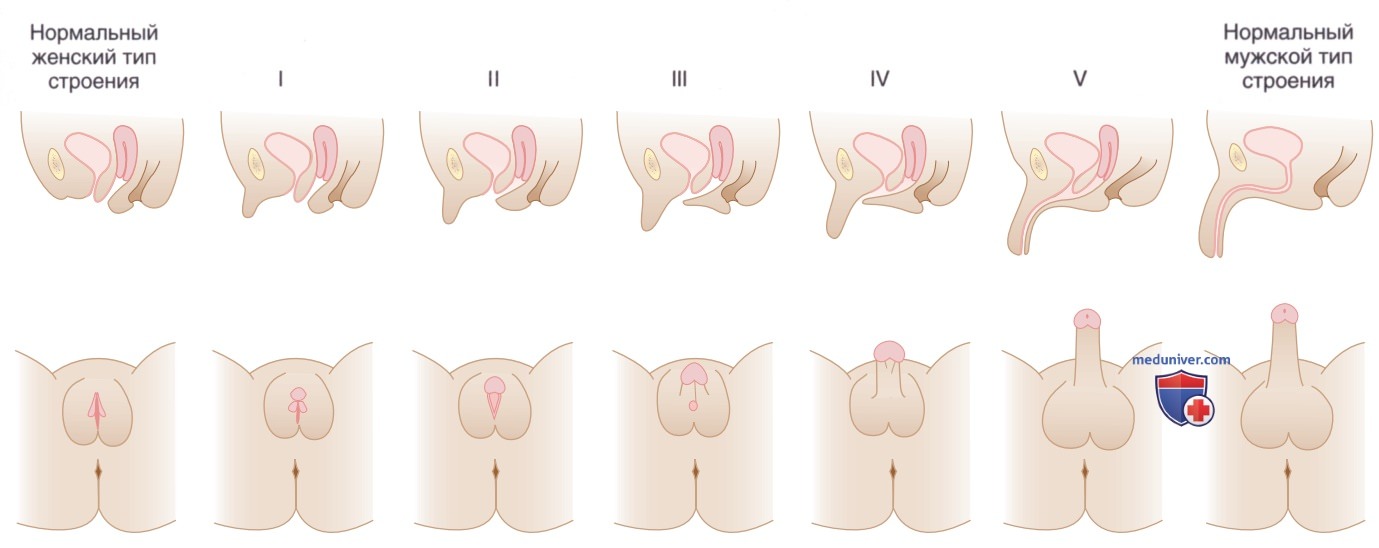
Соответственно, для тяжелой клинической картины характерно наличие гениталий промежуточного/мужского типа с промежностной гипоспадией и искривлением полового члена на фоне отсутствия пальпируемых яичек (рис. 3). Тяжесть вирилизации обычно оценивается по пятибалльной шкале, разработанной Прадером (рис. 4). Степень выраженности промежуточного типа строения гениталий у девочек с типичной врожденной гиперплазией надпочечников коррелирует с тяжестью ферментативных нарушений, вызванных определенной мутацией в каждом конкретном случае.
Рисунок 3. Вирилизированные наружные половые органы новорожденной девочки с врожденной гиперплазией надпочечников, обусловленной недостаточностью 21-гидроксилазы. В мошонке отсутствуют яички
Рисунок 4. Аномалия дифференцировки урогенитального синуса и наружных половых органов. Боковое схематическое изображение нормального строения мужских и женских половых органов и различные степени вирилизации девочек по шкале Prader. Матка (затенена на рисунке) присутствует у вирилизированных женщин, даже если наружные половые органы развиты по мужскому типу (Prader V)
Большинство пациентов (75%) не способны вырабатывать достаточное для поддержания электролитного баланса количество альдостерона, так называемые сольтеряющие пациенты. Они предрасположены к эпизодическому и потенциально опасному для жизни состоянию — гипонатриемической дегидратации. Случаи, когда у пациентов с уровнем синтеза альдостерона, позволяющим предотвратить потерю соли, наблюдаются признаки пренатальной вирилизации и/или значительно повышенной выработки гормонов-продуктов 21-гидроксилазы (например, 17-гидроксипрогестерона), называют простой вирилизацией.
4. Недостаточность 11β-гидроксилазы. У пациентов с недостаточностью 11β-гидроксилазы имеются мутации в гене CYP11B1. При этом отмечается повышенный уровень дезоксикортикостерона и 11-дезоксикортизола, а также ранних предшественников кортизола, в частности 17-гидроксипрогестерона. В организме больных происходит избыточный синтез надпочечниковых андрогенов, что ведет к схожей с недостаточностью 21-гидроксилазы картине. Однако для дефицита 11β-гидроксилазы характерна нормальная выработка альдостерона, и потери электролитов не происходит.
Между тем у таких пациентов наблюдается склонность к АГ в результате повышения уровня дезоксикортикостерона и его метаболитов.
б) Нарушения биосинтеза андрогенов. Липоидная гиперплазия, недостаточность 17-гидроксилазы/17,20-лиазы, недостаточность HSD3B2 приводят к нарушению биосинтеза как кортикостероидов, так и половых гормонов. Существует два варианта ферментативной недостаточности, которые нарушают выработку только андрогенов. Их фенотипы схожи. Мальчики при этом заболевании рождаются с промежуточным типом строения гениталий, но вирилизируются в период полового созревания и часто причисляют себя к мужчинам, даже если воспитывались как девочки. У них отсутствуют структуры мюллерова протока в результате секреции антимюллерова гормона в яичках.
1. Недостаточность 17-кетостероидредуктазы (17-гидроксистероиддегидрогеназы 3). Причиной заболевания выступают мутации в гене HSD17B3. Несмотря на то что тестостерон не вырабатывается в достаточной мере, происходит синтез другого активного андрогена — андростендиона. Поскольку активностью 17-кетостероидредуктазы обладают и иные ферменты в других тканях, все равно синтезируется некоторое количество тестостерона, особенно в период полового созревания, когда в крови повышается уровень циркулирующего андростендиона.
2. Недостаточность 5α-редуктазы. У пациентов с недостаточностью 5а-редуктазы, обусловленной мутацией гена SRD5A2, тестостерон синтезируется в нормальном количестве, однако выработка нормальной концентрации ДГТ, наиболее потентного из естественных андрогенов, у таких больных невозможна. Этот фермент недостаточно экспрессируется в яичках (уровень циркулирующего ДГТ относительно низок); взамен этого происходит его экспрессия в коже гениталий.
Внутренним структурам вольфова протока этот фермент не требуется, они остаются интактными: высокий уровень тестостерона в период полового созревания стимулирует рост полового члена без участия активности 5α-редуктазы.
в) Другие нарушения синтеза стероидов:
1. Недостаточность ароматазы. Мутации CYP19 приводят к недостаточности ароматазы как у плода, так и в плаценте. В плаценте, как это и бывает в норме, дегидроэпиандростерона сульфат превращается в андростендион и тестостерон, однако трансформация этих андрогенов в эстрон и эстрадиол оказывается невозможна. Андрогены, в свою очередь, аккумулируются, циркулируя в организмах матери и плода, вызывая вирилизацию как беременной женщины, так и плода женского пола. Мальчики при этом состоянии рождаются с нормальным фенотипом. У девочек в отсутствие лечения наблюдается дальнейшая вирилизация в период полового созревания.
Недостаток активности ароматазы в костях приводит к удлинению скелета у представителей обоих полов (поскольку эстрогены необходимы для закрытия зон роста костей) и впоследствии к развитию остеопороза.
2. Недостаточность цитохром Р-450 оксидоредуктазы. Данное состояние представляет собой одну из форм синдрома Антли-Бикслера, для которого характерны аномалии скелета и краниосиностоз; большинство пациентов имеют промежуточный тип строения гениталий, обусловленный мутацией в гене POR. Синдром Антли-Бикслера без нарушения строения половых органов обусловлен мутацией рецептора гена FGF (FGFR2).
Поскольку при заболевании нарушается активность всего семейства микросомальных цитохромов Р-450, абсолютная недостаточность цитохром Р-450 оксидоредуктазы (POR) несовместима с жизнью, при описанных мутациях частичная активность POR сохраняется. Мутации POR способны приводить к аномалиям скелета за счет нарушения синтеза ХС. Промежуточный тип строения гениталий обусловлен несколькими механизмами. Снижение активности 17α-гидроксилазы/17,20-лиазы (CYP17) нарушает синтез андрогенов и приводит к недостаточной вирилизации у мужчин. Напротив, снижение активности 21-гидроксилазы (CYP21) обуславливает избыточную вирилизацию у женщин.
В обоих случаях может наблюдаться недостаточность надпочечников. Наконец, снижение активности плацентарной ароматазы (CYP19) вирилизирует как организм матери, так и плод женского пола.
3. Синдром Смита-Лемли-Опитца. Относительно частое нарушение (1:20 000 новорожденных в Северной Европе) последнего этапа синтеза ХС (превращение из 7-дегидрохолестерина), обусловленное мутацией гена DHCR7, кодирующего 7-дигидрохолестеринредуктазу. Для синдрома характерны множественные врожденные аномалии, в том числе НМТ плода, укорочение скелета, микроцефалия, умственная отсталость, агрессивное поведение, судороги, гипотония, полидактилия, волчья пасть, патология сердца, гипоплазия легких и аномалии почек. У мальчиков отмечается промежуточный тип строения гениталий.
Тяжесть клинической картины существенно варьирует и зависит от характера мутации. Патогенетические причины промежуточного типа строения половых органов включают в себя недостаточную для биосинтеза стероидных гормонов выработку ХС, а также токсическое воздействие предшественника, 7-дегидрохолестерина, на стероидогенные клетки.