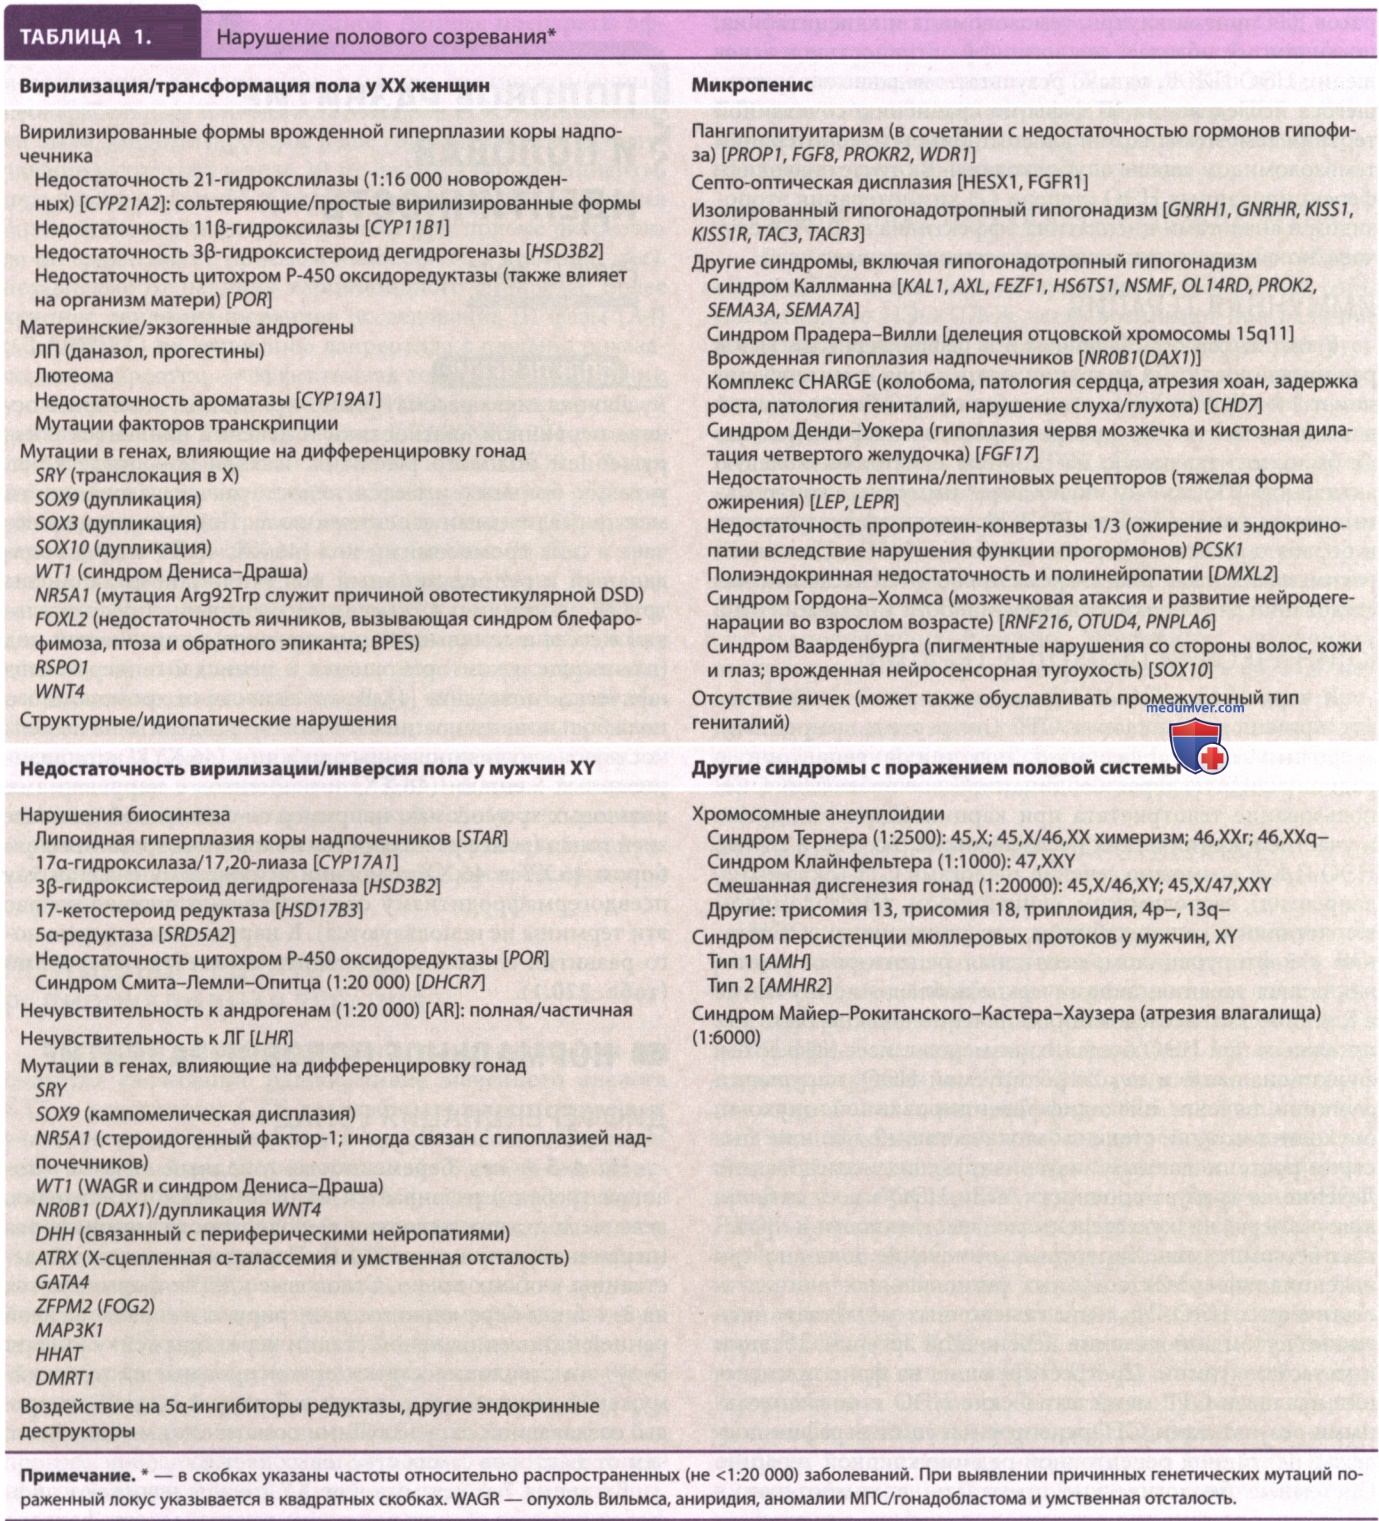
1. Синдром Тернера. Пациенты с синдромом Тернера имеют нормально развитые по женскому типу наружные половые органы, матку и фаллопиевы трубы, однако яичники редуцированы. Как правило, при синдроме Тернера беременность прерывается спонтанным выкидышем, частота случаев живых новорожденных составляет 1:2500. Для классической формы заболевания характерен кариотип 45,X, однако у многих пациентов также присутствует аномальная вторая Х-хромосома/фрагмент Y-хромосомы, лишенной SRY. У других пациентов наблюдается мозаицизм в виде 46,XX и 45,X клеток, фенотип при этом поражается относительно слабо.
В отсутствие лечения замедляется рост. Типичны изменения внешности, в частности лимфедема в области шеи, «крыловидная шея», низкая линия роста волос на затылке, большой угол между плечом и предплечьем, «вдавленная» ГК с широко расставленными сосками, низкое расположение ушных раковин и микрогнатия. Как правило, у пациентов наблюдается первичная аменорея, однако временами могут отмечаться менархе с синдромом истощения яичников. Прием эстрогенов значительно улучшает плотность костей, однако остается неясным, в какой степени это снижает риск переломов и приводит к улучшению в долгосрочной перспективе.
2. Синдром Клайнфельтера. При этом заболевании для мальчиков характерно нормальное развитие полового члена и мошонки, но яички, как правило, уплотнены и не достигают нормального размера. Типичен высокий рост. В подростковом возрасте нередко отмечается гинекомастия. У взрослых появляются признаки недостаточности тестостерона, у многих выявляется азооспермия. Кариотип представлен 47.XXY. Среди гормональных нарушений отмечается повышение уровня гонадотропина и снижение концентрации тестостерона сыворотки крови. Синдром Клайнфельтера — нередкая патология с частотой распространения 1:500-1000 новорожденных мальчиков.
3. Смешанная дисгенезия гонад. Смешанная дисгенезия гонад — частая причина полового развития промежуточного типа с частотой встречаемости 1:20 000 новорожденных. Кариотип чаще всего мозаичен, 45,X/46,XY. Клиническая картина поражения половых желез широко варьирует, они могут быть представлены как фиброзными образованиями, схожими с таковыми при синдроме Тернера, так и нормально развитыми яичками и мужским фенотипом. Нередко с одной стороны в мошонке расположен фиброзный тяж, с другой — нормальное яичко.
Для некоторых пациентов характерен фенотип, напоминающий синдром Тернера. Со стороны фиброзированного яичка, как правило, обнаруживается фаллопиева труба. Функция клеток Лейдига, определяемая по чувствительности тестостерона к стимуляции ХГЧ и функция клеток Сертоли, оцениваемая по концентрации антимюллерова гормона сыворотки крови, снижены/нормальные.
б) Синдром мужчин XX. Мужчины с кариотипом 46,XX обладают нормально развитыми по мужскому типу наружными и внутренними половыми органами; однако, как при синдроме Клайнфельтера, характерен малый размер яичек, азооспермия и бесплодие. В 75-90% спорадических случаев заболевания выявляется транслокация гена SRY в Х-хромосому; такой феномен происходит вследствие того, что ген расположен очень близко к псевдоаутосомному участку, где короткие плечи X-/Y-хромосом гомологичны и возможна мейотическая рекомбинация. Дупликация фактора транскрипции SOX9 способна служить причиной ряда семейных случаев реверсии пола XX.
в) Синдромы женщин XY. Пациенты с абсолютной XY дисгенезией гонад (синдром Свайера) обладают нормальным женским фенотипом, у них имеются матка и фаллопиевы трубы, однако яичники представлены в виде соединительнотканных тяжей. У них отсутствуют мальформации, как при синдроме Тернера, рост достигает нормальных значений. Мутации гена SRY обнаруживаются в 15% случаев. В отличие от синдрома Тернера 45,X, у таких больных имеется повышенный риск развития гонадобластомы.
Похожий фенотип способен сформироваться в результате дупликации участка Х-хромосомы, содержащей ген DAX1, дупликации гена WNT4, гаплонедостаточности фактора транскрипции SF1. Помимо вышеперечисленного, половая реверсия XY также может быть обусловлена мутацией фактора транскрипции SOX9, вызывающей кампомелическую дисплазию, одну из форм карликовости. Мутации DHH вызывают дисгенезию гонад XY, сопряженную с периферической нейропатией.
У некоторых пациентов 46,XY на фоне отсутствия половых желез и структур мюллерова протока наблюдается промежуточный тип строения гениталий различной степени выраженности. Факт того, что некоторая часть ткани семенников функционировала по крайней мере до 10 нед беременности, а затем регрессировала, приводит к так называемому синдрому тестикулярной регрессии плода. Тестикулярная регрессия может произойти и на поздних сроках развития плода, и даже в постнатальном периоде; анорхия как изолированное состояние будет отмечаться у полностью вирилизированных мальчиков.
г) Атрезия влагалища. Синдром Майер-Рокитанского-Кастера-Хаузера характеризуется аплазией матки и верхнего отдела влагалища, частота встречаемости составляет 1:5000 новорожденных девочек. Другие аномалии сопровождают заболевание в 1/3 случаев, в частности, возможно развитие односторонней аплазией почки и дисплазии шейно-грудного отдела позвоночника (ассоциация MURCS). Генетическую причину в большинстве случаев установить не удается. Очень редко у больных обнаруживается гетерозиготная мутация WNT4; у таких пациентов имеются клинические и биохимические признаки избыточного действия андрогенов.
д) Овотестикулярное расстройство полового развития (истинный гермафродитизм). Овотестикулярное расстройство полового развития (истинный гермафродитизм) — редкое и, как правило, спорадическое заболевание, для которого типично одновременное наличие в организме семенных канальцев и фолликулов яичника. У большинства больных имеется овотестис, а на противоположной стороне — яичко/яичник; в мошонке, как правило, расположено яичко, но может присутствовать и овотестис.
Для гениталий характерен промежуточный тип строения, однако встречается как мужской, так и женский. Анатомия внутренних репродуктивных путей зависит от природы гонад, в особенности от того, синтезируют ли они антимюллеров гормон. В 90% случаев присутствует матка/рог матки. Ответ тестостерона на стимуляцию ХГЧ выражен по-разному, уровень антимюллерова гормона чаще всего снижен.
У большинства пациенток отмечается рост МЖ, овуляция и даже менструации в период полового созревания; наступление беременности и деторождение возможны после селективного удаления тестикулярной ткани. Кроме случаев, когда пол для воспитания не определен, мужская гендерная роль не должна поощряться у пациентов с маткой и опустившимися тестикулами, поскольку последние, как правило, дисгенически изменены и склонны к озлокачествлению.
Большинство больных с овотестикулярным расстройством полового развития имеют кариотип 46,XX. Несмотря на наличие тестикулярной ткани, у них обычно отсутствует SRY. Некоторые пациенты, представители различных этнических групп и регионов, являются носителями специфической мутации в NR5A1, Arg92Trp.