Порфирии — группа заболеваний, возникающих при нарушении синтеза гема и характеризующихся накоплением порфиринов или их предшественников (промежуточных метаболитов пути биосинтеза гема). Большинство порфирий — генетические и наследуемые заболевания, исключение составляют спорадическая форма поздней кожной порфирии и редкие случаи порфирий, развивающихся вследствие приобретенных соматических мутаций.
а) Классификация. Примерно 90% биосинтеза гема происходит внутри эритрона, где гем продуцируется для включения в Hb. Остальной объем гема синтезируется во всех остальных ядерных клетках организма, где гем включается в гемовые белки (гемопротеины).
Печень является основным органом, где происходит неэритроидный синтез гема, при этом большая часть продукта реакций включается в ферменты системы цитохрома Р450 (СУР). Порфирии можно разделить на две категории: эритропоэтические и печеночные.
Нарушения эритроидного биосинтеза гема ведут к развитию врожденной эритропоэтической порфирии и двух форм протопорфирии: эритропоэтической порфирии и Х-сцепленной протопорфирии. Также описана возможная третья форма протопорфирии, связанная с мутациями в гене CLPX. Нарушения неэритроидного биосинтеза гема ведут к развитию пяти форм печеночной порфирии: острой перемежающейся порфирии, вариегатной порфирии, поздней кожной порфирии, наследственной копропорфирии и порфирии с дефицитом 5-аминолевулиновой кислоты.
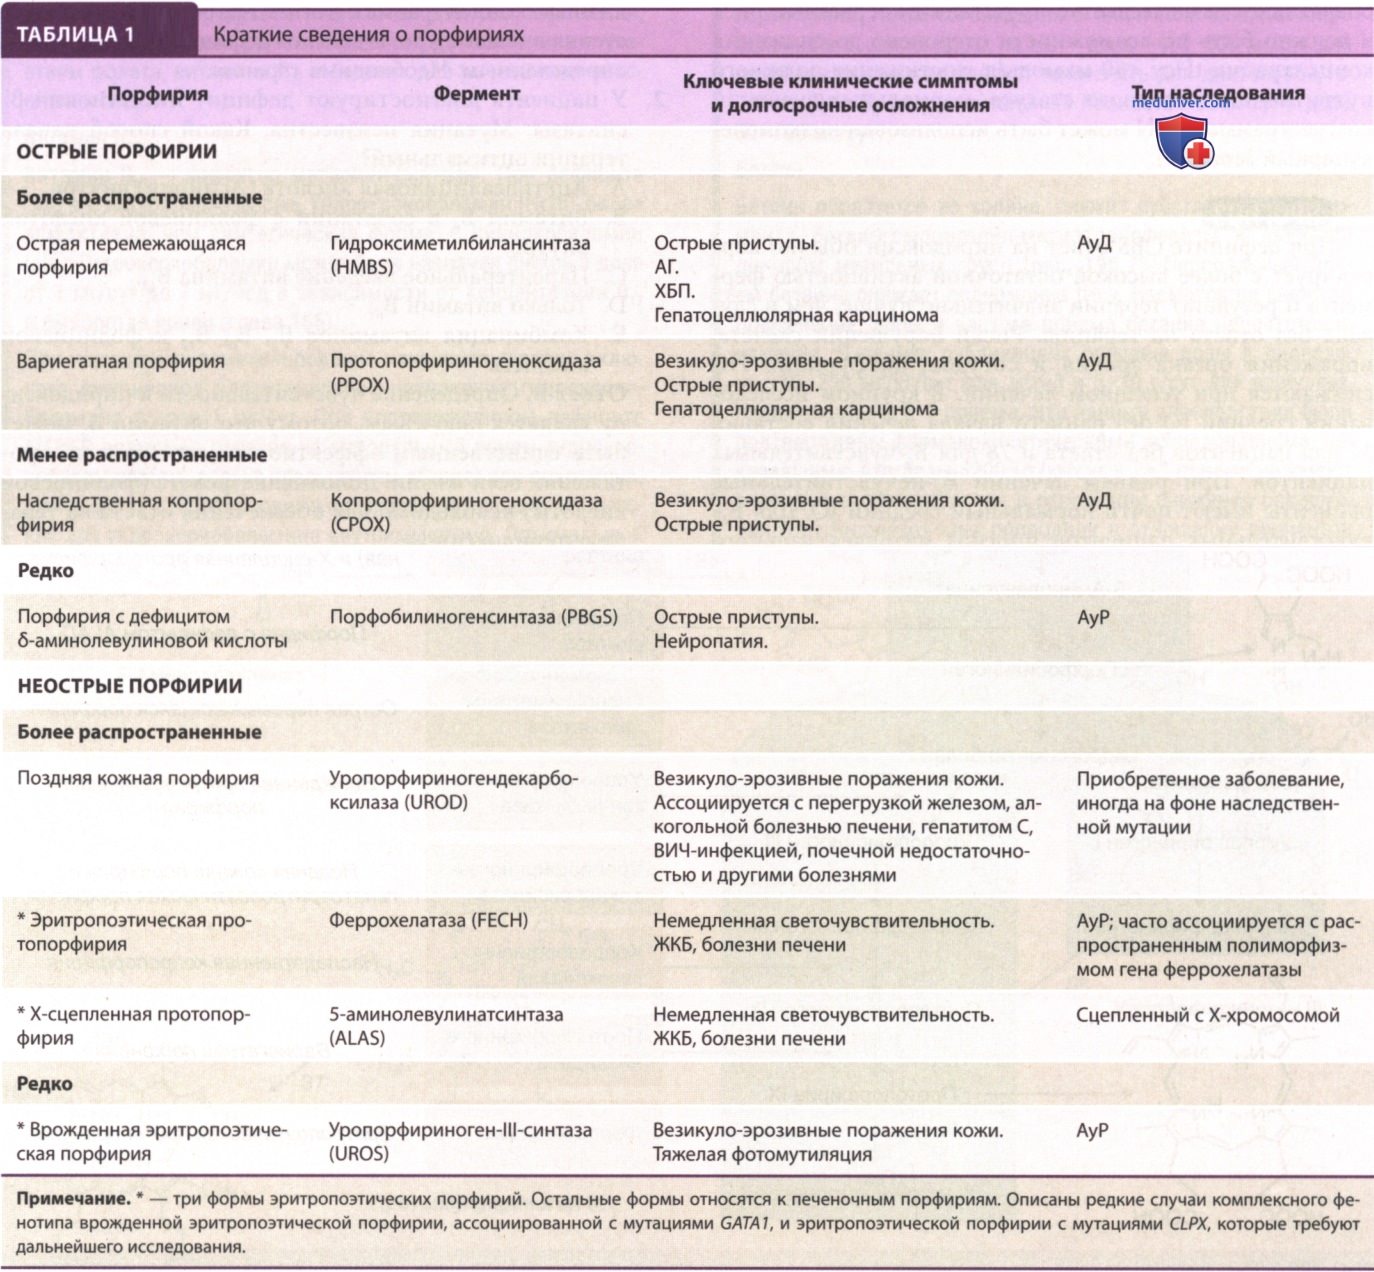
Клиническая классификация подразделяет порфирии еще на две пересекающиеся группы (табл. 1). Острые печеночные порфирии характеризуются потенциалом к развитию потенциально летальных острых приступов (острая перемежающаяся порфирия, вариегатная порфирия, наследственная копропорфирия и порфирия с дефицитом δ-аминолевулиновой кислоты), а неострые порфирии проявляются лишь кожными изменениями (поздняя кожная порфирия, врожденная эритропоэтическая порфирия, эритропоэтическая порфирия, Х-сцепленная протопорфирия).
б) Эпидемиология. Каждая порфирия характеризуется определенной распространенностью, варьирующей в разных популяциях. Оценка распространенности осложняется неполной пенетрантностью, субоптимальной диагностикой и неравномерной точностью биохимической диагностики, проводящейся разными лабораториями.
Распространенность в Европе составляет 9,2 (эритропоэтическая порфирия), 5,9 (острая перемежающаяся порфирия) и 3,2 (вариегатная порфирия) случаев на 1 млн человек. Показатели для Северной Америки сопоставимы с этими цифрами. Распространенность потенциально патогенных мутаций может быть выше представленных данных, достигая 560:1 000 000 человек, но при этом их пенетрантность низкая (~1%). Заболеваемость поздней кожной порфирией в Европе составляет 40-120:1 000 000 человек.
Наследственная копропорфирия распространена в меньшей степени, а врожденная эритропоэтическая порфирия и порфирия с дефицитом δ-аминолевулиновой кислоты встречаются крайне редко: опыт работы с ними ограничен небольшими сериями случаев и сообщениями об отдельных клинических случаях. «Эффект основателя» обусловил высокую распространенность острой перемежающейся порфирии в северной Швеции (23:1 000 000 человек) и вариегатной порфирии среди населения ЮАР, относящегося к потомкам иммигрантов из Дании (1,2:1000 человек белой популяции).
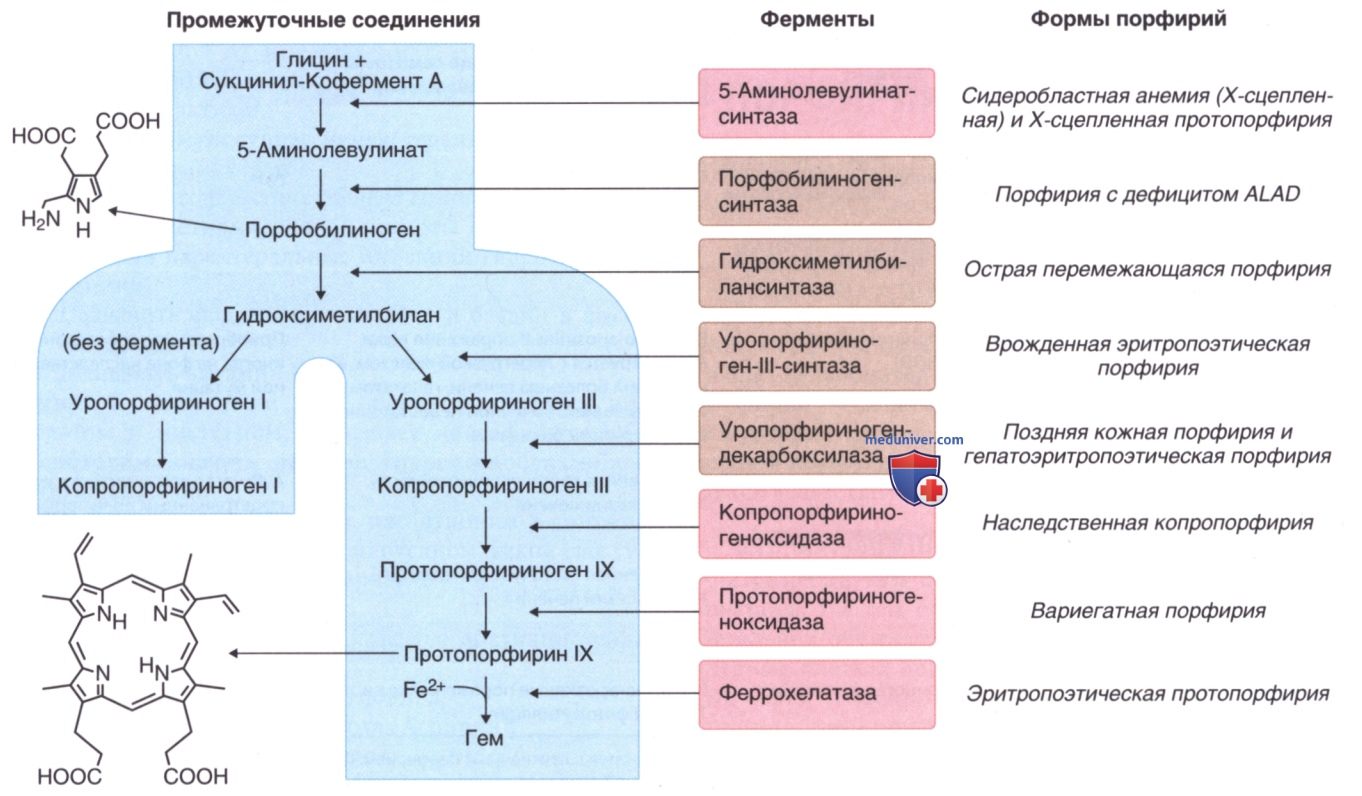
в) Патофизиология. Патобиологию порфирий легко понять, обратившись к пути биосинтеза гема (рис. 1). Эритроидный и неэритроидный синтез гема отличаются. Первый этап пути — синтез 5-аминолевулината (аминолевулиновой кислоты, ALC), который катализируется ферментом 5-аминолевулинатсинтазой (ALAS).
Рисунок 1. Путь биосинтеза гема. Гем синтезируется через ряд предшественников и промежуточных соединений порфирина; ферменты, катализирующие реакции, указаны слева. Формы порфирий, ассоциированные с дисфункцией ферментов, указаны справа
Неэритроидный фермент ALAS1 активно экспрессируется в печени и кодируется геном ALAS1. Эритроидная форма ALAS2 кодируется геном ALAS2 на Х-хромосоме. Гомогенность обоих генов составляет 73%. Остальные гены общие для двух систем.
1. Регуляция биосинтеза гема. Синтез аминолевулиновой кислоты в нормальных условиях считается этапом, лимитирующим скорость реакций пути. ALAS1 и ALAS2 регулируются разными механизмами (см. далее). Важность регулирующих элементов и белков, ассоциируемых с контролем синтеза гема, активно изучается. Они считаются потенциальными мишенями терапевтических воздействий и могут частично отвечать за модуляцию фенотипической экспрессии порфирий.
В некоторых случаях фенотипические признаки порфирии могут отмечаться даже в отсутствие первичного дефекта ферментов пути биосинтеза гема. При этом они представляют потенциальные терапевтические мишени.
1.1 Биосинтез гема в печени. Транскрипция ALAS1 активируется в ответ на снижение содержания гема в гепатоцитах и подавляется восполнением запасов гема. Механизмы биосинтеза гема в печени известны в меньшей степени, чем механизмы эритроидного синтеза гема.
1.2 Эритроидный биосинтез гема. ALAS2 не подавляется экзогенным гемином и не индуцируется факторами, способствующими индукции печеночного фермента ALAS1. Регуляция осуществляется на уровне нескольких ферментов, в том числе ALAS2, НМВ-синтазы и феррохелатазы. В первую очередь синтез регулируется доступностью железа. При снижении внутриклеточного пула железа IRP1 и IRP2, белки, регулирующие обмен железа, связываются с элементом, реагирующим на железо (ironresponsive element, IRE), в области 5’ мРНК ALAS2, предотвращая трансляцию и тем самым блокируя синтез ALAS2.
Также показано, что эритропоэтин напрямую действует на синтез гема, связывая продукцию гема с эритропоэзом.
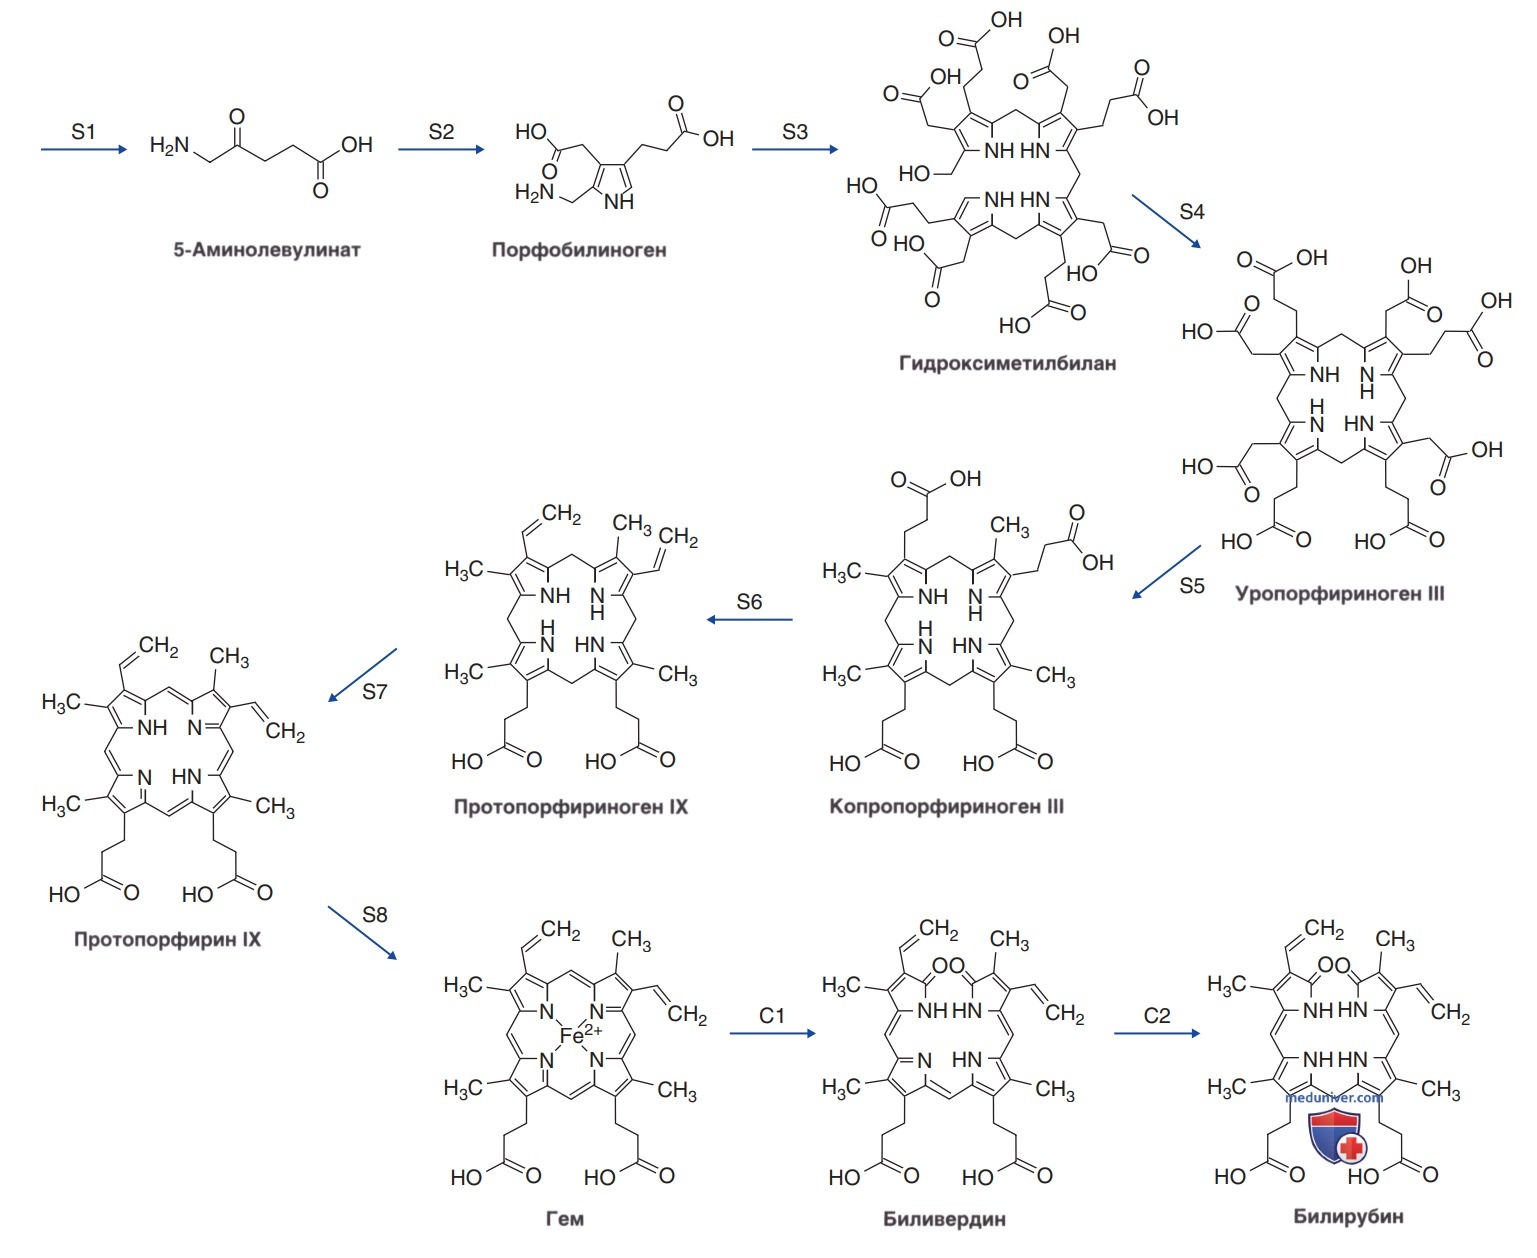
2. Путь биосинтеза гема. Структура биохимических промежуточных соединений в ходе биосинтеза гема, а также продуктов катаболизма гема (биливердина и билирубина) представлена на рис. 2. После ALAS-опосредованного синтеза аминолевулиновая кислота превращается в порфобилиноген (PBG), который имеет структуру монопиррольного кольца. Четыре молекулы PBG соединяются с образованием линейного тетрапиррола гидроксиметилбилана, который затем подвергается ферментной циклизации ферментом уропорфириноген-III-синтазой с образованием тетрапиррольного макроцикла уропорфириногена-III.
Рисунок 2. Биосинтез и катаболизм гема. S1-S3. Синтез предшественников порфирина и первого тетрапиррола. S1. 5-аминолевулинат синтезируется из глицина и сукцинил-кофермента А; данная реакция катализируется митохондриальным ферментом 5-аминолевулинат-(аминолевулиновая кислота)-синтазой (ALAS). S2. Происходит конденсация двух молекул 5-аминолевулината с образованием циклического пиррола — порфобилиногена; данная реакция катализируется цитозольным ферментом порфобилиноген-(PBG)-синтазой (PBGS). S3. Четыре молекулы порфобилиногена объединяются с формированием открытого тетрапиррола — гидроксиметилбилана; данная реакция катализируется цитозольным ферментом гидроксиметилбилансинтазой (HMBS). S4-S8. Последовательная модификация тетрапиррольных порфириногенов, порфиринов и гема. S4. Закрытию кольца, катализируемому цитозольным ферментом уропорфириноген-III-синтазой (UROS), способствует специфическая изомераза, тем самым образуя закрытый макроцикл. Это уропорфириноген-lll. В отсутствие фермента возникает спонтанная циклизация, при которой образуется уропорфириноген-1. Данный нефизиологический изомер не может подвергаться дальнейшим ферментным преобразованиям. S5. Уропорфириноген-lll подвергается четырем последовательным реакциям декарбоксилирования, при этом все они катализируются цитозольным ферментом уропорфириногендекарбоксилазой (UROD); последовательно образуются гептакарбоновый порфириноген, гексакарбоновый порфириноген, пентакарбоновый порфириноген (не представлен) и копропорфириноген. S6. Копропорфириноген-111 вновь попадает в митохондрию и окисляется до протопорфириногена-IX при участии копропорфириногеноксидазы (СРОХ). S7. Протопорфириноген-IX окисляется до протопорфирина-IX при участии митохондриального фермента протопорфириногеноксидазы (РРОХ). S8. Элементарное железо вводится в макроцикл при участии митохондриального фермента феррохелатазы (FECH), образуя гем. С1-С2. Катаболизм гема. C1. В условиях катализа гемоксигеназой (НО) происходит открытие тетрапиррольного макроцикла с высвобождением железа и монооксида углерода, образованием биливердина. С2. На этапе восстановления, катализируемом биливердинредуктазой (BVR), образуется билирубин, который связывается с альбумином и другими белками плазмы и выводится из организма
Последовательная модификация порфириногеновых боковых цепей уропорфириногена-III обусловливает продукцию ряда порфириногенов и их окисленных аналогов — порфиринов. На последнем этапе железо включается в тетрапиррольный макроцикл, при этом образуется функциональная молекула гема. Ферменты ALAS, копропорфириногеноксидаза, протопорфириногеноксидаза и феррохелатаза — митохондриальные, а все остальные ферменты — цитозольные. Синтез гема начинается и заканчивается в митохондриях, а промежуточный метаболизм осуществляется в цитоплазме.
3. Характеристики порфиринов. Аминолевулиновая кислота и PBG относятся к предшественникам порфиринов, а последующие тетрапиррольные структуры — к порфиринам. Разница между предшественниками порфиринов и порфиринами важна в диагностике и прогнозировании клинической картины каждой формы порфирии. Предшественники порфиринов и первые порфирины пути (аминолевулиновая кислота и PBG, уропорфирин, копропорфирин) растворимы в воде, свободно циркулируют в плазме крови и в основном выделяются с мочой.
Протопорфирин гидрофобен, может связываться с белками плазмы крови и экскретируется в желчь, в итоге выделяясь с калом. Копропорфирин обладает промежуточной растворимостью в воде и обнаруживается в моче и в кале. Характер накопления и экскреции предшественников и порфиринов используется в биохимической диагностике порфирий, также он лежит в основе разнообразной клинической картины острых и неострых порфирий. Острый приступ всегда сопровождается повышением концентраций предшественников в моче и плазме крови, а поражение кожи типично для болезней, при которых значительное количество порфиринов накапливается в плазме крови и коже, а иногда в моче и кале.
4. Этиология:
4.1 Острые печеночные порфирии. Острая перемежающаяся порфирия, вариегатная порфирия и наследственная копропорфирия наследуются по АуД-типу. Порфирия с дефицитом 6-аминолевулиновой кислоты — редкая болезнь с АуР-типом наследования. Для доминантных порфирий характерны многочисленные мутации в разных семьях. Клиническая пенетрантность каждой из них мала: распространенность бессимптомных носителей превышает распространенность пациентов с клиническими проявлениями. Описаны редкие случаи гомозиготных форм острой перемежающейся порфирии, вариегатной порфирии и наследственной копропорфирии. Эти пациенты страдают тяжелой патологией с возможными аномалиями развития скелета и ЦНС.
4.2 Неострые порфирии. Примерно у 75% пациентов с поздней кожной порфирией ген UROD нормальный, а симптомы заболевания связаны с ингибированием ферментной активности UROD уропорфометеном — продуктом окисления нормального субстрата уропорфирина. Поздняя кожная порфирия ассоциируется с перегрузкой печени железом, алкоголизмом, вирусным гепатитом С, ВИЧ-инфекцией, терапией эстрогенами, почечной недостаточностью, лимфомами, СКВ и воздействием токсинов (например, гексахлорбензола). У других 25% пациентов имеется наследственная мутация, ведущая к снижению активности UROD (семейная поздняя кожная порфирия).
Поскольку этого недостаточно для развития симптомов, у пациентов с клиническими симптомами необходимо также выявить одну или несколько из вышеупомянутых ассоциаций.
Перегрузка железом может быть вторичной по отношению к известным причинам. Мутация C282Y в гене HFE, распространенная среди европеоидных пациентов с наследственным гемохроматозом, часто встречается при поздней кожной порфирии. В других случаях причина перегрузки железом остается неизвестной. Алкоголь, токсины и вирусный гепатит С могут индуцировать позднюю кожную порфирию вследствие супрессии гепсидина и окислительного стресса. Описаны редкие случаи гомозиготной поздней кожной порфирии. Ее называют гепатоэритропоэтической порфирией, клинически она проявляется тяжелыми фотомутиляциями, напоминающими таковые при врожденной эритропоэтической порфирии.
Эритропоэтическая порфирия — рецессивная болезнь, ассоциируемая с мутациями феррохелатазы. Примерно 5% случаев носят гомозиготный характер, что обусловливает достаточное снижение активности феррохелатазы для развития клинических проявлений. Остальные пациенты — носители мутации, ассоциированной с болезнью, только на одном аллеле, но при этом и наследуемый полиморфизм FECH*IVS3-48C отмечен на другом аллеле. Данный аллель подвергается аберрантному сплайсингу и снижению стабильности транскрипта, что обусловливает низкую экспрессию.
Суммарного эффекта семейной специфической мутации и аллеля с малой экспрессией достаточно для снижения активности феррохелатазы до уровня <35%, при котором уже могут развиваться клинические синдромы. Распространенность полиморфизма в популяции варьирует от 1% в Западной Африке до 12% в европейской и 47% в японской популяции. Из-за высокой распространенности полиморфизма эритропоэтическая порфирия клинически проявляется чаще, чем это ожидается от рецессивного заболевания, поэтому ее тип наследования описывают как псевдодоминантный.
Врожденная эритропоэтическая порфирия — АуР-болезнь, ассоциированная с гомозиготностью или сложной гетерозиготностью по мутациям в гене UROS. Большинство мутаций, лежащих в основе болезни, ассоциируются с нарушением фолдинга белка UROS и последующей его термодинамической нестабильностью. У некоторых пациентов с врожденной эритропоэтической порфирией обнаруживается нормальный ген UROS, но носительство мутации в Х-сцепленном гене, кодирующем фактор транскрипции GATA1.
Мутация GATA1 может обусловливать нарушения в промоторе гена UROS, что приводит к снижению экспрессии гена и считается альтернативным механизмом развития врожденной эритропоэтической порфирии.
Несколько сонаследуемых факторов могут функционировать в качестве генов-модификаторов: мутация «добавления функции» ALAS2, сонаследование которой у пациента с гомозиготной мутацией UROS приводит к экспрессии очень тяжелого фенотипа.
4.3 Соматические мутации, связанные с приобретенной порфирией. Редкие тканеспецифические негерминативные мутации могут приводить к проявлению порфирии. Случаи врожденной эритропоэтической порфирии, эритропоэтической порфирии и вариегатной порфирии описаны при неопластических и паранеопластических заболеваниях: миелодисплазии, миелопролиферативных нарушениях и гепатоцеллюлярной карциноме.
5. Патогенез:
5.1 Дефицит гема. Снижение продукции гема напрямую не ведет к клиническим нежелательным эффектам у пациентов с порфириями. Хотя у пациентов с врожденной эритропоэтической порфирией, эритропоэтической порфирией и Х-сцепленной протопорфирией может наблюдаться легкая анемия, она частично обусловлена вторичным гемолизом при врожденной эритропоэтической порфирии и дефицитом железа при Х-сцепленной протопорфирии. При острых порфириях в гемопротеинах (СУР, триптофанпирролаза) и цитохромах дыхательной цепи могут обнаруживаться признаки десатурации гема без очевидных клинических проявлений.
Возможное исключение — гомозиготные формы острой печеночной порфирии, сопровождающиеся рядом аномалий развития, которые считаются гем-зависимыми. Главное последствие дефицита гема при печеночных порфириях — индукция ALAS1. Это активирует биосинтез гема с последующим усилением продукции порфиринов в рамках пути. Если данная продукция превышает емкость дальнейшего вторичного этапа, лимитирующего скорость (в большинстве случаев — мутантный или ингибированный фермент на дальнейших этапах пути), порфирины, их предшественники или оба типа соединений будут накапливаться, потенциально способствуя развитию симптомов. Этот механизм считается ключевым в понимании порфирий.
5.2 Светочувствительность. При порфириях, сопровождающихся поражением кожи, порфирины обнаруживаются в высоких концентрациях в плазме крови, коже и содержимом кожных пузырей. Порфирины — флуоресцентные соединения. Световая стимуляция приводит к возбуждению молекул порфиринов, переходу электронов на более высокие энергетические уровни и продукции атомарного кислорода. Релаксация до основного состояния сопровождается утратой энергии, что проявляется в виде излучения в красном спектре.
В коже эта энергия может передаваться биологическим молекулам, что приводит к окислению липидов мембран, полипептидов, нуклеиновых кислот и фототоксическому поражению кожи. Длины волн, наиболее активные в отношении возбуждения порфиринов, лежат в пределах УФ-спектра и полосы Соре (400-410 нм). Четыре дополнительных полосы поглощения находятся в диапазоне 500-700 нм. Даже видимый свет, против которого неэффективны большинство солнцезащитных средств, вреден для людей с кожной порфирией.
При патологоанатомическом исследовании обнаруживают эпидермальные буллы, дупликацию базальных мембран и отложения гиалина, который связан с накоплением фибриногена, Ig и комплемента внутри и вокруг кровеносных сосудов дермы.
Это свидетельствует в пользу того, что сосуды дермы могут быть главной мишенью поражения, индуцированного светом.
Приблизительно у 10% пациентов с клинической картиной, подобной эритропоэтической порфирии, не обнаруживаются мутации FECH. Эти пациенты — носители мутаций в четко ограниченном регионе на С-терминальном конце гена ALAS2, которые приводят к патологическому изменению контрольного региона и повышению активности ALAS2. Эти мутации «добавления функции» обусловливают увеличение продукции порфиринов по эритроидному пути биосинтеза гема. Феррохелатаза и доступность железа становятся факторами, лимитирующими скорость, в связи с чем протопорфирин в значительном количестве не может превращаться в гем, а отправляется в плазму крови, тем самым воспроизводя фенотип эритропоэтической порфирии.
Уровни протопорфирина в эритроцитах скорее повышены у пациентов с Х-сцепленной протопорфирией, а не с врожденной эритропоэтической порфирией. Пенетрантность при этом составляет 100%, а печеночные осложнения более распространены. Передача соответствует Х-сцепленному типу наследования, одна из особенностей которого — отсутствие передачи от отца сыну. У мужчин наблюдается тяжелая клиническая картина, а экспрессия у женщин вариабельна вследствие Х-инактивации.
Описана семья с фенотипом эритропоэтической порфирии и носительством третьей мутации — доминантной мутации в гене ClpX. Снижение активности данной митохондриальной анфолдазы, зависимое от мутации, повышает посттрансляционную стабильность ALAS2. Это обусловливает усиление синтеза порфиринов и накопление протопорфирина, подобное таковому при Х-сцепленной протопорфирии.
5.3 Острый приступ. Повышенные концентрации предшественников гема аминолевулиновой кислоты и PBG всегда выявляются у пациентов в ходе острого приступа, а ремиссия сопровождается снижением их концентраций. Развитие острого приступа ассоциируется с гипериндукцией ALAS1. У пациентов с острой перемежающейся порфирией HMBS становится ферментом, лимитирующим скорость процесса, что приводит к повышению концентраций аминолевулиновой кислоты и PBG с развитием острых симптомов. При вариегатной порфирии и наследственной копропорфирии накопление копропорфириногена и протопорфириногена вторично ингибирует HMBS с теми же последствиями, объясняя параллельное развитие острых приступов и патологии кожи.
Многие ЛП индуцируют ALAS1 в ходе своего обмена. Подобные ЛП называют порфирогенными, и их прием становится частой причиной острых приступов. К наиболее мощным порфирогенным соединениям относятся мультифункциональные индукторы, ЛП, индуцирующие подклассы CYP3A и CYP2C9, а также ЛП, ассоциируемые с ингибированием CYP на основе необратимого механизма. Подобное ингибирование приводит к разрушению фермента и высвобождению гема, который катаболизируется гемоксигеназой. Это ведет к уменьшению пула свободного гема и к индукции ALAS1 в последующем. Указанные процессы опосредуются ядерными рецепторами, в частности конститутивно активным рецептором (CHR) и прегнан-ксенобиотическим рецептором (PXR).
Когда эти механизмы известны, можно с высокой точностью прогнозировать, какие ЛП с наибольшей вероятностью будут порфирогенными. Пациенты-носители гена острой порфирии непредсказуемо и неоднородно отвечают на прием ЛП. Причина подобной вариабельной восприимчивости неизвестна. Отсутствие потребления калорий индуцирует синтез порфиринов и потенциально острый приступ, а введение глюкозы подавляет их синтез.
Это опосредуется транскрипционным коактиватором под названием «гамма-коактиватор-1-альфа рецепторов, активированных пролифератором пероксисом» (PGC-1α), который активируется при переходе от использования печенью глюкозы в качестве энергетического субстрата к окислению β-жирных кислот, индуцируя транскрипцию ALAS1 и усиливая синтез гема.
У женщин с острой перемежающейся порфирией регулярные рецидивы приступов могут возникать в лютеиновую фазу менструального цикла. Продукции эндогенных гормонов достаточно для индукции ALAS и развития острого приступа. Курение, стресс и инфекции указаны в качестве возможных индукторов острого приступа, хотя доказательств этого недостаточно. Возможный механизм — индукция острофазового белка гемоксигеназы 1, которая обусловливает усиление катаболизма гема.
Несколько линий доказательных данных указывают на прямую роль аминолевулиновой кислоты в развитии симптомов острого приступа. Аминолевулиновая кислота структурно подобна нейротрансмиттерам глутамину и ГАМК. У пациентов с наследственной тирозинемией и отравлением свинцом (состояниями, сопровождающимися ингибированием ALAD и повышением содержания аминолевулиновой кислоты) могут наблюдаться неврологические симптомы, напоминающие острый приступ порфирии. Трансплантация печени позволяет излечить острую перемежающуюся и вариегатную порфирии.
У реципиентов, не страдавших порфирией, но получивших эксплантированную печень от больного порфирией в рамках трансплантации по типу «домино», развились острые приступы. Исследования эксплантированной печени показали: несмотря на повышение экспрессии ALAS1 и значимое увеличение содержания аминолевулиновой кислоты и PBG, явный генерализованный дефицит гема в печени отсутствует. В состоянии гипериндукции проявляются дефекты в митохондриальных негемовых комплексах дыхательной цепи в печени, что связано с выведением сукцинил-кофактора А из цикла трикарбоновых кислот и с недостаточным стероидогенезом в надпочечниках.
5.4 Поражение нервов. Поражение нервов характеризуется утратой аксонов, хотя может отмечаться некоторая степень сегментарной демиелинизации. При биопсии кожи наблюдается снижение плотности нервных волокон в дерме. В скелетных мышцах может проявляться неврогенная атрофия.
При исследованиях нервной проводимости отмечается типичный паттерн некроза аксонов с небольшими признаками демиелинизации. Верхние конечности поражаются чаще нижних. Может развиваться вариабельное поражение чувствительных нервов. При ЭМГ первично определяется паттерн денервации с распространенными фибрилляциями; позже он заменяется паттерном реиннервации, полифазными потенциалами двигательных единиц с повышенной амплитудой и продолжительностью.