а) Клинические проявления. Первое проявление заболевания у пациентов с врожденной эритропоэтической порфирией, эритропоэтической порфирией и с гомозиготными формами острых порфирий происходит в детстве. У отдельных пациентов с менее интенсивной экспрессией симптомы могут манифестировать во взрослом возрасте. Доминантные порфирии клинически проявляются после пубертатного возраста.
1. Острый приступ. Клиническое проявление острых печеночных порфирий — острый приступ. Зачастую наблюдается небольшой продромальный период (легкие нарушения поведения, тревожность, беспокойство) с последующим развитием типичной сильной генерализованной боли в животе, которая ощущается по всему животу, а иногда в нижней части спины, ягодицах и бедрах. Боль настолько сильна, что купируется лишь введением опиоидов.
Она не сопровождается симптомами перитонита, и при обследовании живота патология не обнаруживается. Может наблюдаться автономная гиперреактивность с развитием АГ, тахикардии и дисфункции ЖКТ, рвоты и запора. Иногда автономная гиперреактивность оказывается настолько тяжелой, что напоминает криз при феохромоцитоме. Гипонатриемия встречается часто и может приводить к развитию судорожных припадков и нарушению сознания.
Зачастую паттерн экскреции электролитов связывают с синдромом неадекватной секреции АДГ, но он ближе к синдрому сольтеряющей почки, который сопровождается значительными потерями калия, кальция и магния с мочой. Моча темнеет при отстаивании. Это связано с неферментным превращением PBG в цветные молекулы порфобилина и уропорпорфирина-1.
Тяжелый острый приступ может осложняться двигательной нейропатией с быстрым началом, развивающейся спустя >24 ч после начала боли в животе. У пациентов острая нейропатия редко проявляется при минимальной боли в животе или ее отсутствии в анамнезе. Нейропатия носит симметричный характер и поражает проксимальные мышцы; она может прогрессировать вплоть до развития тетрапареза и паралича дыхательной мускулатуры с необходимостью перевода пациента на ИВЛ.
Несмотря на то что преобладают двигательные симптомы, могут отмечаться некоторые чувствительные нарушения с центральным распределением по типу «купального костюма». После пика восстановление двигательной функции происходит медленно, но практически всегда полностью. Эпизодически развивается поражение ЧМН или мозжечка. У пациентов с тяжелыми острыми приступами может развиваться синдром задней обратимой энцефалопатии (PRES) с рентгенологическими признаками обратимой ишемии ГМ. Описано осложнение острых приступов рабдомиолизом, ОПН и потенциально смертельными сердечными аритмиями.
Эпизодически у пациентов проявляются короткие психотические эпизоды, полностью обратимые при ремиссии приступа. Но существует ошибочное мнение, что психиатрические симптомы — важная составляющая клинической картины острых порфирий. Заявления о том, что некоторые исторические личности (король Англии Георг III, Винсент ван Гог) страдали порфирией, безосновательны. Отмечена статистическая ассоциация с хронической тревожностью и депрессией у пациентов с острой перемежающейся порфирией, но она сопоставима с таковой при других хронических заболеваниях.
Национальные данные, полученные в Швеции, позволили выявить статистическую ассоциацию между порфирией, шизофренией и БАР у пациентов с острой перемежающейся порфирией и их ближайших родственников. Это заключение носит предварительный характер; эксперты в области порфирии пришли к выводу, что связь между порфирией и хроническими психотическими заболеваниями преувеличена.
Острые приступы более распространены среди женщин, нежели среди мужчин, редко проявляются до пубертатного периода и после 60 лет. Острые приступы наиболее распространены среди пациентов с острой перемежающейся порфирией и с большей вероятностью ассоциируются с гормональными факторами, чем при вариегатной порфирии. Беременность может эпизодически провоцировать острые приступы. Наиболее типичное лабораторное нарушение — гипонатриемия, которая встречается у 40% пациентов. Она может быть тяжелой, сопровождаться энцефалопатией, судорожными припадками и комой.
Может отмечаться небольшое повышение концентрации мочевины при обезвоживании. Эпизодически встречается гипокальциемия и гипомагниемия в комплексе с гипонатриемией, что отражает дисфункцию почечных канальцев. Гематологические показатели чаще находятся в норме.
- Рецидивирующие приступы. Примерно у 3-5% пациентов (чаще молодых женщин) с острой перемежающейся порфирией наблюдается течение заболевания с рецидивирующими острыми приступами. У некоторых из этих женщин отмечается четкая связь с менструальным циклом. У остальных подобная ассоциация неочевидна. У наиболее тяжелых пациентов отмечается истощение и кахексия, выявляются признаки накопления нейрональных повреждений, ухудшается качество жизни и может наступить летальный исход.
- Хроническая сенсорная нейропатия. У пациентов с тяжелыми или рецидивирующими приступами может развиваться персистирующая нейропатия с поражением мелких волокон, проявляющаяся генерализованной дизестезией и гипералгезией. Может быть особенно трудно отличить рецидив острого приступа от обострения нейропатической боли, сосредоточенной в области живота. Подобная боль может проявляться циклически. Факторы, определяющие интенсивность и частоту боли, неизвестны.
- Артериальная гипертензия и хроническая болезнь почек. У 40% пациентов с острой перемежающейся порфирией развивается хроническая АГ из-за хронической активации СНС. У многих пациентов с симптоматической острой перемежающейся порфирией развивается ХБП. Она не считается признаком латентного заболевания и независима от АГ. ХБП проявляется хронической тубулоинтерстициальной нефропатией или очаговой атрофией коркового слоя. В ее основе лежит механизм некроза клеток канальцев и тубулоинтерстициальные поражения, вторичные по отношению к реабсорбции аминолевулиновой кислоты.
Степень тяжести АГ и ХБП зависит от генетических вариантов пептидного транспортера 2 (РЕР2), опосредующего реабсорбцию аминолевулиновой кислоты в проксимальном канальце.
Болезнь медленно прогрессирует и может привести к терминальной почечной недостаточности, при которой потребуется диализ или трансплантация почки.
- Гепатоцеллюлярная карцинома. Активная ассоциация между острой перемежающейся порфирией, вариегатной порфирией и нецирротической гепатоцеллюлярной карциномой зарегистрирована в некоторых странах. В Швеции у пациентов с острой перемежающейся порфирией >50 лет риск гепатоцеллюлярной карциномы выше в 86 раз. При этом риск заболевания достоверно выше среди женщин. Признаки повышенного риска отмечены и при вариегатной порфирии, но подобная ассоциация не отмечается в ЮАР, несмотря на распространенность заболевания в этой стране.
Механизм развития заболевания неизвестен, но может включать мутагенез, стимулируемый активным окислительным состоянием внутри гепатоцитов в ответ на хроническое повышение содержания аминолевулиновой кислоты. Биаллельная инактивация гена установлена в некоторых случаях, при этом в опухолевой ткани присутствует соматическая мутация, противоположная наследуемой мутации. В ходе популяционного исследования в Норвегии выявили ассоциацию между острыми печеночными порфириями, раком почки и эндометрия, но для подтверждения связи требуются дополнительные данные.
2. Острые приступы у детей. Три острых порфирии с доминантным типом наследования проявляются после пубертатного периода, чаще на третьем десятилетии жизни. Клинические проявления у детей до периода полового созревания встречаются чрезвычайно редко. Клинические симптомы у больных детей соответствуют приступам у взрослых. Пациенты чаще мужского пола, приступы у них протекают тяжело, с развитием осложнений. К ним относят судорожные припадки и (эпизодически) необратимые неврологические дефициты. Проявление вариегатной порфирии до пубертата встречается еще реже.
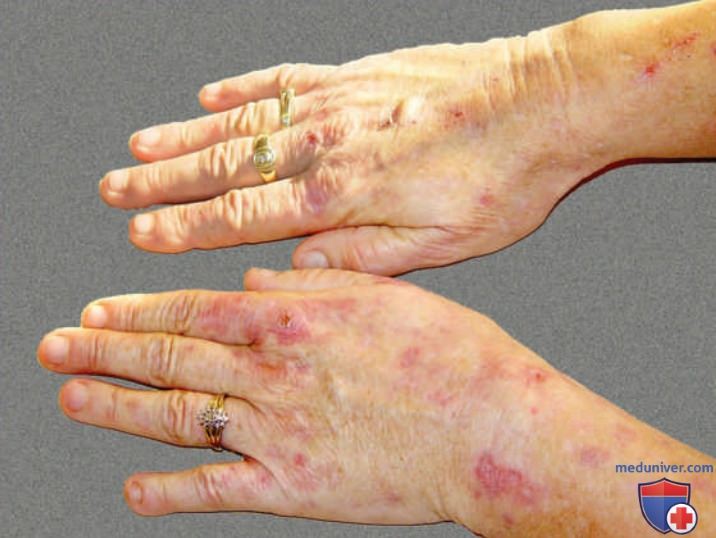
3. Везикуло-эрозивные поражения кожи. Везикуло-эрозивные поражения кожи при вариегатной порфирии, наследственной копропорфирии, поздней кожной порфирии и врожденной эритропоэтической порфирии проявляются в виде пузырей и эрозий, развивающихся в ответ на незначительные травмы кожи и в зонах, подверженных инсоляции (на тыльных поверхностях кистей и предплечий, лице и задней поверхности шеи). Изменения развиваются постепенно, без немедленной светочувствительности. Поэтому пациенты зачастую не отмечают связи между инсоляцией и поражениями кожи. Поражения заживают медленно, с исходом в рубцевание и зоны гипо- или гиперпигментации (рис. 1).
Рисунок 1. Кисти пациента с вариегатной порфирией. Представлены типичные поражения — буллы, медленно заживающие неглубокие эрозии с образованием корочек, после которых остаются зоны гипо-и гиперпигментации. Подобные поражения также наблюдаются при поздней кожной порфирии и наследственной копропорфирии
Может обнаруживаться милиум, особенно на тыльных поверхностях кистей и впадинах между пальцами. Наиболее тяжелое поражение кожи характеризуется фотомутиляцией с утратой придатков кожи (носа, ушей, губ). Оно наблюдается при врожденной эритропоэтической порфирии. У пациентов с гомозиготными формами вариегатной порфирии и наследственной копропорфирии изменения могут проявляться в меньшей степени.
Поздняя кожная порфирия у людей среднего и пожилого возраста проявляется в виде типичных везикуло-эрозивных поражений кожи в зонах, подверженных инсоляции. У них может развиваться утолщение кожи пальцев и кистей (псевдосклеродермоидные изменения), что может привести к ошибочной диагностике склеродермии. К другим распространенным симптомам относятся гипертрихоз на лице, потемнение кожи и алопеция. Зачастую отмечаются симптомы усиления накопления железа, нарушения функции печени или почек, злоупотребления алкоголем.
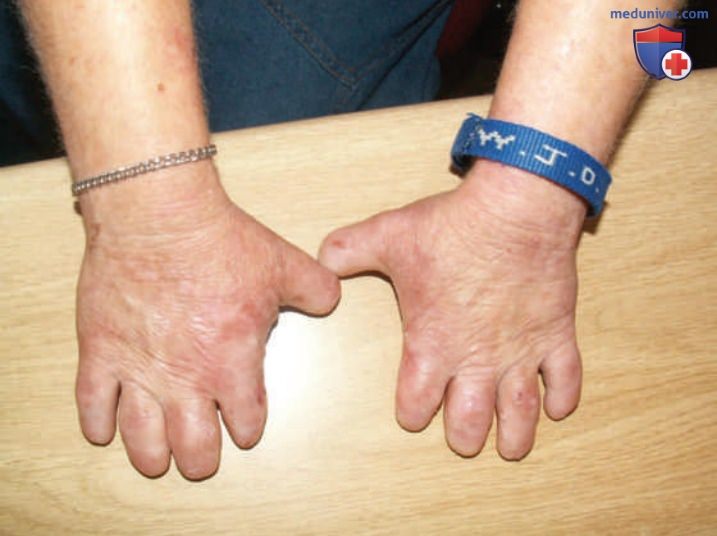
Врожденная эритропоэтическая порфирия характеризуется мутиляцией. В типичных случаях у пациентов развиваются рубцы; утрата придатков кожи (носа, ушей, губ); утрата ногтей и пальцев; язвенный кератит; рубцы на роговице (рис. 2). Может отмечаться эритродонтия, остеодистрофия, гиперклеточность костного мозга, гемолитическая анемия и спленомегалия. Качество кожи с возрастом постепенно ухудшается. Болезнь может оказывать значимое влияние на качество жизни и психосоциальные последствия. Описаны случаи пренатального внутриутробного развития болезни с тяжелой анемией, ассоциируемой с водянкой плода.
Рисунок 2. Кисти пациента с гомозиготной формой вариегатной порфирии. Помимо типичных везикуло-эрозивных поражений кожи отмечается выраженная брахидактилия, развивающаяся вследствие фотоостеолиза и дефекта развития скелета
Отмечается вариабельная корреляция генотипа и фенотипа, при этом у некоторых пациентов болезнь протекает легче. Имеются сообщения о взаимодействии с генами-модификаторами ALAS2 и GATA1, при этом тяжесть фенотипа модулируется вариантами этих генов. Характеристики, наиболее прогностические в отношении тяжелого течения заболевания: ранний возраст первого проявления и наличие гематологических осложнений — тяжелой анемии и тромбоцитопении.
4. Поражения кожи, связанные с немедленной светочувствительностью:
4.1 Протопорфирия. У пациентов с эритропоэтической порфирией, Х-сцепленной протопорфирией и синдромом, подобным эритропоэтической порфирии, ассоциированным с мутациями CLPX, развиваются не везикуло-эрозивные поражения кожи, описанные выше, а типичные проявления немедленной светочувствительности. Пациенты сообщают, что после короткого периода инсоляции у них появляются сильный дискомфорт и боль в зонах кожи, подвергшихся воздействию солнечных лучей. Это может сопровождаться покраснением и отечностью, иногда видимые симптомы повреждений могут отсутствовать. После прекращения инсоляции может потребоваться 24-48 ч для устранения дискомфорта. Светочувствительность зачастую достигает тяжелой степени, что ухудшает качество жизни, ограничивая выбор профессии и досуга пациентом.
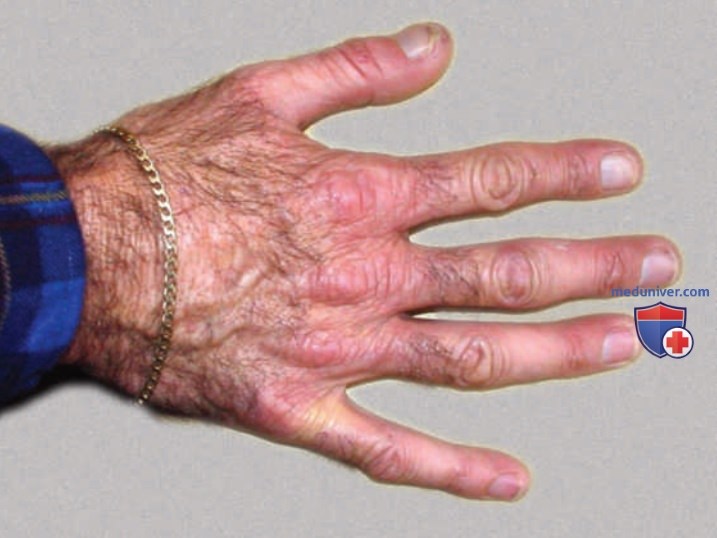
Заболевание часто начинается в детстве, но диагноз устанавливают только через несколько месяцев или лет. Хронические изменения кожи минимальны и ограничиваются развитием восковидного утолщения кожи с образованием бороздок (типичная локализация — переносица и зона над суставами пальцев) (рис. 3). У пациентов-гомозигот и сложных гетерозигот по мутациям феррохелатазы может развиваться сезонная пальмарная кератодермия. В ОАК может выявляться легкая микроцитарная гипохромная анемия. Часто развивается ЖКБ, сопровождающаяся образованием пигментных конкрементов в ЖВП. Примерно у 1-3% пациентов с эритропоэтической порфирией проявляется жизнеугрожающая патология печени, связанная с массивным накоплением протопорфирина в гепатоцитах.
Рисунок 3. Кисть пациента с эритропоэтической протопорфирией. Отмечается утолщение кожи над суставами пальцев с образованием бороздок
4.2 Х-сцепленная протопорфирия. Х-сцепленную протопорфирию и эритропоэтическую порфирию в практических целях невозможно различить по клиническим симптомам. Х-сцепленная протопорфирия характеризуется более высокой пенетрантностью и типичным Х-сцепленным типом наследования. У некоторых пациентов отмечается корреляция между дефицитом железа и тяжестью симптомов. У пациентов с Х-сцепленной протопорфирией, особенно у мужчин, установлена тенденция к более высокому содержанию протопорфиринов по сравнению с пациентами, страдающими эритропоэтической порфирией, а также повышенный риск развития гепатопатии.
4.3 Немедленная светочувствительность в других условиях. Транзиторная немедленная острая светочувствительность эпизодически наблюдается у пациентов с вариегатной порфирией в ходе их восстановления после острого приступа. Иногда она сопровождается утратой ногтей на пальцах кистей. У пациентов с врожденной эритропоэтической порфирией помимо типичной везикуло-эрозивной кожной реакции может проявляться немедленная светочувствительность. Немедленная светочувствительность наблюдается у пациентов, получающих лечение аминолевулиновой кислотой или синтетическими аналогами порфиринов в рамках фотодинамической терапии при ЗНО.
5. Гомозиготные острые печеночные порфирии. Порфирия с дефицитом дегидратазы аминолевулиновой кислоты — редкое рецессивное заболевание, которое может проявляться в детстве или во взрослом возрасте, что зависит от тяжести фенотипа. Типичные его проявления — хроническая нейропатия, прочие неврологические симптомы и острые приступы.
У пациентов с гомозиготной острой перемежающейся порфирией отмечаются тяжелые аномалии развития ЦНС: порэнцефалия, задержка психомоторного и интеллектуального развития, атаксия, эпилепсия, катаракта и другие неврологические симптомы. Чаще такие пациенты умирают в детстве. Описана семья, в которой лейкоэнцефалопатия, сопровождающаяся прогрессирующими неврологическими дефицитами (прогрессивный спастический парапарез, мозжечковая атаксия, периферическая нейропатия, оптическая атрофия, нистагм, паралич взора) первый раз проявилась в детстве и персистировала до средних лет. У больных членов семьи выявлена сложная гетерозиготность с биаллельными мутациями HMBS, которые связаны с симптоматической острой перемежающейся порфирией.
Кожная патология при гомозиготной вариегатной порфирии проявляется везикуло-эрозивными поражениями, алопецией; она сопровождается скелетным дисморфизмом, резорбцией костей пальцев, нистагмом, судорожными припадками, сенсорной нейропатией и когнитивными нарушениями. Описана ассоциация с демиелинизацией в ГМ, которую обнаруживают при помощи МРТ. Несмотря на тяжесть симптомов, значимой смертности в раннем возрасте не отмечается; также по неизвестным причинам острые приступы не развиваются при гомозиготной вариегатной порфирии.
Гомозиготная наследственная копропорфирия проявляется в двух формах: первая напоминает гомозиготную вариегатную порфирию (небольшой рост, светочувствительность, задержка психомоторного развития, неврологические дефициты); вторая же проявляется при рождении гемолитической анемией и тяжелой желтухой. Этот вариант, известный под названием гардеропорфирия, связан со специфическими мутациями в гене фермента СРОХ, блокирующего промежуточную стадию окисления копропорфириногена в протопорфириноген, что приводит к накоплению промежуточного трикарбонового метаболита гардеропорфириногена.
б) Диагностика. Несвоевременная диагностика может привести к нежелательному ухудшению качества жизни и развитию потенциально летальных острых приступов. Зачастую диагноз порфирии пациентам устанавливают по ошибке, при этом важна точная лабораторная диагностика. Врачи должны уметь в ранние сроки распознавать острый приступ, обращая внимание на гипонатриемию, потемнение мочи или мышечную слабость у пациента с тяжелой болью в животе.
1. Биохимические анализы. Биохимические анализы — первый и важнейший этап в диагностике порфирий. Рекомендуется проводить диагностику порфирий только в национальных референсных лабораториях, где анализируется достаточное количество случаев для получения опыта и кооперации в рамках международной системы повышения качества.
Анализ на порфирины проводится методом высокоэффективной жидкостной хроматографии с флюорометрической детекцией. Разница в растворимости предшественников и порфиринов в воде обусловливает различное их накопление в моче, кале и плазме крови, при этом наиболее надежная диагностика эритропоэтических порфирий обеспечивается измерением концентраций порфиринов в эритроцитах. Для анализов необходимо провести отбор образцов мочи, кала и крови. Исследование только мочи может обусловить некорректную диагностику и неверную классификацию порфирии. Можно различить изомеры серий I и III с количественным измерением концентрации отдельных видов порфиринов путем сравнения со стандартными образцами.
Дифференцировка изомеров особенно важна в диагностике наследственной копропорфирии. Ферментные анализы больше не рекомендуются из-за погрешностей.
Копропорфиринурия — увеличение концентрации копропорфирина в моче, которое распространено среди пациентов с болезнями печени. Она обусловлена перенаправлением экскреции копропорфирина из желчи в мочу, не связана с какими-либо нарушениями биосинтеза гема и в принципе не имеет диагностической важности. Несмотря на это, у пациентов с копропорфиринурией зачастую устанавливают неверный диагноз порфирии.
Флюоресцентное сканирование плазмы крови — полезный первичный скрининговый тест, пригодный для проведения в большинстве лабораторий. Максимальная флюоресценция варьирует у разных порфиринов и зависит от степени их связи с белками. При облучении образца плазмы крови УФИ отмечаются типичные пики флюоресценции: 630 нм (эритропоэтическая порфирия), 625 нм (вариегатная порфирия), 619 нм (острая перемежающаяся порфирия, наследственная копропорфирия, поздняя кожная порфирия). Пик флюоресценции при острой перемежающейся порфирии может быть транзиторным, то есть отрицательный тест не позволяет исключить диагноз.
Острый приступ всегда сопровождается увеличением концентрации предшественников порфиринов амино-левулиновой кислоты и PBG. При заказе анализа мочи необходимо конкретно упомянуть о необходимости измерения концентрации PBG для подтверждения острого приступа. Анализы на порфирины мочи при остром приступе не играют значимой роли, поскольку не позволяют подтвердить наличие острого приступа. Но при соответствующей клинической картине их повышенные концентрации специфичны для подтверждения диагноза; если концентрация PBG в норме, острый приступ маловероятен. Рекомендуется проводить количественное определение порфиринов.
В очень разведенном образце могут быть получены ложноотрицательные результаты — в связи с этим концентрацию PBG следует выразить в виде отношения к концентрации креатинина мочи, что позволит провести поправку на концентрацию или разведение. Поскольку важна ранняя диагностика острого приступа, образец мочи необходимо отправить в лабораторию, которая может предоставить результат в течение 24 ч. Для экстренного применения в условиях ОНМП разработаны полуколичественные тестовые наборы, обеспечивающие выявление повышенных концентраций PBG в моче без применения специализированного оборудования. Они рекомендуются для использования во всех ОНМП.
Диагноз рецидива острого приступа может быть затруднен у пациента с установленным диагнозом симптоматической острой перемежающейся порфирии, поскольку концентрации PBG могут оставаться повышенными при ремиссии. Зачастую диагностика острого приступа у пациента с подтвержденной острой перемежающейся порфирией, который жалуется на боль в животе, основывается на клинических суждениях, поскольку отсутствует диагностический порог, позволяющий надежно отличить острую фазу заболевания от ремиссии.
2. Генетические анализы. После биохимической диагностики порфирии необходимо выявить основную мутацию. Скрининг членов семьи на эту мутацию позволит установить статус носительства. Это особенно важно при острых печеночных порфириях, чтобы еще не заболевшие члены семьи могли получить соответствующие рекомендации. Несмотря на то что одиночные мутации достаточно распространены из-за «эффекта основателя», скрининг на данную мутацию может оказаться полезным при предварительной оценке. Пример — ЮАР, где одна мутация РРОХ (R59W) выявляется в 95% случаев вариегатной порфирии.
С учетом того, что различные порфирии обусловлены мутациями в разных генах, а в рамках одной порфирии несколько мутаций, специфичных для семей, могут приводить к развитию типичного фенотипа, молекулярная диагностика не подходит для первичной диагностики заболеваний. Диагностические тесты на специфические мутации не позволяют исключить все формы порфирии, за исключением той, которая конкретно связана со специфическим геном и специфической мутацией. Обнаружение мутации в гене, кодирующем один или несколько ферментов, участвующих в биосинтезе гема, не позволяет установить диагноз, поскольку мутация может развиться в качестве инцидентного полиморфизма.
Доказательство реальной ассоциации мутации с клинической патологией требует значительного опыта. В отличие от биохимических анализов, генетическое тестирование не предоставляет информацию о степени активности порфирии в момент анализа.
в) Дифференциальная диагностика:
1. Острый приступ. ДД острого приступа подразумевает любые причины острой боли в животе. Примерно у 40% пациентов с наследственной тирозинемией I типа может развиваться синдром, напоминающий острый приступ; он связан с накоплением сукцинилацетона — мощного ингибитора ALAD. Отравление свинцом может также сопровождаться острым абдоминальным кризом; оба этих заболевания можно дифференцировать благодаря обнаружению изолированного повышения содержания аминолевулиновой кислоты при нормальной концентрации PBG. При развитии у пациентов двигательной нейропатии или тетрапареза следует исключить другие причины нейропатии с острым началом (например, синдром Гийена-Барре).
При тщательном сборе анамнеза можно уточнить предшествующие приступы боли в животе (хотя зачастую они отсутствуют), а нейрофизиологические исследования при острой порфирии демонстрируют паттерн аксонального некроза, а не демиелинизации. Диагноз поможет подтвердить биохимический анализ на порфирию.
2. Поражения кожи. Сфера ДД типичной везикуло-эрозивной порфирии ограничена. Следует исключить другие хронические буллезные заболевания. Буллезный эпидермолиз не ограничивается зонами, подверженными инсоляции. Псевдопорфирия — состояние, сопровождающееся везикуло-эрозивными поражениями, напоминающими таковые при порфирии, но при этом не обнаруживаются ферментные или генетические дефекты, а профиль порфиринов плазмы крови в норме.
Псевдопорфирия ассоциируется с терминальной почечной или печеночной недостаточностью, посещением горизонтальных соляриев, либо представляет собой подтип лекарственных кожных реакций, особенно после приема НПВС, налидиксовой кислоты или тетрациклина, серосодержащих диуретиков, системных ретиноидов, циклоспорина и дапсона. Ее патогенетический механизм неизвестен.