а) Определение. Гомоцистеин — небелковая аминокислота, ключевая точка ветвления метаболизма между путями транссульфирования и реметилирования метионина.
Нормальная концентрация общего гомоцистеина в плазме крови (tHcy) — <15 мкмоль/л; порог, выше которого можно предполагать нарушения обмена гомоцистеина и решать вопрос о необходимости специфической терапии, 50 мкмоль/л.
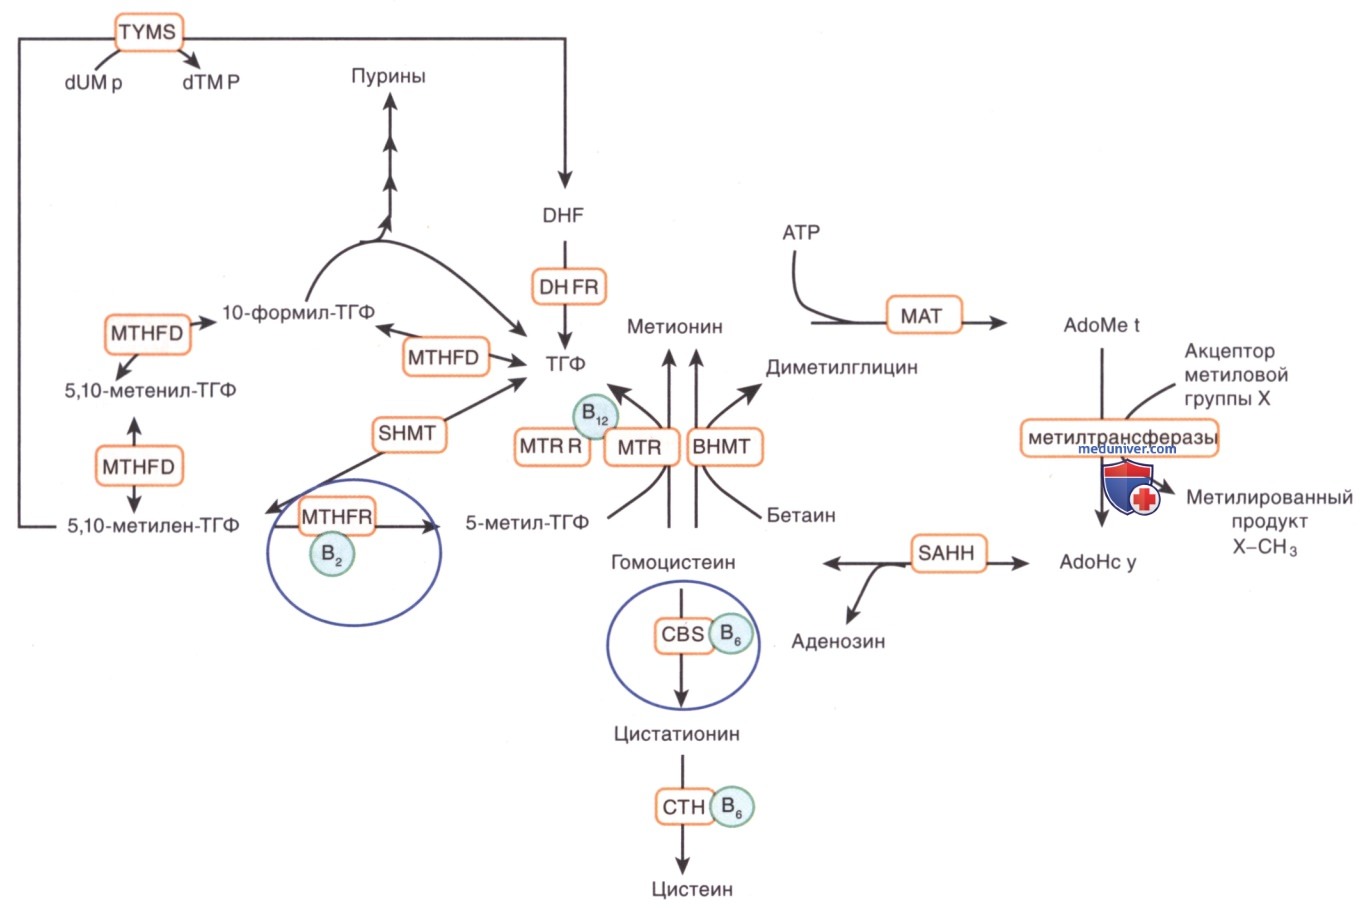
Гомоцистинурии чаще связаны с врожденными генетическими нарушениями обмена гомоцистеина с рецессивным наследованием, но могут быть приобретенными вследствие тяжелого дефицита кобаламина (витамина В12) или фолатов в пище. Врожденные нарушения обмена гомоцистеина (рис. 1 и 2) включают нарушения путей транссульфирования с дефицитом цистатион-β-синтазы (CBS, классическая гомоцистинурия) и нарушения реметилирования гомоцистеина до метионина.
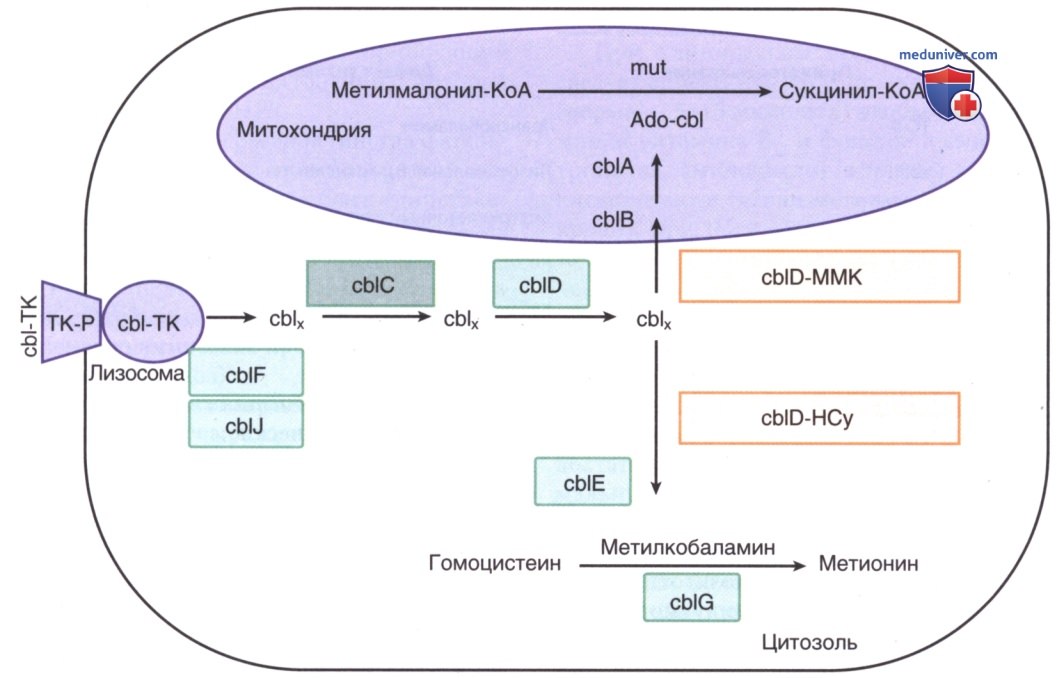
Рисунок 2. Пути внутриклеточного метаболизма кобаламина и его нарушения . На сегодняшний день описаны десять дефектов комплементарных групп пути обмена кобаламина. После связывания с рецептором транскобаламина (ТК-Р) кобаламин в комплексе с ТК попадает в клетку посредством эндоцитоза, опосредованного лизосомами, и высвобождается посредством протеолиза. Дефект выхода из лизосомы в цитоплазму описан у пациентов с cbIF и недавно описанными дефектами cblJ. Этапы обмена в цитозоле после лизосомального высвобождения определяются комплементарными группами сЫС и cblD. Точная форма кобаламина на данной стадии не ясна (что отмечено на рисунке «сЫх»). В цитозоле кобаламин подвергается восстановительному метилированию редуктазой метионинсинтазы (сЫЕ) с образованием метилкобаламина — кофактора для метионинсинтазы (cbIG). После транспорта в митохондрию кобаламин превращается в аденозилкобаламин (кофактор для метилмалонил-коэнзима А (КоА)-мутазы (mut)) при помощи кобаламинаденозилтрансферазы (cblВ). Дефект cblD может обусловливать изолированную метилмалоновую ацидурию (комплементарная группа cblD-MMK), изолированную гомоцистинурию (cblD-HCy) или обе патологии (cblD). При всех вышеописанных патологиях, сопровождающихся нарушением реметилирования (недостаточность ТК и ТК-Р, дефекты cbIF, cblJ, сЫС, cblD, cblD-HCy, сЫЕ, cbIG), развивается накопление гомоцистеина вследствие дисфункции синтеза метионина
К нарушениям реметилирования относят дефицит 5,10-метилентетрагидрофолатредуктазы (MTHFR); наследственные нарушения абсорбции, транспорта и внутриклеточного обмена кобаламина (cblС) и мальабсорбцию фолата (крайне редко встречается). Все дефекты внутриклеточного реметилирования приводят к нарушениям синтеза метионина: дефицит MTHFR снижает синтез 5-метилтетрагидрофолата (5-methylTHF), высвобождение кобаламина при участии лизосомальных белков (cblF и cblJ); дефекты цитозольного восстановления и транспорта гидроксокобаламина (cblС и cblD) подавляют синтез метил- и аденозилкобаламина. Изолированной недостаток метионинсинтазы (cblЕ и cblG) связан с дефектным синтезом метилкобаламина и вариантом cblD-Hcy.
В настоящее время описано десять дефектов группы комплементации. После присоединения к рецептору транскобаламина (ТС-R) кобаламин входит в клетку путем лизосомально опосредованного эндоцитоза и высвобождается путем протеолиза. Экспорт из лизосомы в цитоплазму нарушен у пациентов с дефектами cblF и cblJ.
Стадии в цитозоле после лизосомального высвобождения определяются группами комплементации cblС и cblD. Точная форма кобаламина на этой стадии неизвестна (обозначено «cblх»). В цитозоле кобаламин восстанавливается за счет метилирования метионин-синтаз-редуктазой (cblЕ) до метилкобаламина, кофактора метионин-синтазы (cblG). После его переноса в митохондрии кобаламин превращается в аденозилкобаламин, кофактор мутазы метилмалонилкофермента А (СоА) (mut), с помощью кобаламиновой аденозилтрансферазы (cblВ).
Дефект cblD может вызывать изолированную метилмалоновую ацидурию (группа комплементации cblD-MMA), изолированную гомоцистинурию (cblD-HCy) или оба нарушения. Во всех вышеуказанных условиях с дефектным реметилированием (дефицит ТС и ТС-R и дефекты cblF, cblj, cblС, cblD, cblD-HCy, сЫЕ и cblG) гомоцистеин накапливается вследствие дисфункции в синтезе метионина.
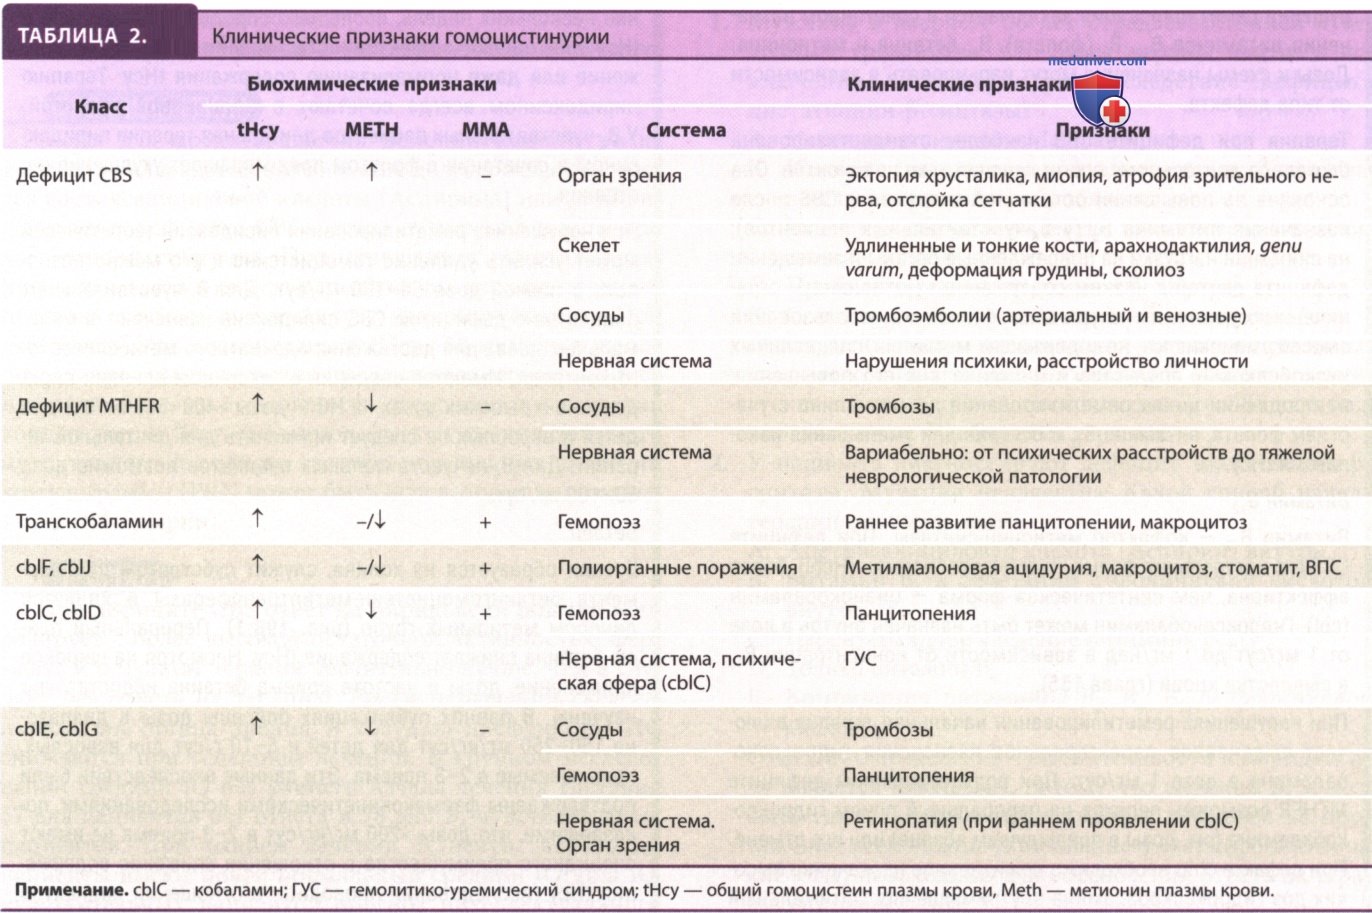
При дефиците CBS кроме значительного увеличения tHcy повышается и концентрация метионина в плазме крови. При нарушениях реметилирования, наоборот, увеличение tHcy ассоциировано с низким (или на нижней границе нормы) содержанием метионина в плазме крови вследствие неэффективного превращения (реметилирования) гомоцистеина в метионин. Среди вариантов нарушения реметилирования чаще встречаются дефект cblС (дефект внутриклеточного обмена кобаламина) и дефицит MTHFR.
Эта статья на сайте посвящена дефициту CBS, дефекту cblС и дефициту MTHFR. Другие варианты обсуждаются в других статьях - просим Вас пользоваться формой поиска по сайту выше.
б) Эпидемиология. Распространенность и заболеваемость. Распространенность дефицита CBS в мире — 1:344 000. Согласно исследованиям, минимальная частота встречаемости дефицита CBS в рамках программ скрининга новорожденных колебалась в пределах 1:60 000-1:300 000 живорожденных в зависимости от численности населения и метода скрининга. Заболеваемость в Европе ~1:40 000 живорожденных, что соответствует частоте носителей (гетерозигот) ~1%, однако скрининговые исследования на известные мутации показывают, что заболеваемость может быть выше выявленной более чем в 2 раза. Заболеваемость в странах Саудовской Аравии достигает 1:1800 живорожденных.
Частоту тяжелых дефектов реметилирования гомоцистеина никогда не оценивали, но она может быть <1:500 000 живорожденных.
в) Патофизиология. Гомоцистеин — полисистемный токсичный агент; накапливается при дефиците CBS и при дефектах реметилирования. Он оказывает свое действие прямо или косвенно, посредством превращения в S-аденозилметионин (AdoHcy) (см. рис. 1), который потенциально ингибирует многие незаменимые метилтрансферазы. Обнаружена прямая клеточная гомоцистеиновая токсичность с поражением эндотелия и гибелью нейронных клеток.
Действие гомоцистеина на эндотелий сосудов предрасполагает к тромбозу, который может возникать в любом возрасте и поражать артерии и/или вены любого калибра. Так, при дефиците CBS накопление гомоцистеина и/или дефицит цистеина приводят к модификации белков соединительной ткани, провоцируя проявления заболевания со стороны скелета или органа зрения. Эти эффекты, вероятно, связаны с фибриллином — богатым цистеином белком, компонентом матрицы надкостницы и перихондрия, основным компонентом зонулярных волокон глазной линзы.
На структуру фибриллина может влиять связывание гомоцистеина с цистеином; в результате некоторые клинические особенности гомоцистинурии сочетаются с мутациями фибриллина (синдром Марфана).
Дефекты реметилирования (cblС и MTHFR) приводят к значительному повышению содержания гомоцистеина и к истощению метионина, необходимого для синтеза белка и синтеза S-аденозилгомоцистеина. Истощение метионина способствует снижению способности клеточного метилирования и накоплению S-аденозилгомоцистеина, особенно в ЦНС. Дефект cblС — врожденная ошибка внутриклеточного метаболизма кобаламинов вследствие мутации в ММАСНС-гене, кодирующем метилмалоновую ацидурию и гомоцистинурию типа С. После нормального потребления пищи и абсорбции кобаламина в кишечнике, транспорта его с кровью и клеточного поглощения кобаламин доставляется в цитозоль, где связывается с ММАСНС.
Было показано, что этот белок катализирует деалкилирование алкилкобаламинов [аденозилкобаламина (Ado-cbl) и метилкобаламина (Ме-cbl)], и децианолизацию цианокобаламина. В отсутствие нормального ММАСНС-гена метилкобаламин (кофактор метионинсинтазы) и аденозилкобаламин (кофактор метилмалонил-КоА-мутазы) не функционируют, приводя к последующим вторичным дефектам метионинсинтазы (дефект реметилирования) и метилмалонил-КоА-мутазы (накопление метилмалоновой кислоты) соответственно (рис. 2). При дефиците MTHFR не образуется 5-метилтетрагидрофолат — донор метильной группы, что вторично снижает функцию метионинсинтазы и последующее реметилирование (рис. 2).
Патогенез дефицита MTHFR может быть связан с токсичностью гомоцистеина в совокупности с истощением клеточного метионина; образование 5-метилтетрагидрофолата (циркулирующей формы фолата) также затруднено, что приводит к дефициту фолата в ГМ. Патофизиология дефекта cblС (другая форма нарушения реметилирования) до конца не изучена. Один из уникальных механизмов дефекта cblС — улавливание (блокирование, задержка) 5-метилтетрагидрофолата вследствие дисфункции метионинсинтазы. Активность MTHFR необратима и провоцирует накопление 5-метилтетрагидрофолата. Эта форма фолата недоступна для метаболизма при дефекте cblС, что приводит к дефициту клеточного фолата.
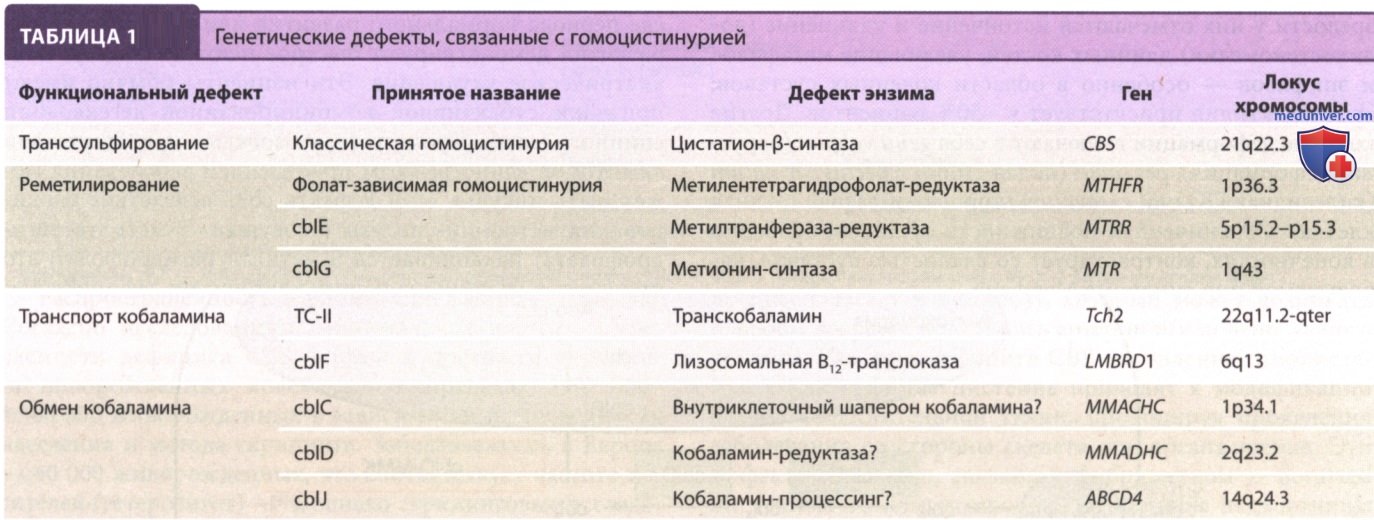
Токсичное накопление метималоновой кислоты при дефекте cblС может играть дополнительную роль в патогенезе, хотя и считается незначительным. Все эти нарушения наследуются АуР-способом (табл. 1).
г) Клинические проявления:
1. Дефицит цистатион-β-синтазы (CBS):
1.1 Обзор клинических признаков. Дефицит CBS наследуется аутосомно-рецессивно и может проявляться клинически как у гомозиготных, так и у компаундных гетерозиготных индивидуумов. Люди с этим дефектом после нормально протекавшей беременности и родов здоровы, но в отсутствие лечения у них постепенно развиваются основные клинические симптомы дефицита CBS, проявляющиеся со стороны четырех основных систем организма.
1.2 Центральная нервная система. Задержка развития и умственная отсталость наблюдаются с различной степенью выраженности у 60% пациентов. Судороги, нарушения на ЭЭГ и психические нарушения также были зарегистрированы в 50% случаев. Очаговые неврологические признаки могут быть следствием цереброваскулярных нарушений.
1.3 Орган зрения. Дислокация хрусталика глаза (эктопия), близорукость и глаукома — частые, тяжелые и характерные осложнения. В итоге возможны отслойка и дегенерация сетчатки, атрофия зрительного нерва и катаракта. Близорукость часто предшествует вывиху хрусталика. Эктопию хрусталика диагностируют у большинства нелеченых пациентов в возрасте 5-10 лет и почти у всех нелеченых пациентов к концу четвертого десятилетия жизни. Эктопия хрусталика часто является ключом к диагностике гомоцистинурии. Характерна дислокация хрусталика вниз, а при синдроме Марфана дислокация направлена вверх.
Однако при дефиците CBS возможен вывих хрусталика вверх. После эктопии хрусталика может наблюдаться своеобразное дрожание радужки (иридодонез) после движения глаз или головы.
1.4 Скелет. Остеопороз — почти неизменный признак, обычно диагностируют после окончания периода детства. Частые последствия — сколиоз и тенденция к патологическим переломам и коллапсу позвонков. Пациенты с гомоцистинурией обычно высокого роста, с наступлением половой зрелости у них отмечаются истончение и удлинение (долихостеномелия) длинных костей, увеличение метафизов и эпифизов — особенно в области коленных суставов; арахнодактилия присутствует у 50% пациентов. Другие костные деформации включают в себя genu valgum (варусная деформация), pes cavus (полая стопа) и pectus carinatum (килевидная ГК) или excavatum (воронкообразная грудная клетка).
Ограниченная подвижность суставов, особенно в конечностях, контрастирует со слабостью суставов, наблюдаемой при синдроме Марфана.
1.5 Сердечно-сосудистая система. Тромбоэмболические события в любых артериях и венах — основная причина заболеваемости и смертности в любом возрасте. Существует два фенотипических варианта: витамин В6-чувствительная гомоцистинурия (протекает мягче) и витамин В6-нечувствительная гомоцистинурия.
1.6 Клинические проявления у взрослых. Клинические симптомы чрезвычайно изменчивы и могут появляться как в детстве, так и во взрослом возрасте (60 лет). Пациенты часто высокие, стройные, с марфаноидным фенотипом и склонностью к остеопорозу. ТЭО — основное острое проявление во взрослом возрасте. При всех формах наследственных гомоцистинурий окклюзия артерий и вен как единственное проявление заболевания может иметь место в любом возрасте. Тромбоэмболия является основной причиной ранней смертности. У взрослых единственным симптомом может быть быстрая потеря зрения — наиболее распространенный симптомом до постановки диагноза.
IQ у людей с нелеченной гомоцистинурией колеблется от 10 до 138. У нелеченных индивидуумов с В6-чув-ствительной формой средний IQ составляет 79, у людей с В6-нечувствительной формой — 57.
Психоневрологические симптомы (шизофрения, аутистические признаки) могут оставаться изолированными, но тщательный клинический анамнез и исследования часто обнаруживают связанные с ними марфаноидный фенотип, скелетные нарушения и вывих хрусталика.
2. Нарушения реметилирования: дефект cblС и дефицит MTHFR. Клиническая картина в основном включает неврологические симптомы. У новорожденных и детей младшего возраста наблюдают острый неврологический дистресс. В детстве характерна неспецифическая задержка развития, часто связанная с приобретенной микроцефалией. Без соответствующей терапии у пациентов с дефектами реметилирования может развиться острое или быстро прогрессирующее неврологическое ухудшение, иногда приводящее к смерти. Подростки и взрослые после периода нормального развития или легкой задержки развития демонстрируют быстрое психическое или психиатрическое ухудшение.
Эти пациенты обычно имеют признаки субактивной комбинированной дегенерации спинного мозга. Кроме того, у взрослых при отсутствии симптомов единственным проявлением заболевания может быть инсульт. При дефекте cblС вследствие блокирования метионин-синтазы («ловушки» 5-метилтетрагидрофолата) накапливается 5-метилтетрагидрофолат; это приводит к функциональному клеточному дефициту фолата (рис. 1) и объясняет гематологические признаки (мегалобластический тип кроветворения, приводящий к макроцитарной анемии или панцитопении), которые не встречаются при дефиците MTHFR.
При дефекте cblС возможно серьезное (иногда фатальное) ухудшение состояния на фоне тромботической микроангиопатии: ГУС (может быть единственным проявлением), кардиомиопатия, интерстициальная пневмония; легочная гипертензия; ретинопатия с нистагмом — особенно при раннем тяжелом дебюте (плохо изучена). Дефект cblC у взрослых встречается реже, обычно преобладают психоневрологические проявления (атаксия, когнитивные нарушения, психоз).
При дефиците MTHFR психоневрологическая симптоматика сходна, но может быть выражена слабо. Пациенты могут не иметь симптомов, либо инсульт может быть единственным проявлением заболевания.
При обоих дефектах реметилирования особенностью является быстрое ухудшение когнитивных функций во втором десятилетии жизни при исходном отсутствии задержки развития или задержке развития легкой степени. Такое ухудшение сопровождается приступами необъяснимой летаргии и прогрессирующими церебральным, миелопатическим и невропатическим расстройствами с переменными результатами нейрофизиологических исследований. В обеих группах наследственных гомоцистинурий изолированная окклюзия артерий и вен может проявляться в любом возрасте.
Вследствие крайне низкой частоты артериосклероза и тромбоза у детей или подростков гомоцистинурию необходимо исключить в любом случае в этой возрастной группе при артериальном или венозном тромбозе.
д) Диагностика. При клиническом подозрении на гомоцистинурию следует определить tHcy: при концентрации >50 мкмоль/л (норма — 5-15 мкмоль/л) необходимо определение содержания витамина В12 и фолатов в сыворотке крови и эритроцитах, аминокислот в плазме крови и органических кислот в моче (и/или метилмалоновой кислоты в плазме крови); при tHcy <50 мкмоль/л вероятность нарушения метаболизма гомоцистеина очень низкая, но не исключена. При повышенной концентрации метионина или на верхней границе нормы в сочетании с низким tHcy имеет место дефицит CBS, тогда как пониженное или низкое содержание метионина и повышенное содержание tHcy указывают на дефекты реметилирования.
При дефекте cblС гематологические нарушения с мегалобластной недостаточностью костного мозга наблюдают наряду с нормальным содержанием витамина В12 и фолата в крови. В качестве других возможных причин дефектов реметилирования следует также рассматривать дефицит витамина В12 или фолата в пище и другие генетические нарушения метаболизма кобаламина и фолата. Следует иметь в виду, что дефицит CBS может провоцировать вторичный дефицит витамина В12 и фолата, а дефекты реметилирования могут приводить к вторичному дефициту фолата.
При MTHFR содержание фолата (эритроциты и/или сыворотка крови) обычно низкое. Определения количества клеток в мазке крови (при определении характеристик дефицита витамина В12 или фолата), содержания витаминов и метаболических биомаркеров (tHcy, метионин и метилмалоновая кислота) в крови обычно достаточно для ДД различных форм гомоцистинурий (табл. 2).
Окончательный диагноз может быть подтвержден на мопекулярном уровне путем анализа последовательности предполагаемого гена или прямого секвенирования панели гомоцистинурий (см. табл. 1). Если молекулярные исследования не являются окончательными, функциональные исследования могут быть выполнены на фибробластах или лимфоцитах.
е) Лечение. По данным совместных публикаций руководств Европейского сообщества и регистра гомоцистинурий и дефектов метилирования (www.e-hod.org), на данный момент лечение возможно. Следует учитывать, что ни одна из предложенных схем лечения не имеет доказательной базы вследствие редкой встречаемости патологии (уровень доказательности Д).
1. Терапевтические цели. Основная задача терапии - уменьшить накопление tHcy, а в случае нарушений реметилирования - обойти дефект реметилирования и достичь нормальной концентрации метионина и фолатов: это должно скорректировать гематологические отклонения и обеспечить нормальное неврологическое развитие или предотвратить дальнейшие неврологические нарушения. В обоих случаях нормализация содержания tHcy в плазме крови была бы идеальным результатом, но на практике это труднодостижимо или вообще невозможно.
Однако большой опыт работы с пациентами с дефицитом CBS показал, что лечение предотвращает ТЭО даже при повышенном tHcy. Для большинства пациентов с дефицитом CBS или дефектами реметилирования снижение концентрации tHcy до 50-70 мкмоль/л - реальная цель терапии.
2. Доступные варианты лечения. На сегодняшний день доступное лечение всех вариантов нарушений реметилирования заключается в сочетанном назначении витаминов В12, В9 (фолата), В6, бетаина и метионина. Дозы и схемы назначения могут варьировать в зависимости от типа дефекта.
Терапия при дефиците CBS наиболее стандартизирована благодаря длительному опыту лечения таких пациентов. Она основана на повышении остаточной активности CBS после назначения витамина В6 (у В6-чувствительных пациентов); на снижении нагрузки на поврежденные органы и замещении дефицита диетой с низким содержанием метионина - ограничении содержания натуральных белков; на использовании смесей аминокислот, не содержащих метионин, специальных низкобелковых продуктов и цистеина для его повышения; на продлении цикла реметилирования до метионина с участием фолата, витамина В12 и бетаина для уменьшения накопления tHcy.
2.1 Витамин В12. Витамин В12 - кофактор метионин-синтазы. При дефиците CBS его натуральная форма, гидроксокобаламин (Hcbl), более эффективна, чем синтетическая форма - цианокобаламин (сЫ). Гидроксокобаламин может быть назначен внутрь в дозе от 1 мг/сут до 1 мг/нед в зависимости от концентрации В12 в сыворотке крови.
При нарушениях реметилирования начальная терапия включает ежедневное парентеральное назначение гидроксокобаламина в дозе 1 мг/сут. При подтвержденном дефиците MTHFR возможен переход на пероральный прием гидроксокобаламина или его отмена. При дефекте cblC необходимо пожизненное назначение высоких доз гидроксокобаламина внутримышечно. Оптимальный интервал между внутримышечными инъекциями до конца не изучен.
2.2 Фолат. Фолат (витамин В9) существует в трех формах: фолиевая кислота, стабильная синтетическая форма витамина (например, как добавка к пище); фолиниевая кислота (5-формил-тетрагидрофолат), наиболее стабильная форма восстановленного и активного витамина; и 5-метилтетрагидрофолат, основная натуральная и циркулирующая форма витамина. Фолиниевую кислоту в форме для парентерального введения используют для неотложной терапии, другие формы - только для перорального планового приема. Фолиниевая кислота -наилучшее средство при любом дефекте, так как это наиболее стабильная восстановленная форма; фолиевая кислота может увеличить дефицит 5-метилтетрагидрофолата в ГМ, особенно при дефиците MTHFR.
При дефиците CBS фолиниевую кислоту назначают внутрь в дозе 1-5 мг/сут для профилактики истощения запасов фолата. Пополнение запасов фолата может быть необходимо для получения ответа на пиридоксин (В6): чувствительность к пиридоксину необходимо определять после восполнения запасов фолата. При дефекте сЫС к пероральной терапии добавляют фолиниевую кислоту в высоких дозах (5-30 мг/сут) для компенсации метилфолатной ловушки и коррекции гематологических нарушений. Такие же дозы фолиниевой кислоты назначают при дефиците MTHFR.
2.3 Витамин В6. Витамин В6 (пиридоксин) действует как кофактор при дефиците CBS: его назначают внутрь в фармакологической дозе для определения индивидуальной чувствительности к нему. Нет единого мнения о дозе и длительности курса пиридоксина; обычно его назначают в дозе 100-1000 мг/сут в течение нескольких недель, после чего определяют содержание tHcy для оценки эффективности терапии - ожидают снижение или даже нормализацию содержания tHcy. Терапию пиридоксином всегда сочетают с фолиниевой кислотой. У В6-чувствительных пациентов длительная терапия пиридоксином в сочетании с фолатом предотвращает ухудшение состояния.
При нарушениях реметилирования пиридоксин теоретически может усилить удаление гомоцистеина и его можно назначать в низкой дозе 50-100 мг/сут. Для В6-чувствительных пациентов с дефицитом CBS пиридоксин назначают в минимальных дозах для достижения адекватного метаболического контроля. Имеются сведения о токсичном влиянии пиридоксина в высоких дозах на НС - дозы >400-500 мг/сут для детей и взрослых не следует применять для длительной терапии. Для В6-нечувствительных пациентов возможна доза 50-100 мг/сут.
2.4 Бетаин. Бетаин образуется из холина, служит субстратом для фермента бетаингомоцистеин-метилтрансферазы и является донором метильных групп (рис. 1). Пероральный прием бетаина снижает содержание tHcy. Несмотря на широкое применение, дозы и частота приема бетаина недостаточно изучены. В ранних публикациях описаны дозы в диапазоне 150-250 мг/кг/сут для детей и 5-10 г/сут для взрослых, принимаемые в 2-3 приема. Эти данные впоследствии были подтверждены фармакокинетическими исследованиями, показавшими, что дозы >200 мг/кг/сут в 2-3 приема не имеют очевидного преимущества в отношении снижения содержания tHcy (исследования проводили в отношении пациентов с дефицитом CBS).
При дефиците CBS прием бетаина обычно ведет к увеличению концентрации метионина и к уменьшению содержания tHcy в плазме крови.
Концентрацию метионина необходимо поддерживать <1000 мкмоль/л, так как концентрация >1000 мкмоль/л повышает риск отека ГМ. Клиническое преимущество бетаина у пациентов на низкометиониновой диете спорно, так как у В6-нечувствительных пациентов при рано начатом лечении только диета с низким содержанием метионина дает очень хорошие долгосрочные результаты при условии соблюдения ее на протяжении всей жизни. Однако у некоторых пациентов (особенно при несоблюдении диеты) бетаин может способствовать увеличению в рационе натурального белка и улучшению нутритивного статуса.
При нарушениях реметилирования бетаин увеличивает концентрацию системного метионина и, возможно, доступность метионина для ЦНС, особенно у пациентов с дефицитом MTHFR. Имеются данные о синергичном действии 0Hcb и бетаина в отношении снижения содержания tHcy при дефекте tblC.
2.5 Метионин внутрь. Прием метионина внутрь может быть также рекомендован как дополнительное терапевтическое средство при дефектах реметилирования по нескольким причинам. Истощение запасов метионина в мозге - ключевой патогенетический фактор. Дополнительный метионин может действовать синергично с бетаином, восполняя внутриклеточный метионин, к тому же острая нагрузка метионином не ведет к дальнейшему накоплению гомоцистеина с сопутствующим риском ТЭО. В целом при дефекте реметилирования недостаток метионина редко удается скорректировать только терапией бетаином, тогда как сочетание метионина и бетаина обычно восполняет запасы метионина.
ж) Профилактика. Меры для предотвращения дополнительного риска тромбоза включают использование долгосрочных низких доз ацетилсалициловой кислоты (Аспирина) или дипиридамола при дефиците CBS и отказ от курения и КОК при всех гомоцистинуриях. При нарушениях реметилирования закись азота в качестве средства для наркоза противопоказана, поскольку ингибирует метионин-синтазу. При дефиците CBS с концентрацией tHcy >50 мкмоль/л любое оперативное вмешательство представляет серьезный риск и должно быть по возможности отсрочено до снижения концентрации tHcy <50 мкмоль/л, достижения должного нутритивного и водного статуса, нормальных значений коагулограммы (PRN может быть использован низкомолекулярный гепарин).
з) Прогноз. При дефиците CBS ответ на пиридоксин обычно коррелирует с более высокой остаточной активностью фермента и результат терапии значительно лучше, чем в случаях без ответа на терапию. Риски нарушений скелета, поражения органа зрения и сосудов, дисфункции НС снижаются при успешном лечении. В крупном исследовании средний IQ без раннего начала лечения составил 57 для пациентов без ответа и 78 для В6-чувствительных пациентов. При раннем лечении В6-нечувствительные пациенты имеют почти нормальный средний IQ. Для В6-чувствительных пациентов прогноз интеллектуального развития благоприятный, особенно при соблюдении диеты. Однако в случаях плохой приверженности к лечению значительное повышение концентрации tHcy, как правило, сохраняется, что приводит к некоторому повышению риска сосудистых осложнений.
У нескольких пациентов с дефицитом MTHFR, получавших лечение в неонатальном периоде, был получен хороший ответ на терапию в первые годы неврологического развития, несмотря на неоптимальный метаболический контроль. При недиагностированном или нелеченом дефиците MTHFR или позднем лечении для таких пациентов характерен крайне плохой исход с тяжелыми нарушениями. Несмотря на некоторое патогенное сходство (внутриклеточное истощение метионина вследствие нарушения реметилирования), пациенты с ранним дебютом дефицита сЫС имеют в целом особенно неблагоприятный долгосрочный исход с мультисистемным поражением, тромботической микроангиопатией и ретинопатией.