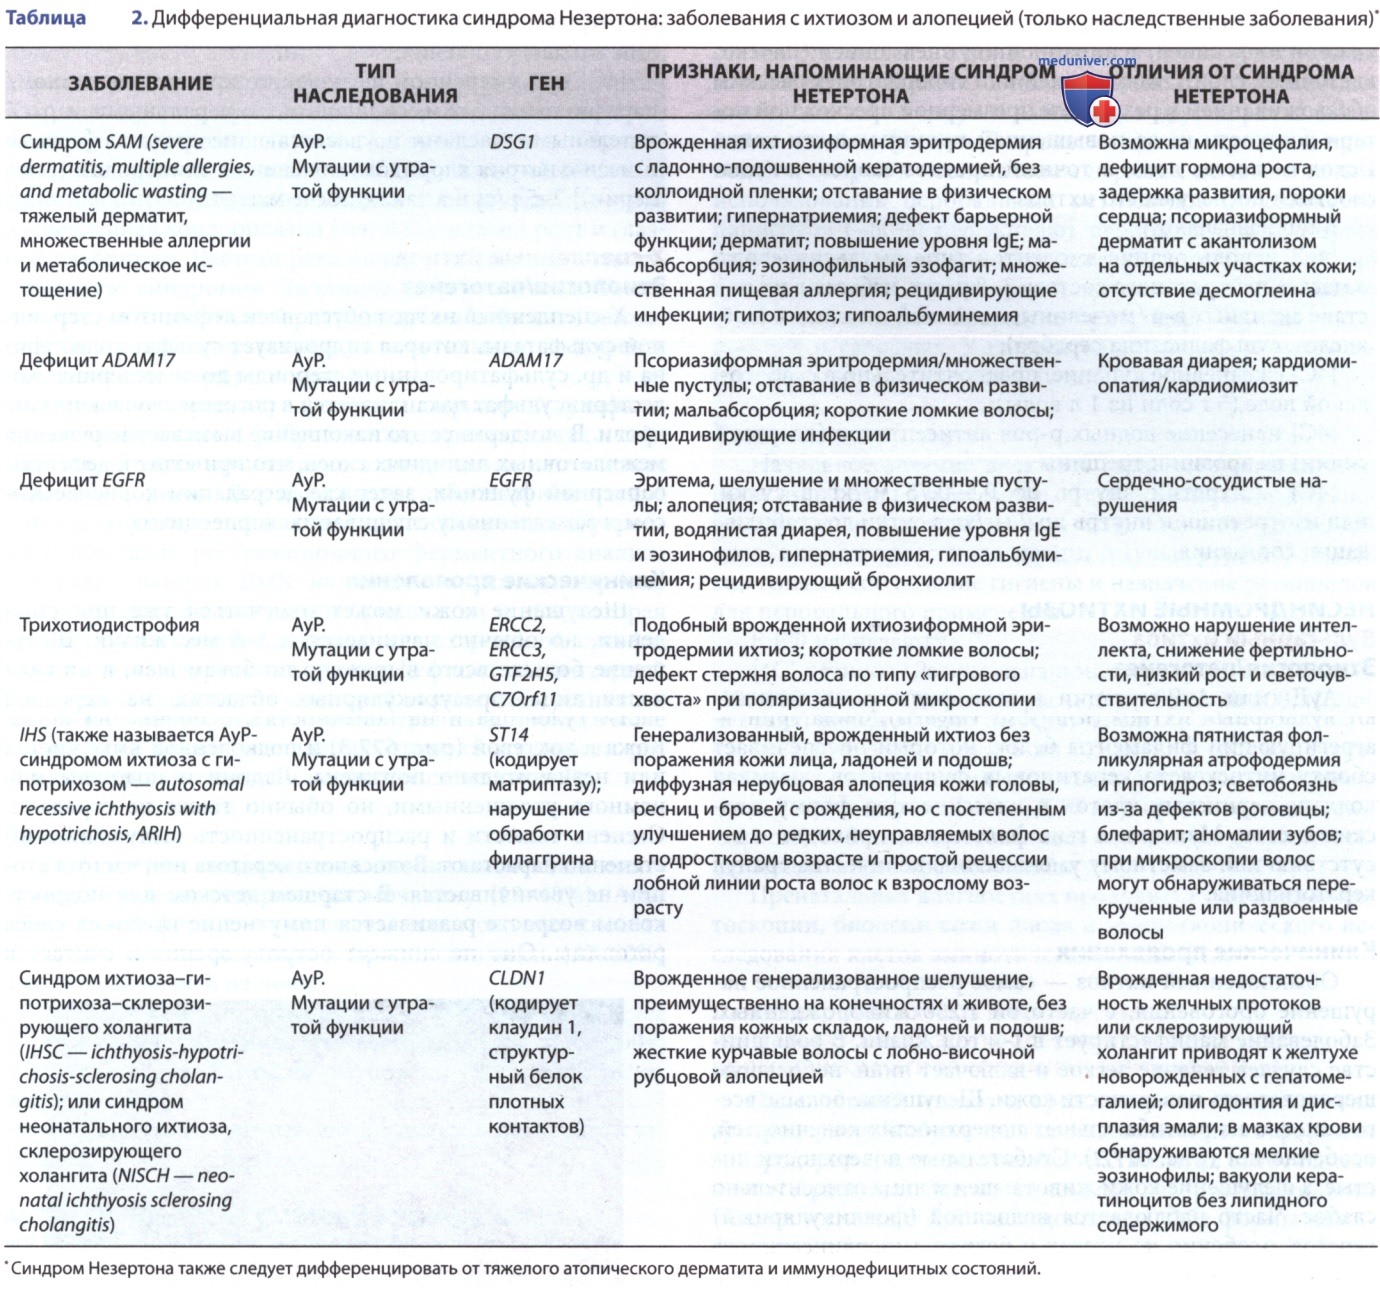
а) Нарушения ороговения. Менделевские (генетические) расстройства ороговения (ихтиозы) — основная группа наследственных заболеваний, клинически характеризующихся шелушением, а гистопатологически — гиперкератозом. Варианты ихтиозов можно различать на основании типов наследования, клинических признаков, сопутствующих пороков развития и гистопатологических изменений (табл. 1, 2).
В настоящее время ведется большая работа по более точной классификации корреляции генотипа и фенотипа этих заболеваний. Две основные категории ихтиозов — ограниченные поражением кожи или имеющие синдромальные взаимосвязи.
б) Коллоидный плод. Коллоидный плод или коллоидный ребенок — не одно заболевание, а фенотип новорожденного, чаще всего встречающийся у детей, у которых в конечном итоге развивается ламеллярный ихтиоз или врожденная ихтиозиформная эритродермия. Реже у коллоидных детей наблюдаются др. формы ихтиоза или болезнь Гоше. Небольшая подгруппа пациентов считается здоровыми в остальном детьми без хронических кожных заболеваний.
Коллоидный плод при рождении покрыт толстой плотной пленкой (мембраной), напоминающей промасленный пергамент или коллодий (рис. 1), которая впоследствии отшелушивается. У пораженных новорожденных наблюдается эктропион (выворот века кнаружи от глазного яблока), уплощение ушей и носа и фиксация губ в форме буквы «О». Волосы могут отсутствовать или иногда проникают через аномальный слой.
Рисунок 1. Типичный внешний вид коллоидного плода
Мембрана растрескивается при первом дыхательном усилии и вскоре после рождения начинает слущиваться большими листами.
Перевод в ОРИТ новорожденных и высокая влажность, а также применение увлажняющих средств без окклюзии ускоряет отслаивание мембраны. Полное слущивание мембраны может занять несколько недель, а на некоторых участках мембрана иногда образуется заново.
Осложнения и смерть новорожденных м.б. вызваны кожной инфекцией, аспирационной пневмонией (плоскоклеточный слой), гипотермией или гипернатриемическим обезвоживанием в результате чрезмерной чрескожной потери жидкости из-за повышенной проницаемости кожи. Исход не всегда ясен, и точный прогноз зависит от диагностики последующего ихтиоза.
В РФ назначают*:
{4С} использование эмолентов типа эмульсии «вода в масле» нейтрального состава 3-8 р/сут, избегая в их составе активных в-в (мочевины, молочной и салициловой кислот, сульфадиазина серебра);
{4С} ежедневное купание, предпочтительно в слабосоленой воде (5 г соли на 1 л воды);
{4С} нанесение водных р-ров антисептиков (хлоргексидин) на эрозии и трещины;
{4С} ацитретин внутрь по 0,5-0,75 мг/кг в сутки или изотретиноин внутрь по 2 мг/кг в сутки до стабилизации состояния.
P.S. * КР РФ «Ихтиоз», 2020 г.
в) Несиндромные ихтиозы:
1. Вульгарный ихтиоз:
- Этиология/патогенез. АуД- или АуР-мутации в гене филаггрина вызывают вульгарный ихтиоз (ichthyosis vulgaris). Филаггрин — агрегирующий филаменты белок, который обеспечивает сборку цитоскелета кератиновых филаментов, вызывая коллапс зернистых клеток в классическую форму плоских клеток. Мутации в гене филаггрина приводят к отсутствию или заметному уменьшению количества гранул кератогиалина.
- Клинические проявления. Обыкновенный ихтиоз — самое распространенное нарушение ороговения, с частотой 1:250 живорожденных. Заболевание манифестирует в 1-й год жизни. В большинстве случаев течение легкое и включает лишь небольшую шероховатость поверхности кожи. Шелушение больше всего заметно на разгибательных поверхностях конечностей, особенно ног (рис. 2). Сгибательные поверхности чистые, а шелушение кожи живота, шеи и лица относительно слабое. Часто наблюдается волосяной (фолликулярный) кератоз, особенно на плечах и бедрах, гиперлинеарность и гиперкератоз на ладонях и подошвах, а также атопия.
Рисунок 2. Чешуйки на коже голени при обыкновенном ихтиозе
Шелушение особенно заметно в зимние месяцы и может полностью исчезать в теплую погоду. Сопутствующих патологий волос, зубов, слизистых оболочек или др. систем органов нет.
- Лечение. Шелушение можно уменьшить с помощью ежедневного нанесения на кожу эмолента или смягчающего средства, содержащего мочевину (10-40%), салициловую кислоту или а-гидроксикислоту, напр. молочную кислоту (5-12%).
В РФ для лечения применяют*:
{5С} наружные средства с ретинолом (Ретинола пальмитат): мази с ретинолом (Ретинола пальмитат) 0,5% альфа-токоферола ацетатом и колекальциферолом, кальципотриолом 1-2 р/сут с целью улучшения кератинизации и отшелушивания;
{4С} при умеренном шелушении: кремы с вазелином, парафином жидким, силиконом, минеральными и растительными маслами и увлажняющие средства [кремы и мази с натрия хлоридом, мочевиной, глицеролом (Глицерин)] 2-5 р/сут, а также после мытья.
P.S. * КР РФ «Ихтиоз», 2020 г.
2. Х-сцепленный ихтиоз:
- Этиология и патогенез. Х-сцепленный ихтиоз обусловлен дефицитом стероидной сульфатазы, которая гидролизует сульфат холестерина и др. сульфатированные стероиды до холестерина. Холестеринсульфат накапливается в роговом слое и в плазме крови. В эпидермисе это накопление вызывает нарушения межклеточных липидных слоев, что приводит к дефектам барьерной функции, задержке деградации корнеодесмосом и замедленному слущиванию корнеоцитов.
- Клинические проявления. Шелушение кожи может отмечаться уже при рождении, но обычно начинается в 3-6 мес жизни. Шелушение больше всего выражено по бокам шеи, в нижней части лица, преаурикулярных областях, на передней части туловища и на конечностях, особенно на ногах. Кожа в локтевой (рис. 3) и подколенной ямке чистая или незначительно поражена. Ладони и подошвы м.б. немного утолщенными, но обычно также не страдают. Степень тяжести и распространенность шелушения постепенно нарастают. Волосяного кератоза нет, частота атопии не увеличивается. В старшем детском или подростковом возрасте развивается помутнение глубоких слоев роговицы.
Рисунок 3. Отсутствие шелушения кожи в локтевой ямке при Х-сцепленном ихтиозе
Оно не снижает остроту зрения и считается важным маркером заболевания, поскольку также может присутствовать у женщин — носителей мутантного гена. У некоторых пациентов имеются более крупные делеции Х-хромосомы, которые захватывают соседние гены, что вызывает синдромы делеции смежных генов. Примеры — синдром Каллмана (Kallmann syndrome) (ген KAL1), который включает гипогонадотропный гипогонадизм и аносмию, точечная Х-сцепленная хондроплазия (ген ASS), низкий рост и глазной альбинизм.
Частота рака яичек у пациентов с сопутствующим синдромом Каллмана м.б. увеличена. Также отмечается повышенный риск синдрома дефицита внимания, синдрома гиперактивности и аутизма из-за дефекта смежного гена в нейролигине 4.
Снижение активности фермента стероидной сульфатазы м.б. обнаружено в фибробластах, кератиноцитах и лейкоцитах, а также пренатально в амниоцитах или клетках ворсинок хориона. В семьях с этим заболеванием ихтиоз у плода мужского пола можно диагностировать в/утробно с помощью рестрикционного ферментного анализа культивированных ДНК из клеток ворсинок хориона или амниоцитов или путем гибридизации in situ, которая пренатально выявляет делеции гена стероидной сульфатазы в клетках ворсинок хориона.
Дефицит плацентарной стероидной сульфатазы у матерей-носителей мутантного гена может привести к снижению уровня эстриола в моче и сыворотке крови, увеличению продолжительности родов и нечувствительности матки к окситоцину и Pg.
- Лечение. Эффективно ежедневное нанесение эмолента и смягчающих средств, содержащих мочевину (10-40%). Альтернативные формы — гликолевая или молочная кислота (5-12%) в основе эмолента и пропиленгликоль (40-60%) в воде с окклюзией на ночь.
В РФ для лечения применяют*:
{4С} ретинол (Ретинола пальмитат) внутрь по 50 000-100 000 МЕ/сут (детям из расчета по 1000-2000 МЕ/кг в сутки) 8 нед;
{4С} ацитретин внутрь по 0,5 мг/кг в сутки 1 р/сут 6-8 нед.
P.S. * КР РФ «Ихтиоз», 2020 г.
г) Аутосомно-рецессивный врожденный ихтиоз:
1. Ихтиоз Арлекина:
- Этиология и патогенез. Ихтиоз Арлекина (плод Арлекина) обусловлен мутациями в гене АВСА12, которые приводят к нарушению транспорта липидов. Также активность АВСА12 необходима для создания длинноцепочечных церамидов, которые нужны для формирования нормального кожного барьера.
- Клинические проявления. При рождении заметно утолщенная, ребристая и потрескавшаяся кожа образует роговые пластинки по всему телу, обезображивая черты лица и сковывая пальцы. Выраженный эктропион и хемоз закрывают глаза, нос и уши уплощены, губы вывернуты, рот широко открыт. Ногти и волосы могут отсутствовать. Подвижность суставов ограничена, руки и ноги кажутся неподвижными и ишемизированными. У новорожденных затруднено дыхание, они плохо сосут и находятся в группе риска тяжелой кожной инфекции.
В прошлом ихтиоз Арлекина приводил к смерти в неонатальном периоде, но после начала использования пероральных ретиноидов большинство пациентов (80%) переживают период грудного возраста и впоследствии страдают тяжелым ихтиозом, обычно напоминающим ламеллярный ихтиоз или небуллезную врожденную ихтиозиформную эритродермию, как у подростков и взрослых. У пациентов со сложным гетерозиготным генотипом прогноз лучше.
- Лечение. Начальное лечение включает введение больших объемов жидкости во избежание обезвоживания из-за трансэпидермальной потери воды и использование увлажненного инкубатора с подогревом, эмульгирующих мазей, тщательное соблюдение гигиены и назначение ретиноидов для перорального применения.
В РФ назначают*:
{4С} ретинол (Ретинола пальмитат) внутрь по 100 000-300 000 МЕ/сут (детям из расчета по 5000—10 000 МЕ/кг в сутки, максД 300 000 МЕ/сут) 8 нед;
{4С} ацитретин внутрь по 0,5 мг/кг в сутки 1 р/сут во время еды, для лечения тяжелых ихтиозов допустима доза 1 мг/кг в сутки (максСД 75 мг), продолжительность терапии 6-8 нед, с постепенным снижением дозы вплоть до минимально эффективной.
Пренатальная диагностика проводится с помощью фетоскопии, биопсии кожи плода и микроскопического исследования клеток амниотической жидкости.
P.S. * КР РФ «Ихтиоз», 2020 г.
2. Ламеллярный ихтиоз и врожденная ихтиозиформная эритродермия (небуллезная врожденная ихтиозиформная эритродермия). Ламеллярный ихтиоз и врожденная ихтиозиформная эритродермия (небуллезная врожденная ихтиозиформная эритродермия; врожденные АуР-ихтиозы, не относящиеся к типу Арлекина) считаются самыми распространенными типами ихтиоза с АуР-наследованием. Обе формы манифестируют при рождении или несколько позже. У большинства младенцев с этими формами ихтиоза наблюдается эритродермия и шелушение. У многих «коллоидных детей» в конечном итоге развивается один из этих вариантов ихтиоза.
- Этиология и патогенез. Идентифицированы шесть генов, вызывающих врожденные АуР-ихтиозы, не относящиеся к типу Арлекина: TGM (ген, кодирующий трансглутаминазу), АВСА12, NIPAL4 (также известный как ICHTHYIN), CYP4F22 и гены липоксигеназы ALOX12B и ALOXE3. Мутации трансглутаминазы приводят к аномалиям рогового слоя, дефекты в гене АВСА12 нарушают транспорт липидов, а дефекты в CYP4F22 вызывают образование аномальных ламеллярных гранул. Липоксигеназы играют роль в формировании эпидермального барьера, влияя на метаболизм липидов.
- Клинические проявления. После слущивания коллоидной мембраны (если она есть) при ламеллярном ихтиозе образуются большие четырехугольные темные чешуйки, отслаивающиеся по краям и прикрепленные к коже в центре. Шелушение часто ярко выражено и затрагивает всю поверхность тела, включая сгибательные поверхности (рис. 4). Часто заметно страдает лицо, включая эктропион и маленькие сморщенные ушные раковины. Ладони и подошвы обычно с выраженным гиперкератозом. Волосы м.б. редкими и тонкими, зубы и слизистые оболочки не изменены. В отличие от врожденной ихтиозиформной эритродермии, эритема слабо выражена.
Рисунок 4. Генерализованное шелушение при ламеллярном ихтиозе
При врожденной ихтиозиформной эритродермии эритродермия обычно стойкая, а чешуйки, хотя и покрывают все тело, более мелкие и светлые, чем при ламеллярном ихтиозе (рис. 5). Гиперкератоз особенно выражен в области коленей, локтей и лодыжек и всегда наблюдается на ладонях и подошвах. У пациентов отмечаются редкие волосы, рубцовая алопеция и дистрофия ногтей. Ни одна из форм не сопровождается образованием пузырей.
Рисунок 5. Выраженная эритема и шелушение при врожденной ихтиозиформной эритродермии
- Лечение. Зуд м.б. тяжелым и плохо поддается лечению противозудными средствами. Отталкивающий внешний вид ребенка и неприятный запах из-за колонизации мацерированных чешуек бактериями могут создать серьезные психологические проблемы. Поддержание высокой влажности воздуха зимой и использование кондиционера летом уменьшают дискомфорт. Обильное и частое нанесение эмолентов и кератолитических средств, таких как молочная или гликолевая кислота (5-12%), мочевина (10-40%), тазаротен (0,1% гель) и ретиноевая кислота (0,1% крем), могут в некоторой степени уменьшить шелушение, хотя эти средства вызывают жжение при нанесении на потрескавшуюся кожу.
Пероральные ретиноиды оказывают «+» эффект при этих заболеваниях, но не устраняют основной дефект, и их следует принимать неопределенно долго. Однако отдаленные риски этих препаратов (тератогенные эффекты и токсичность в отношении костей) могут ограничивать их пользу. Эктропион требует наблюдения у офтальмолога, а иногда и проведения пластических операций.
- Этиология и патогенез. Эпидермолитический ихтиоз — АуД-нарушение, которое возникает из-за дефектов кератина 1 или кератина 10. Эти кератины необходимы для образования промежуточных кератиновых филаментов в клетках надбазальных слоев эпидермиса.
- Клинические проявления. Клиническая картина изначально характеризуется появлением при рождении обширных пузырей и эрозий на фоне генерализованной эритродермии (рис. 6). Рецидивирующие пузыри могут покрывать обширные участки кожи у новорожденных, и их часто сложно отличить от др. заболеваний, сопровождающихся образованием пузырей. Со временем образование пузырей прекращается, эритема уменьшается и развивается генерализованный гиперкератоз. Чешуйки мелкие, твердые и бородавчатые. Характерные параллельные гиперкератотические валики появляются в местах сгибов суставов, включая подмышечные, подколенные и локтевые ямки, а также на шее и бедрах.
Рисунок 6. Поверхностные эрозии и гиперкератоз при эпидермолитическом гиперкератозе
Ладонно-подошвенная кератодермия обусловлена дефектом кератина 1. Волосы, ногти, слизистые оболочки и потовые железы не изменены. Часто развивается вторичная бактериальная инфекция с неприятным запахом, что требует соответствующей АБТ.
- Гистопатология. Гистопатология позволяет диагностировать эпидермолитический ихтиоз на основании обнаружения гиперкератоза, дегенерации зернистого слоя эпидермиса с увеличенным количеством гранул кератогиалина, чистых пространств вокруг ядер и нечетких границ клеток в верхнем слое эпидермиса. При электронно-микроскопическом исследовании промежуточные кератиновые филаменты сгруппированы, и многие десмосомы прикреплены только к одному кератиноциту, а не соединены с соседними кератиноцитами.
Локализованные формы заболевания могут напоминать эпидермальные невусы или кератодермию ладоней и подошв, но при этом имеют характерные для эпидермолитического ихтиоза гистопатологические изменения.
- Лечение. Лечение эпидермолитического ихтиоза затруднено. Частота осложнений выше в неонатальном периоде в результате недоношенности, сепсиса и водно-электролитного дисбаланса. Бактериальная колонизация мацерированных чешуек вызывает характерный неприятный запах, который можно отчасти контролировать с помощью очищающего АБ-средства. Необходимы периодические курсы пероральных АБ. Кератолитические средства часто плохо переносятся. Пероральные ретиноиды могут привести к значительному улучшению.
Возможна пренатальная диагностика с помощью цитогенетического исследования ДНК экстрактов из клеток ворсинок хориона или амниоцитов при условии, что известна конкретная мутация у родителя с эпидермолитическим ихтиозом.
е) Другие несиндромные ихтиозы:
1. Вариабельная эритрокератодермия:
- Этиология и патогенез. Вариабельная эритрокератодермия (erythrokeratoderma variabilis) — АуД-заболевание, которое вызвано мутациями в коннексинах 31 и 30.3. Коннексины — белки, которые образуют щелевые соединения между клетками, обеспечивающие транспорт и передачу сигналов между соседними эпидермальными клетками.
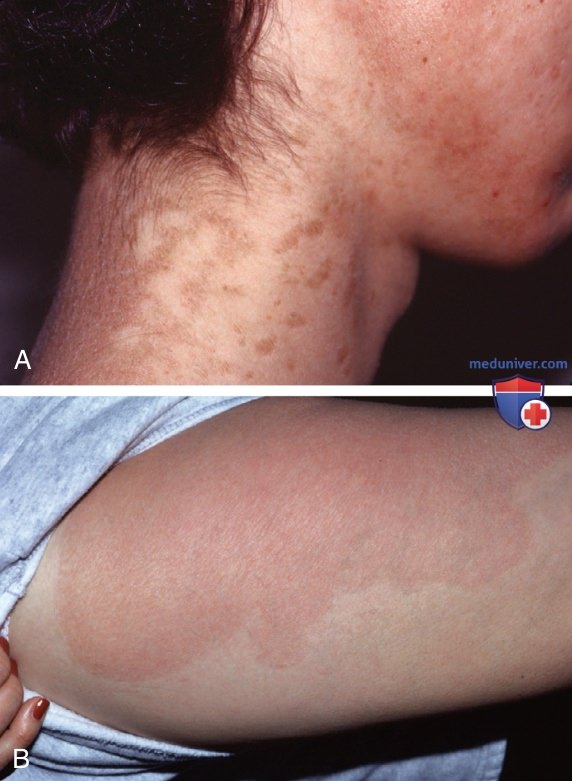
- Клинические проявления. Вариабельная эритрокератодермия манифестирует в первые месяцы жизни, затем прогрессирует и стабилизируется в подростковом возрасте. Она характеризуется двумя отличительными признаками: четко ограниченными, гиперкератотическими бляшками (рис. 7) и преходящей эритемой различных очертаний (рис. 7). Распределение генерализованное, но элементы высыпаний редкие. Чаще всего поражаются лицо, ягодицы, подмышечные впадины и разгибательные поверхности конечностей. Ладони и подошвы м.б. утолщенными, но волосы, зубы и ногти не изменены.
Рисунок 7. Вариабельная эритрокератодермия: A — фиксированные, гиперкератотические бляшки; B — мигрирующий эритематозный очаг поражения
- Лечение. Опубликованы сообщения об эффективном лечении вариабельной эритрокератодермии с помощью местного 0,1% геля тазаротена и пероральных ретиноидов.
- Этиология и патогенез. Симметричная прогрессирующая эритрокератодермия — АуД-заболевание, вызванное мутациями в гене, кодирующем лорикрин. Лорикрин — основной компонент оболочки ороговевших клеток эпидермиса.
- Клинические проявления. Заболевание манифестирует в детском возрасте в виде крупных фиксированных, симметричных, мелких, чешуйчатых, гиперкератотических, эритематозных бляшек с неровными границами, прежде всего на конечностях, ягодицах, лице, лодыжках и запястьях. Основным признаком, отличающим это заболевание от вариабельной эритрокератодермии, считается отсутствие эритемы различной степени.
- Лечение. Симметричная прогрессирующая эритрокератодермия — редкое заболевание, но опубликованы сообщения об эффективности местных и пероральных ретиноидов.
ж) Синдромные ихтиозы:
1. Синдром Шёгрена-Ларссона:
- Этиология и патогенез. АуР-врожденное нарушение метаболизма, известное как синдром Шёгрена-Ларссона, представляет собой аномалию окисления жирного спирта в результате дефицита жирной альдегиддегидрогеназы (FALDH3A2), компонента ферментного комплекса жирный спирт-НАД-оксидоредуктаза (см. табл. 1).
- Клинические проявления. Клиническая картина синдрома Шёгрена-Ларссона включает ихтиоз, когнитивные нарушения и спастичность. Ихтиоз генерализованный, но больше всего выражен в сгибательных областях и на коже нижней части живота. Характерны эритродермии, мелкие чешуйки, крупные пластинчатые чешуйки и темный гиперкератоз. Степень шелушения значительно различается у отдельных пациентов. У большинства людей наблюдается ладонно-подошвенный гиперкератоз. Кожные изменения м.б. идентичны др. формам ихтиоза, и диагноз часто ставят только после появления неврологических симптомов.
Зуд тяжелый, часто наблюдается гипогидроз. Типичный офтальмологический признак — сверкающие точки в области центральной ямки сетчатки.
У половины пациентов развивается первичная дегенерация сетчатки. Задержка моторного и речевого развития отмечается уже в возрасте до 1 года, а спастическая диплегия или тетраплегия, эпилепсия и умственная отсталость проявляются в первые 1-3 года жизни. Некоторые пациенты могут ходить с помощью опоры, но большинство прикованы к инвалидному креслу. Этот дефицит м.б. обнаружен в культурах фибробластов кожи пациентов и носителей мутантного гена, а также пренатально в культурах клеток ворсинок хориона и амниоцитах при наличии этого заболевания у плода. Повышение уровня LT В4 в моче облегчает диагностику.
- Лечение. Лечение аналогично др. формам ихтиоза. Для уменьшения зуда используют ингибиторы 5-липоксигеназы.
2. Синдром Незертона:
- Этиология и патогенез. Синдром Незертона — редкое АуР-заболевание, вызванное мутациями в гене SPINK 5, который кодирует ингибитор сериновой протеазы (LEKT1).
- Клинические проявления. Синдром Незертона характеризуется ихтиозом (обычно ichthyosis linearis circumflexa, но иногда ламеллярным ихтиозом или врожденными типами ихтиозиформной эритродермии), инвагинационной трихоклазией и др. аномалиями стержня волоса, а также атопическим диатезом. Заболевание проявляется при рождении или в первые несколько месяцев жизни в виде генерализованной эритемы и шелушения. На туловище и конечностях развивается диффузная эритема с мигрирующими, полициклическими и серпигинозными гиперкератотическими высыпаниями на ее фоне (рис. 8), иногда с характерным двойным краем чешуек.
Рисунок 8. Серпигинозные, эритематозные, гиперкератотические высыпания при ichthyosis linearis circumflexa
Лихенификация или гиперкератоз сохраняются в локтевых и подколенных ямках. Лицо и кожа волосистой части головы могут оставаться эритематозными и покрытыми чешуйками. У большинства пациентов с синдромом Незертона описаны многочисленные деформации стержня волоса, в первую очередь инвагинационная трихоклазия.
Ихтиоз манифестирует в первые 10 дней жизни и м.б. особенно заметен вокруг глаз, рта и области промежности. Часто эритродермия усиливается после инфекции. У детей может отмечаться отставание в физическом развитии, рецидивирующие бактериальные и кандидозные инфекции, повышение уровня сывороточного IgE и выраженная гипернатриемическая дегидратация. Самые частые аллергические проявления — крапивница, ангионевротический отек, атопический дерматит и БА. Волосы на голове редкие и короткие, легко ломаются (рис. 9); брови, ресницы и волосы на теле также ломкие.
Рисунок 9. Очень короткие волосы на голове и толстые чешуйки при синдроме Незертона
Характерные аномалии волос можно определить с помощью световой микроскопии; у новорожденного лучше всего использовать волоски из бровей. ДД приведен в табл. 2.
- Лечение. Из-за воспалительной природы поражения кожи при синдроме Незертона эффективны пероральные антигистаминные препараты и местные ГКС, используемые при лечении атопического дерматита.
3. Синдром Рефсума:
- Этиология и патогенез. Выделяют два типа синдрома Рефсума (Refsum syndrome). Классическая форма наследуется АуР и обусловлена мутациями в гене РАНХ, которые приводят к увеличению содержания фитановой кислоты. Детские формы синдрома Рефсума также АуР и вызваны мутациями в генах РЕХ1, РЕХ2 или РЕХ26. Это пероксисомные нарушения, приводящие к увеличению содержания жирных кислот с очень длинной цепью, ди- и тригидроксихолестановой кислоты, пипеколиновой кислоты, а также фитановой кислоты.
- Клинические проявления. Синдром Рефсума — полисистемное заболевание, которое манифестирует в 20-30 лет. Ихтиоз м.б. генерализованным, протекает относительно легко и напоминает вульгарный ихтиоз. Ихтиоз также может локализоваться на ладонях и подошвах. Самые характерные признаки — хронический полиневрит с прогрессирующим параличом и атаксией, пигментный ретинит, аносмия, глухота, костные аномалии и изменения на ЭКГ. Синдром Рефсума диагностируют с помощью анализа липидов крови или кожи: обнаруживается повышенное содержание фитановой кислоты.
Инфантильная форма начинается в раннем возрасте. В дополнение к изменениям, наблюдаемым при классической форме, для этих пациентов характерна гепатомегалия, аномальные профили желчных кислот, задержка развития и когнитивные нарушения.
- Лечение. Фитановая кислота образуется исключительно из хлорофилла, содержащегося в пищевых продуктах. Пожизненное исключение из рациона пищевых продуктов, содержащих фитановую кислоту, обеспечивает клиническое улучшение при классическом синдроме Рефсума.
4. Точечная хондродисплазия:
- Этиология и патогенез. Точечная хондродисплазия — клинически и генетически гетерогенное заболевание. Лучше всего изучена Х-сцепленная доминантная точечная хондродисплазия, также известная как синдром Конради-Хюнерманна (Conradi-Hunermann syndrome). Существует также Х-сцепленная рецессивная форма, вызванная мутацией в гене ASS. Ризомелическая точечная хондродисплазия 1-го типа — АуР-заболевание, вызванное мутациями в гене РЕХ7, который кодирует рецептор пероксисомного сигнала направленного взаимодействия 2-го типа (PTS2). Точечная хондродисплазия также м.б. вызвана дефицитом витамина К у матери или тератогенным действием варфарина.
- Клинические проявления. Эти гетерогенные заболевания характеризуются ихтиозом и изменениями костей. Почти все пациенты с Х-сцепленной доминантной формой и ~25% пациентов с рецессивным типом имеют различные кожные высыпания, от тяжелой генерализованной эритемы и шелушения до легкого гиперкератоза. Ризомелическая точечная хондродисплазия характеризуется катарактой, гипертелоризмом, атрофией зрительного нерва, непропорциональным укорочением проксимальных отделов конечностей, задержкой психомоторного развития, отставанием физического развития и спастичностью. Большинство этих пациентов умирают в младенческом возрасте.
Пациенты с Х-сцепленной доминантной формой имеют асимметричное укорочение конечностей различной степени и характерную ихтиозиформную сыпь при рождении. Толстые желтые плотно прикрепленные к коже гиперкератотические бляшки распределены по всему телу в виде завитков. Высыпания обычно проходят в младенческом возрасте и могут замещаться фолликулярной атрофодермией и очаговой алопецией.
Дополнительные особенности при всех вариантах включают катаракту и аномальные черты лица с седловидным носом и выступающими лобными буграми. Патогномоничный дефект, называемый точечной хондродисплазией, представляет собой точечные кальцификаты в эпифизы хрящевого скелета. Этот дефект наблюдается в различных ситуациях и при наследственных заболеваниях, часто в сочетании с пероксисомной недостаточностью и нарушением биосинтеза холестерина. Он исчезает к 3-4 годам.
з) Другие синдромы, сопровождающиеся ихтиозом. Ряд др. редких синдромов сопровождается ихтиозом как постоянным признаком. Это кератит с ихтиозом и глухотой (синдром KID, ген коннексина 26), ихтиоз с дефектными волосами, характеризующимися исчерченностью в поляризованном свете и низким содержанием серы (трихотиодистрофия), множественный дефицит сульфатазы, болезни накопления нейтральных липидов с ихтиозом (синдром Чанарина-Дорфмана (Chanarin-Dorfman syndrome); ген CGI58) и синдром CHILD (рис. 10; врожденная гемидисплазия с ихтиозиформной эритродермией и дефектами конечностей; ген NSDHL).
Рисунок 10. Дисплазия конечностей и ихтиозиформные высыпания при синдроме CHILD
1. Ладонно-подошвенная кератодермия. Избыточный гиперкератоз ладоней и подошв может развиваться как проявление очагового или генерализованного врожденного/наследственного кожного заболевания или в результате таких хронических кожных заболеваний, как псориаз, экзема, красный волосяной отрубевидный лишай, СКВ или синдром постинфекционного артрита.
2. Диффузный гиперкератоз ладоней и подошв (Унны-Тоста, Вернера). Ладонно-подошвенная кератодермия типа Унны-Тоста (Unna-Thost) и Вернера (Vorner) клинически неразделимы, но ранее считались отдельными заболеваниями. Они разделены гистологически по наличию (Вернера) или отсутствию (Унны-Тоста) эпидермолитического гиперкератоза. Эти варианты представляют собой клинический спектр одного и того же заболевания, вызванного мутациями генов кератина (гены KRT1 и KRT9). Это АуД-заболевание проявляется в первые несколько месяцев жизни в виде эритемы, которая постепенно прогрессирует до четко очерченных гиперкератотических шелушащихся бляшек на ладонях (рис. 11) и подошвах.
Рисунок 11. Ладонная кератодермия с эпидермолитическими изменениями при биопсии
Края бляшек часто остаются красными; бляшки могут распространяться вдоль боковых сторон кистей и стоп, а также на ладонные поверхности запястий и пятки.
Обычно отмечается гипергидроз, но волосы, зубы и ногти не изменены. Линейные (гены DSG1, DSP, KRT1) и точечные формы ладонного и подошвенного гиперкератоза — отдельные заболевания.
3. Болезнь острова Меледа (ген SLURP-1). Редкое прогрессирующее АуР-заболевание, болезнь острова Меледа (Mal de Meleda), характеризуется эритемой и толстым гиперкератозом на ладонях, пальцах, подошвах и сгибательных поверхностях лучезапястных, коленных и локтевых суставов. Также возможен гипергидроз, утолщение ногтей или койлонихия и экзема.
4. Ладонно-подошвенная кератодермия Фовинкеля (деформирующая кератодермия). Ладонно-подошвенная кератодермия Фовинкеля (Vohwinkel) — прогрессирующее АуД-заболевание, характеризующееся гиперкератозом ладоней и подошв по типу «пчелиных сот» без поражения сводов стопы; линейными кератозами и кератозами, напоминающими морские звезды, на тыльной стороне кистей, пальцев, стоп и колен; поражением пальцев по типу дактилолиза, которое иногда приводит к аутоампутации. Возможны различные степени алопеции. Идентифицированы две формы: ладонно-подошвенная кератодермия Фовинкеля с ихтиозом обусловлена мутациями в гене лорикрина, а ладонно-подошвенная кератодермия Фовинкеля с глухотой — мутациями в гене коннексина 26.
5. Синдром Папийона-Лефевра (ген катепсина С). АуР эритематозный гиперкератоз ладоней и подошв, синдром Папийона-Лефевра (Papillon-Lefevre) иногда распространяется на тыльную сторону кистей и стоп, локти и колени в старшем детском возрасте. Ладонно-подошвенная кератодермия м.б. диффузной, линейной или точечной. Этот синдром характеризуется воспалением периодонта, которое при отсутствии лечения приводит к потере зубов в возрасте 4-5 лет.
6. Другие синдромы. Кератодермия ладоней и подошв также наблюдается при некоторых формах ихтиоза и эктодермальной дисплазии. Синдром Рихнера-Ханхарта (Richner-Hanhart) — АуР очаговая ладонно-подошвенная кератодермия с язвами роговицы, прогрессирующими нарушениями интеллекта и дефицитом тирозинаминотрансферазы, что приводит к тирозинемии. Врожденная пахионихия передается АуД с различной экспрессией. Классическая форма I типа (синдром Ядассона-Левандовского (Jadassohn-Lewandowski)) возникает из-за мутаций в гене кератина 16. Основные признаки этого синдрома — онихогрифоз; ладонно-подошвенная кератодермия; фолликулярный гиперкератоз, особенно локтей и коленей; лейкокератоз полости рта.
Дистрофия ногтевых пластинок — самая яркая особенность и может присутствовать при рождении или развиваться в первые месяцы жизни. Ногти утолщенные, имеют трубчатую форму и выступают вверх на свободном крае, образуя коническую крышу над скоплением подногтевого кератотического детрита. Рецидивирующие паронихии могут привести к отслойке ногтей. У пациентов с этим заболеванием чаще всего наблюдается кератодермия ладоней и подошв. Дополнительные сопутствующие признаки включают гипергидроз ладоней и стоп, а также буллы и эрозии на ладонях и подошвах. У ряда пациентов обнаружен избирательный клеточно-опосредованный дефект распознавания и процессинга АГн Candida. Некоторым пациентам помогает хирургическое удаление ногтей и иссечение ногтевого матрикса.
- Лечение. Лечение ладонно-подошвенной кератодермии одинаково, независимо от причины. В легких случаях м.б. достаточно нанесения эмолентов. Могут потребоваться кератолитические средства, напр. салициловая кислота, молочная кислота и кремы с мочевиной. Пероральные ретиноиды — препараты выбора в тяжелых случаях, не поддающихся местной терапии.