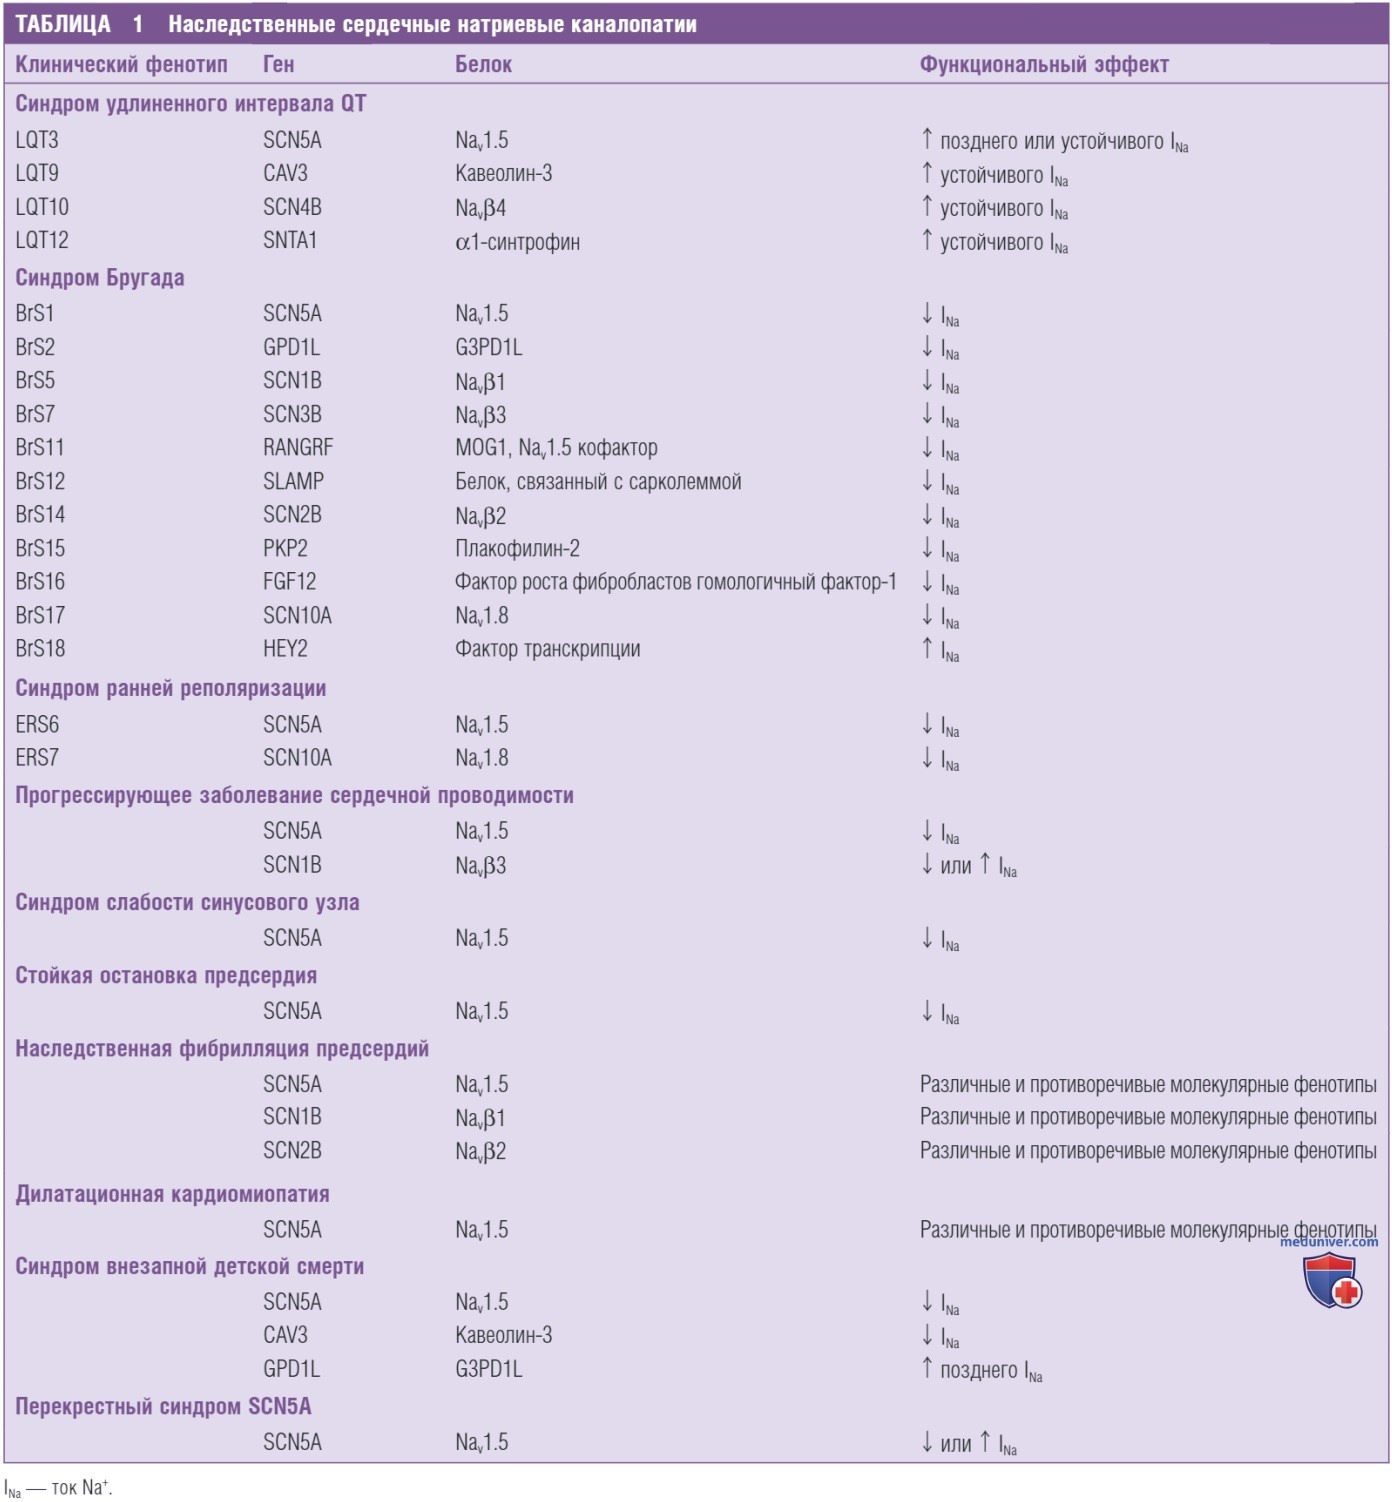
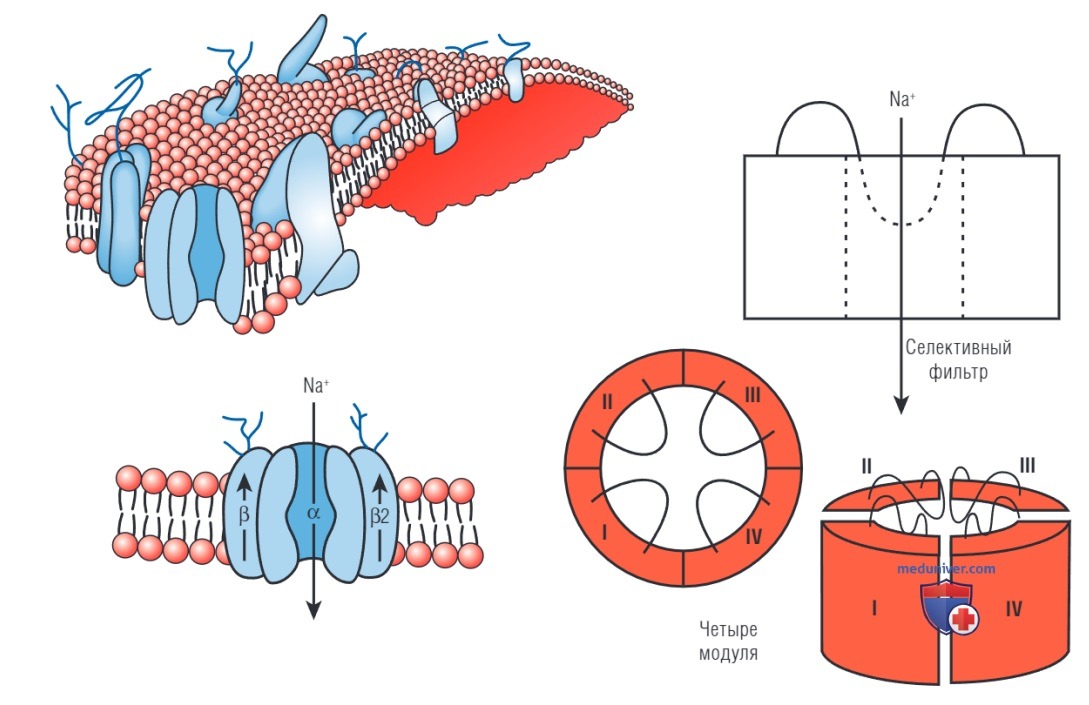
а) Наследственные каналопатии. Мутации в генах, кодирующих различные субъединицы Na+-канала или белки в сердце, а также участвующие в регуляции внутреннего INa, были связаны с несколькими типами электрических нарушений (табл. 1).
В зависимости от мутации ее следствием является либо усиление функционирования канала (с последующим увеличением длительности потенциала действия, поскольку в клетке накапливается больше положительных ионов), либо полная потеря функции канала, влияющая на начальную фазу деполяризации потенциала действия (с последующим снижением возбудимости сердечной ткани и скорости ее электропроводимости).
Примечательно то, что одна мутация может вызывать различные патологии и их комбинации. Патофизиология и клиническая картина этих каналопатий подробно обсуждаются в отдельной статье на сайте - просим Вас пользоваться формой поиска по сайту выше.
б) Синдром удлиненного интервала QT. Врожденный синдром удлиненного интервала QT 3 типа (LQTS; LQT3), на долю которого приходится примерно 5-10% случаев врожденного LQTS, вызван мутациями усиления функции в гене SCN5A, который кодирует α-субъединицу Na+-капала (Nav1.5), SCN5A.
В SCN5A было идентифицировано более 200 возможных мутаций. Большинство из них являются миссенс-мутациями, сконцентрированными преимущественно в области Nav1.5, принимающих участие в быстрой инактивации (например, сегмент S4 домена IV, линкер домена III-IV и цитоплазматические петли между сегментами S4 и S5 домена III и IV), или находящимися в областях, которые стабилизируют быструю инактивацию (например, С-конец).
Было выявлено несколько механизмов, оказывающих эффект на ионный обмен, при мутациях SCN5A в LQT3. Большинство мутаций SCN5A вызывают усиление функции каналов за счет нарушения их быстрой инактивации. Это нарушение опосредует повторное открытие каналов во время устойчивой деполяризации, что приводит к появлению небольшого, аномального, функционально важного устойчивого (или постоянного) неактивирующего тока Na+ (Isus) во время фазы плато потенциала действия.
Поскольку во время фазы плато общая проводимость мембраны мала, наличие постоянного внутреннего INa, даже небольшой амплитуды, может оказать ощутимое влияние на продолжительность фазы плато, реполяризации и интервала QT. Удлинение интервала QT более выражено при замедленной частоте сердечных сокращений. При этом продолжительность потенциала действия увеличивается, большее количество INa проникает в клетку, что повышает риск развития аритмии.
Другие менее распространенные механизмы мутаций SCN5A, вызывающие LQT3, основаны на увеличении проникновения в клетку побочных INa. Это происходит в результате замедленной инактивации мутантных Na+-каналов, происходящей при более положительных значениях потенциала действия и расширяющей диапазон напряжения, в течение которого Na+-канал может реактивироваться без инактивации. Кроме того, некоторые мутации вызывают еще большее замедление инактивации каналов и INa, что позволяет этим каналам оставаться в открытом состоянии дольше.
Этот ток называется INaL, он должен быть отличен от Isus (который не инактивируется). Сравнимо с Isus, как побочный ток, так и INaL оказывают свое воздействие во время 2 и 3 фазы потенциала действия, в которых INa обычно отсутствует или его очень мало. Другие мутации увеличивают продолжительность потенциала действия, усиливая процессы восстановления каналов после инактивации.
Этот эффект приводит к увеличению значения пикового INa за счет увеличения количества каналов, доступных активации (из-за более быстрого восстановления) во время последующих деполяризаций. Наконец, некоторые мутации могут вызывать повышенную экспрессию мутантного Nav1.5 за счет усиленной трансляции матричной РНК (мРНК), транспорта белка в сарколемму, снижения деградации белка или изменения процессов регуляции β-субъединицами и регуляторными белками. Эти эффекты приводят к увеличению плотности INa в фазе 0 потенциала действия.
Важно отметить, что одна единственная мутация SCN5A потенциально может вызвать несколько изменений в экспрессии и/или стробирующих свойствах Na+-каналов.
Независимо от механизма мутации, усиление тока Na+ (Isus, побочный ток, INaL или пиковый INa) нарушает баланс между деполяризующим и реполяризующим токами в пользу деполяризующих механизмов. Возникающая в результате задержка реполяризации запускает раннюю постдеполяризацию (РПД) через реактивацию Са2+-канала L-типа во время фазы 2 или 3 потенциала действия, особенно в миоцитах волокон Пуркинье, в которых длительность потенциала действия по своей природе больше.
По сравнению с другими подтипами LQT, пациенты с LQT3 особенно подвержены риску внезапной сердечной смерти (ВСС).
LQT9 вызывается мутациями, усиливающими функционирование каналов, в гене CAV3, который кодирует белок кавеолин-3. Этот белок является каркасным белком плазматической мембраны, который способен взаимодействовать с Nav1.5. Мутации в CAV3 вызывают кинетические изменения тока Nav1.5, которые приводят к появлению постоянного тока Na+ (Isus). Такие мутации зачастую являются причиной синдрома внезапной детской смерти (СВДС).
LQT10 вызывается мутациями в гене SCN4B, ослабляющими функционирование каналов. Этот ген несет информацию о β-субъединице (Navβ4) канала Nav1.5. Эти мутации, вероятно, вызывают сдвиг инактивации INa в сторону более положительных потенциалов, что приводит к увеличению побочных токов при Em, соответствующих фазе 3 потенциала действия.
LQT12 вызывается мутациями в гене SNTA1, который кодирует α1-синтрофин, цитоплазматический адапторный белок, который обеспечивает взаимодействие между Nav1.5, синтазой оксида азота и сарколеммальным комплексом Са2+-аденозинтрифосфатазы (АТФазы), который, по-видимому, регулирует функцию ионных каналов. Нарушая взаимодействие между Nav1.5 и сарколеммальным Са2+-АТФазным комплексом, мутации SNTA1 вызывают повышенное нитрозилирование Nav1.5 с последующим уменьшением инактивации каналов и повышением плотности Isus.
Макромолекулярный комплекс Na+-канала
в) Синдром Бругада. Синдром Бругада — это наследственное заболевание с аутосомно-доминантным типом наследования, характеризующееся подъемом сегмента ST или волной J в отведениях V1-V3. Для данного заболевания характерны: пароксизмальная полиморфная желудочковая тахикардия (ЖТ), фибрилляция желудочков (ФЖ) и высокий риск ВСС. Около 65% мутаций, идентифицированных в гене SCN5A, связаны с фенотипом синдрома Бругада (синдром Бругада 1 типа), на их долю приходится от 11 до 28% случаев синдрома Бругада.
К настоящему времени ученые описали более 300 мутаций в гене SCN5A, связанных с синдромом Бругада, которые ведут к снижению активности функционирования каналов (т.е. снижение пикового INa). Некоторые из этих мутаций приводят к потере функции, вторичной по отношению к нарушенной транспортировке каналов к клеточной мембране (т.е. сниженной экспрессии функциональных Na+-каналов), нарушенной ионной проводимости (т.е. экспрессии нефункционирующих Na+-каналов) или изменению стробирования. Измененные стробирующие свойства включают замедленную активацию (т.е. активацию при более положительных потенциалах), более раннюю инактивацию (т.е. инактивацию при более отрицательных потенциалах), более быструю инактивацию и усиленную медленную инактивацию.
Большинство мутаций являются миссенс-мутациями, при которых одна аминокислота заменяется другой. Миссенс-мутации обычно изменяют стробирующие свойства мутантных каналов. Поскольку практически все зарегистрированные мутации гена SCN5A являются гетерозиготными, мутантные каналы с измененным стробированием могут вызывать снижение INa до 50%. Различные мутации SCN5A могут вызывать различную степень снижения INa и, следовательно, различную степень выраженности клинических проявлений синдрома Бругада.
В дополнение к мутациям в гене SCN5A, снижение INa может быть вызвано мутациями в гене SCN1B (кодирующем β
1- и β1b-субъединицы Na+-канала), SCN2B (кодирующем β2-субъединицу) и SCN3B (кодирующем β3-субъединицу), что приводит к клиническим проявлениям синдрома Бругада. Недавно SCN10A (кодирует Nav1.8, нейрональный Na+-канал, который, по-видимому, играет определенную роль в сердце) был идентифицирован как основной ген восприимчивости к синдрому Бругада (идентифицирован у 16,7% пробандов). Мутации в SCN10A, снижающие функционирование каналов, приводят к значительному снижению INa.
Кроме того, мутации в GPD1L (кодирует белок G3PD1L) влияют на транспорт Na+-канала сердца к поверхности клетки, что приводит к снижению INa и обусловливает синдром Бругада. Фенотип синдрома Бругада, ассоциированный с мутациями GPD1L, характеризуется прогрессирующим ухудшением проводимости сердечной ткани, низкой чувствительностью к прокаинамиду и относительно хорошим прогнозом.
Есть информация, что мутации в нескольких других генах вызывают снижение INa и приводят к фенотипу синдрома Бругада, включая HEY2 (кодирующий фактор транскрипции HEY2), FGF12 (кодирующий фактор роста фибробластов, гомологичный фактору-1, который оказывает модулирующее действие на Na+- и Са2+-каналы сердца), РКР2 (кодирующий десмосомный белок плакофиллин-2, известный ген восприимчивости к аритмогенной кардиомиопатии правого желудочка [ARVC]), RANGRF (кодирующий MOG1, белок, который, как известно, модулирует Na+-канал) и SLMAP (кодирующий сарколеммальный мембраносвязывающий белок SLMAP, компонент Т-канальцев и саркоплазматического ретикулума).
г) Синдром ранней реполяризации. Мутации, ведущие к потере функции, в α1-субъединице Nav1.5 и Nav1.8 (SCN5A, SCN10A) были зарегистрированы у пациентов с синдромом ранней реполяризации.
д) Наследственное прогрессирующее нарушение проводимости сердца. Мутации SCN5A, ведущие к потере функции каналов, были связаны с наследственными формами прогрессирующего заболевания сердечной проводимости (называемого наследственной болезнью Ленегра, первичным заболеванием проводящей системы сердца и наследственной АВ-блокадой). Это заболевание характеризуется замедлением электрической проводимости по предсердиям, АВ-узлу, его пучку, волокнам Пуркинье и желудочкам, сопровождающимся возрастным дегенеративным процессом и фиброзом проводящей системы сердца, при отсутствии структурных или системных заболеваний. Это часто отражается различной степенью АВ-блокады и блокады ветвей пучка.
Является ли зависимый от возраста фиброз проводящей системы первичным дегенеративным процессом при прогрессирующем заболевании сердечной проводимости или физиологическим процессом, который ускоряется снижением INa, еще предстоит установить. Одна мутация SCN5A, ведущая к потере функции каналов, может вызвать изолированное прогрессирующее заболевание сердечной проводимости или же может сочетаться с синдромом Бругада (перекрестный синдром). Мутации, ведущие к потере функции каналов, в SCN1B также были выявлены у пациентов с прогрессирующим заболеванием сердечной проводимости, которые не несли мутации в SCN5A.
е) Синдром слабости синусового узла. Хотя INa и не играет заметной роли в регуляции активности синусового узла, мутации SCN5A были связаны с синдромом слабости синусового узла, который проявляется синусовой брадикардией, остановкой работы синуса, синусовой блокадой или комбинацией этих состояний, которые могут прогрессировать до состояния невозбудимости предсердий (остановки предсердий). Мутации SCN5A, вызывающие потерю функции каналов, приводят к снижению плотности пикового INa, гиперполяризующим сдвигам в зависимости напряжения от наличия стационарного канала и медленному восстановлению после инактивации.
Эти эффекты, вероятно, вызывают снижение автоматизма сердца, снижение возбудимости и замедление проводимости сердечной ткани или блокирование импульсов, генерируемых в синусовом узле. Дисфункция синусового узла также может проявляться одновременно с другими фенотипами синдрома, связанными с мутациями SCN5A, приводящими к потере функции каналов, такими как синдром Бругада и прогрессирующими нарушениями сердечной проводимости.
ж) Наследственная фибрилляция предсердий. В некоторых случаях у молодых пациентов с фибрилляцией предсердий (ФП) были найдены мутации SCN5A, усиливающие функционирование каналов или наоборот ведущие к снижению их функционирования. Существуют предположения, что замедление тока INa может привести к фибрилляции предсердий за счет замедления скорости электропроводимости в ткани и облегчения повторного входа ионов в клетку. Также мутации, ведущие к усилению функционирования каналов, потенциально могут привести к ФП ввиду повышения возбудимости предсердий.
Фибрилляция предсердий может возникать у пациентов с Na+-каналопатиями, включая LQT3, синдром Бругада, дилатационную кардиомиопатию и дисфункцию синусового узла. Кроме того, у пациентов с фибрилляцией предсердий были выявлены мутации в гене SCN1B (кодирует β1-субъединицу Na+-каналов) и в гене SCN2B (кодирует β2-субъединицу Na+-каналов), последствия которых отражались на ЭКГ, что наводило на мысли о возможном синдроме Бругада.
з) Дилатационная кардиомиопатия. Некоторые случаи наследственной дилатационной кардиомиопатии были связаны с мутациями SCN5A. Мутации SCN5A, связанные с дилатационной кардиомиопатией, вызывают различные изменения стробирующих свойств каналов, которые проявляются снижением функционирования каналов или усилением их функции. Однако, как именно такие изменения вызывают сократительную дисфункцию, точно не установлено. Предполагается, что мутации SCN5A нарушают взаимодействие между мутантными Na+-каналами и внутриклеточными (или внеклеточными) белками, участвующими в формировании нормальной структуры и архитектуры кардиомиоцитов.
Примечательно, что дилатационная кардиомиопатия с мутациями SCN5A часто проявляется предсердными или желудочковыми аритмиями (включая фибрилляцию предсердий, желудочковую тахикардию и фибрилляцию желудочков), дисфункцией синусового узла, АВ-блокадой и задержкой внутрижелудочковой проводимости.
и) Синдром внезапной детской смерти. Наиболее распространенной причиной СВДС являются генетические мутации SCN5A, усиливающие функционирование ионных каналов. Мутации SCN5A обычно увеличивают Isus. Реже у детей грудного возраста, скончавшихся по причине СВДС, обнаруживают мутации SCN5A или CAV3, обусловливающие снижение активности функционирования ионных каналов, и мутации GPD1-L, повышающие активность их функционирования. Однако не исключено, что у этих пациентов СВДС представляет собой злокачественную форму LQT3 или синдрома Бругада, проявляющегося в младенчестве.
к) Перекрестный синдром. Одна мутация в SCN5A может приводить к клиническим проявлениям множества фенотипов заболеваний сердца, а также к нарушениям ритма в пределах одной семьи. Эту патологию назвали «перекрестным синдромом». Неудивительно, что мутации SCN5A, вызывающие снижение активности функционирования ионных каналов, были связаны с перекрывающимися фенотипами синдрома Бругада, дисфункцией синусового узда и прогрессирующим нарушением сердечной проводимости, имеющими в своей основе сходные механизмы влияния на сердце, снижающими INa.
Еще больше удивляет то, что некоторые мутации SCN5A связаны и с BrSl (потеря функции INa), и с LQT3 (усиление INa). Носители этих мутаций имеют BrSl, LQT3 или смесь аномалий в сегменте ST с удлиненным QT на ЭКГ. Эти мутации, вероятно, связаны с изменением стробирующих свойств каналов, что приводит к уменьшению пикового INa и к увеличению постоянного INa. Кроме того, вполне вероятно, что генетика, клинические и экологические факторы играют определенную роль в переменной выраженности и тяжести заболевания.
л) Приобретенные заболевания. При сердечной недостаточности значение пикового INa снижается (вероятно, вторично по отношению к снижению экспрессии SCN5A), тогда как INaL увеличивается (вероятно, из-за повышенного фосфорилирования Na+-каналов). В оставшихся миоцитах пограничной зоны инфаркта миокарда снижается экспрессия Nav1.5. Важно отметить, что блокаторы Na+-каналов могут повышать риск развития внезапной коронарной смерти (ВКС) у пациентов с ишемической болезнью сердца, возможно через облегчение инициации входящих возбуждающих токов.
Кроме того, INaL увеличивается во время ишемии миокарда, что объясняет, почему ингибирование INaL может быть эффективной терапией при хронической стабильной стенокардии. Экспрессия Nav1.5 снижается в ответ на появление стойких предсердных тахиаритмий, как часть процесса «электрического ремоделирования», приводящего к ослаблению INa.
Кроме того, мутации в SCN5A у пациентов с патологиями могут предрасполагать к приобретенным LQTS, индуцированным различными лекарственными средствами, такими как антигистаминные препараты или антибиотики. Эти мутации приводят к изменениям активности ионных каналов, которые оказывают значительное влияние на длительность потенциала действия в сочетании с медикаментозным изменением функций других каналов.