В отличие от адаптивной иммунной системы (при которой для формирования иммунной памяти требуется предварительное воздействие), многие компоненты иммунной системы функционируют быстро, без предварительного воздействия. Такие компоненты врожденного иммунитета включают, например, комплемент, фагоциты и естественные киллеры.
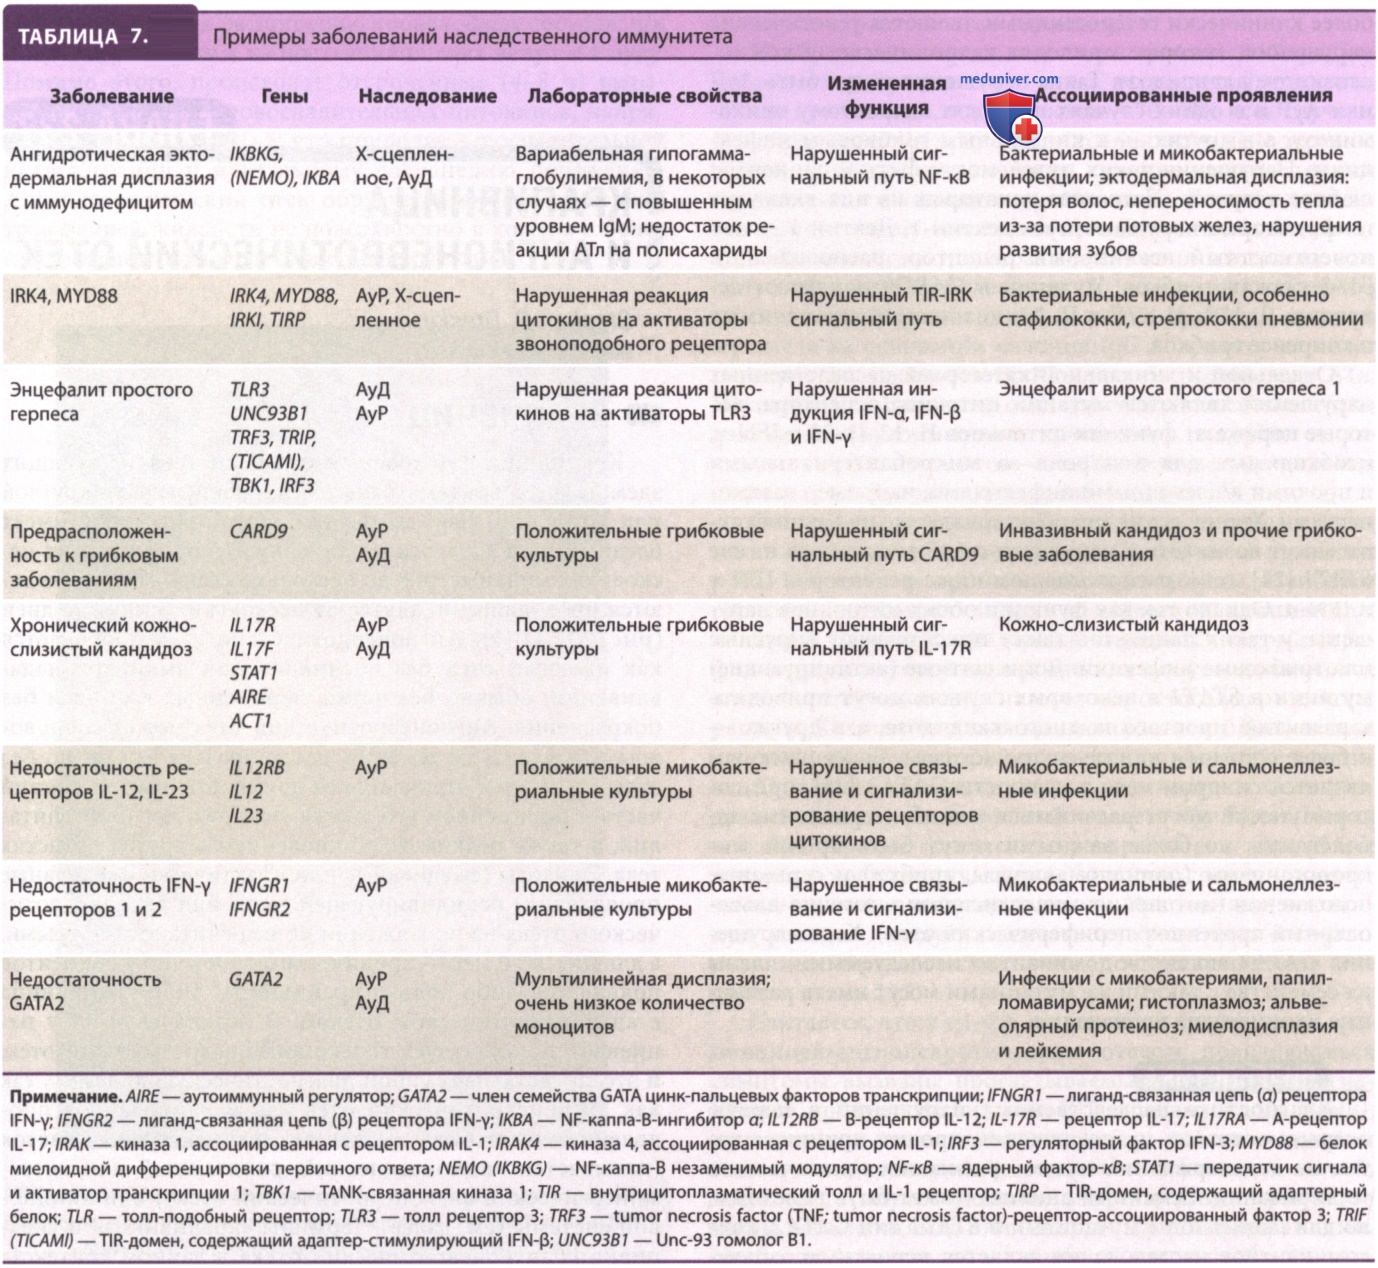
В ходе скрининга больших популяций на выбранные инфекции обнаружен ряд новых нарушений врожденного иммунитета. Некоторые из таких нарушений описаны (табл. 7).
а) Патофизиология и клинические проявления. Нарушения врожденного иммунитета, которые приводят к развитию инфекционных процессов, возникают редко, а частота их распространения неизвестна. Ангидротическая эктодермальная дисплазия с иммунодефицитом, синдром, вызванный мутациями в гене IKBKG, кодирующем незаменимый модулятор NF-кВ (NEMO), является Х-сцепленным заболеванием и изначально был отнесен к категории синдромов гипер-IgM. Однако фактический фенотип является широким из-за поражения NEMO, который является незаменимым для сигнальных путей цитокинов и TLR.
Нарушения в этом гене приводят к тяжелым бактериальным инфекциям и микобактериальным заболеваниям, а также к эктодермальной дисплазии: редкие волосы, нарушение развития зубов и недостаточность потовых желез. Определен ряд генетических нарушений в TLR и их сигнальных путях, например АуР-нарушения в IRAK4 и MyD88, которые приводят к тяжелым пневмококковым и стафилококковым инфекциям. В то же время нарушения TLR3-пути приводят к раннему энцефалиту, вызванному вирусом герпеса I.
Намного более клинически гетерогенными являются генетические нарушения, которые приводят к хроническому кожно-слизистому кандидозу. Такие нарушения могут быть АуД или АуР и в одних случаях приводят к простому онихомикозу, а в других — к инвазивным грибковым инфекциям. Нарушения таких путей могут быть у пациентов любого возраста. Патогенез некоторых из них включает гены, которые нарушают путь дектин-1. Дектин-1 — это поверхностный лектиновый рецептор, распознающий β1—3 глюкан грибков; мутации в CARD9 поражают секрецию IL-17A, IL-17F и IL-22, цитокинов, незаменимых в клиренсе грибков.
Отдельной и уникальной категорией наследственных нарушений являются мутации цитокина/рецептора, которые поражают функции цитокинов IL-12, IL-23 и IFN-γ, необходимых для контроля за микробактериальными и прочими в/клеточными инфекциями, например сальмонеллами. Хронические микобактериальные инфекции также могут возникать у пациентов с АуР-мутациями в гене STAT1, гене, расположенном ниже рецепторов IFN-γ и IFN-α.
Однако так как функции обоих цитокинов нарушены, у таких пациентов также присутствуют вирусные или грибковые инфекции. Доминантные (активирующие) мутации в STAT1 в некоторых случаях могут приводить к развитию простого кожного кандидоза, а в других — к более сложным клиническим исходам. Более сложным является синдром недостаточности GATA2, при котором также могут развиваться микобактериальные заболевания, но более важными могут быть прочие микроорганизмы (папилломавирусы, грибки) и серьезные осложнения (цитопения, миелодисплазия, легочно-альвеолярный протеиноз, периферический отек).
Хотя нарушения GATA2 являются доминантно наследуемыми, члены их семейства с такими же мутациями могут иметь различные клинические проявления.
б) Диагностика. Диагностика наследственных нарушений в первую очередь основана на исключении прочих причин, а затем на подтверждении путем проведения генетического тестирования. Семейный анамнез может быть полезным, но для пациентов с мутациями в STAT1 или GATA2, хотя доминантное наследование является вероятным, огромное количество клинических фенотипов может усложнить раннюю диагностику.
в) Лечение и прогноз. Лечение наследственных нарушений включает проведение АБТ на постоянной основе. Для более серьезных нарушений требуется проведение трансплантации гемопоэтических стволовых клеток.