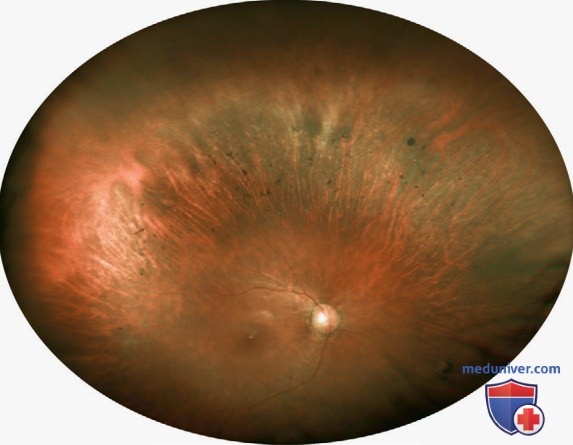
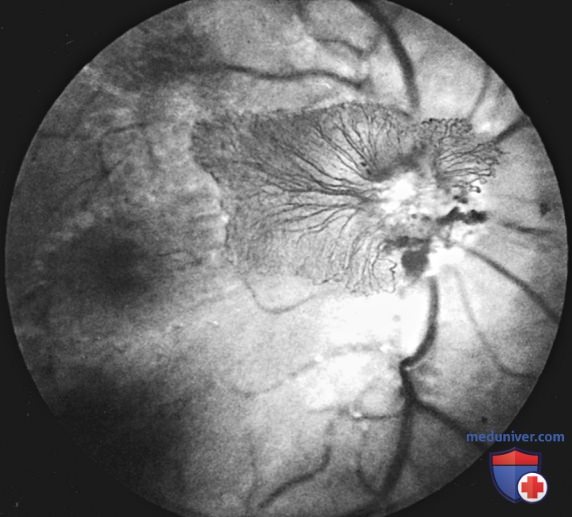
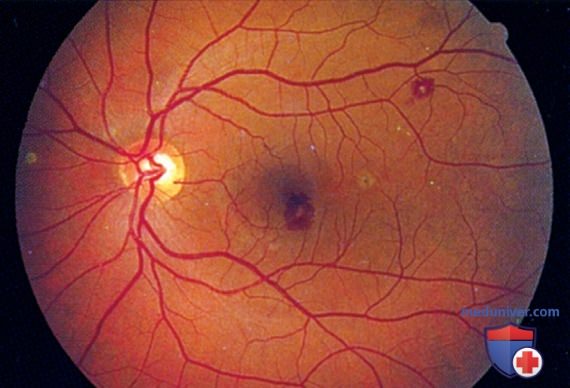
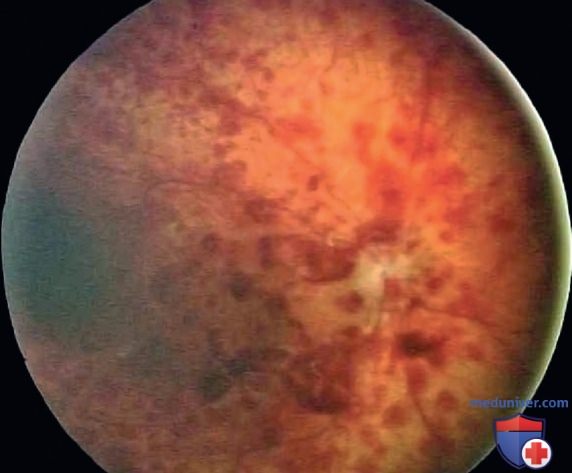
а) Ретинопатия недоношенных. Ретинопатия недоношенных (PH) — комплекс патологических изменений, связанный с недоразвитием сосудов сетчатки у недоношенных младенцев. Характеризуется острым (ранние стадии) или хроническим (поздние стадии) течением. Клинические проявления варьируют от легких, обычно транзиторных, изменений периферической сетчатки до тяжелой прогрессирующей вазопролиферации, рубцевания и отслойки сетчатки, потенциально угрожающей слепотой. Понятие PH объединяет все стадии заболевания и его последствия.
1. Патогенез. В норме ангиогенез сетчатки начинается на 16-й неделе гестации, сосуды растут от диска зрительного нерва к периферии и достигают наружного края сетчатки (зубчатой линии) с носовой стороны к ~36 нед, с височного края рост сосудов продолжается до ~40 нед. При нарушении этого процесса развиваются разнообразные патологические и клинические изменения. Первым проявлением острой фазы является прекращение ангиогенеза.
На границе постепенного перехода от васкуляризированной к аваскулярной сетчатке на глазном дне видна четкая линия, на которой резко прерываются кровеносные сосуды. Впоследствии линия превращается в вал, сформированный мезенхимальными и эндотелиальными клетками. Позже деление и дифференцировка клеток могут возобновляться, за счет чего продолжается васкуляризация сетчатки. В других случаях наблюдается прогресс аномальной пролиферации сосудов по поверхности сетчатки и вне ее плоскости в стекловидное тело, вследствие чего развиваются тракции и рубцы сетчатки, вызывающие ее отслойку.
Факторы риска развития PH до конца не изучены, но основными из них являются недоношенность и сопутствующая ей незрелость сетчатки на момент рождения. Некоторые исследователи полагают, что в развитии заболевания играют роль оксигенация, РДС, апноэ, брадикардия, болезни сердца, инфекция, гиперкапния, ацидоз, анемия и трансфузионный анамнез. Обычно считается, что чем меньше гестационный возраст, МТ при рождении и тяжелее общая патология, тем выше риск развития PH.
Патогенез PH до конца не изучен. Воздействие в постнатальный период внешних факторов, таких как высокие концентрации кислорода во вдыхаемом воздухе, вызывает повреждение клеток, возможно, вследствие действия свободных радикалов. Позже, по мере прогрессирования заболевания, развивается гипоксия периферических отделов сетчатки, и в аваскулярных зонах начинается выработка VEGF. Эти факторы роста стимулируют развитие патологических новообразованных сосудов — происходит неоваскуляризация.
Из-за нарушений функции легких развивается состояние относительной гипоксии сетчатки, еще более стимулирующее выработку VEGF, что у восприимчивых младенцев сопровождается ростом патологической фиброваскулярной ткани. Эти изменения → формированию рубцов и потере зрения.
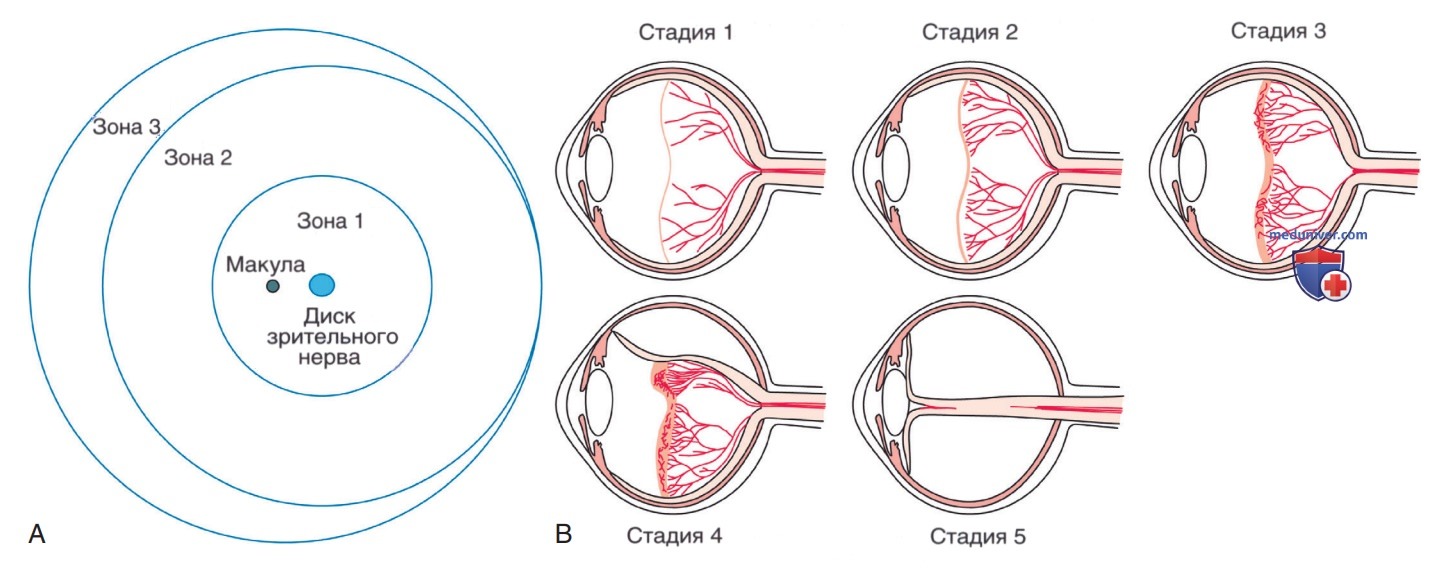
2. Классификация. В настоящее время используется международная классификация PH, описывающая локализацию, распространенность и тяжесть заболевания. Для описания локализации патологических изменений сетчатка делится на три концентрические зоны, центром которых является диск зрительного нерва (рис. 1).
Рисунок 1. Сетчатка разделена на 3 зоны; в зависимости от тяжести и распространенности патологических изменений выделяют 5 стадий заболевания: A — схема глазного дна правого глаза; B — стадия 1 характеризуется наличием тонкой демаркационной линии, разграничивающей васкуляризированную и аваскулярную сетчатку, стадия 2 — наличием гребня, стадия 3 — развитием экстраретинальной фиброваскулярной пролиферации, стадия 4 — частичной отслойкой сетчатки, и стадия 5 — тотальной отслойкой сетчатки. На третьей стадии может развиваться достаточно выраженная экстраретинальная неоваскуляризация, приводящая к отслойке сетчатки (стадии 4-5); последняя обычно становится причиной слепоты
Зона I, она же задняя или внутренняя зона, простирается во все стороны от диска зрительного нерва на расстояние, вдвое превышающее дистанцию от диска до макулы, или на 30°.
Зона II, или средняя зона, располагается от наружной границы зоны I до зубчатой линии с носовой стороны и до анатомического экватора — с височной.
Зона III, наружная зона, — оставшийся участок сетчатки, имеющий форму полумесяца, лежащий с височной стороны от наружной границы зоны II до зубчатой линии.
Распространенность патологических изменений описывается количеством секторов по часам условного циферблата.
В зависимости от фазы и тяжести патологического процесса выделяют 5 стадий заболевания.
Стадия 1 характеризуется наличием демаркационной линии на границе васкуляризированной и аваскулярной сетчатки. Демаркационная линия лежит в плоскости сетчатки, имеет белую окраску и выглядит относительно плоской. Нередко наблюдаются аномальное ветвление кровеносных сосудов, идущих к демаркационной линии, и формирование ими сосудистых аркад.
Стадия 2 характеризуется наличием гребня: демаркационная линия ↑ в размерах, обретает ширину, высоту и объем и выступает над плоскостью сетчатки.
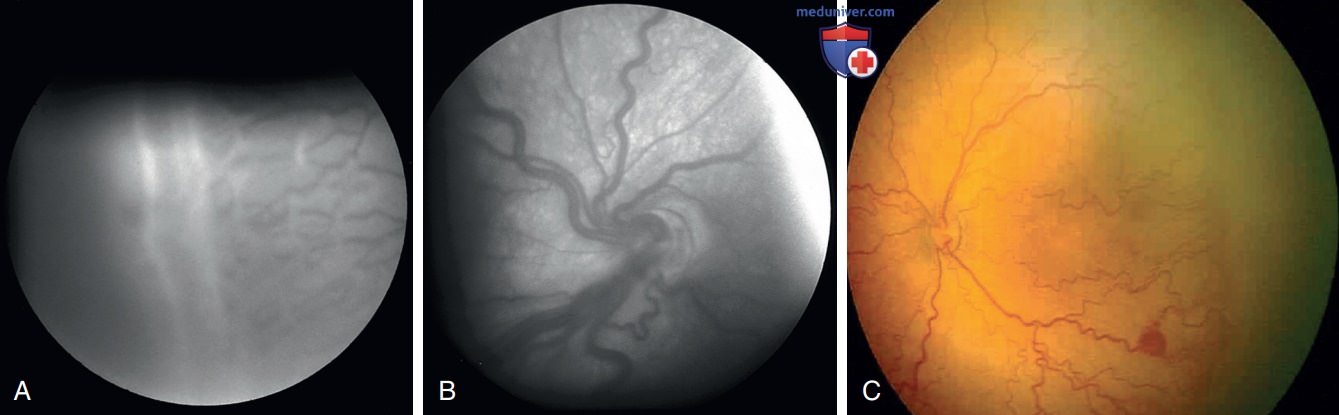
Стадия 3 характеризуется наличием гребня и развитием экстраретинальной фиброваскулярной ткани (рис. 2). Стадия 4 характеризуется субтотальной отслойкой сетчатки, вызванной тракциями, сформированными пролиферирующей тканью на поверхности сетчатки или в стекловидном теле. Стадия 4 подразделяется на две фазы: (a) субтотальная отслойка сетчатки, не распространяющаяся на макулярную зону, и (b) субтотальная отслойка сетчатки, захватывающая макулу. Стадия 5 — тотальная отслойка сетчатки.
Рисунок 2. Ретинопатия недоношенных: A — третья стадия, определяются гребень и экстраретинальная васкуляризированная ткань; B — активная ретинопатия недоношенных в зоне 1 с плюс-болезнью, видны расширенные и извитые сосуды сетчатки; C — ретинопатия недоношенных в зоне 1 с плюс-болезнью
Если в активные стадии PH наблюдаются признаки сосудистых изменений в задних отделах сетчатки, используется термин «плюс болезнь» (рис. 2). Извитость и расширение сосудов сетчатки нередко сопровождаются застоем крови в сосудах радужной оболочки, ригидностью зрачка и помутнением стекловидного тела.
В рамках Совместного исследования раннего лечения PH (The Early Treatment for Retinopathy of Prematurity Cooperative) были описаны 2 типа заболевания.
а) Тип 1 PH:
- Зона I, любая стадия, плюс-болезнь.
- Зона I, стадия 3, без плюс-болезни.
- Зона II, стадия 2 или 3, плюс-болезнь.
б) Тип 2 PH:
- Зона I, стадия 1 или 2, без плюс-болезни.
- Зона II, стадия 3, без плюс-болезни.
3. Клиническая картина и прогноз. Более чем у 90% младенцев из группы риска течение болезни спонтанно останавливается и регрессирует с незначительными остаточными явлениями или их отсутствием, не вызывая ↓ зрительных функций. Прогрессирование PH и развитие тяжелых изменений с выраженной экстраретинальной вазопролиферацией, рубцеванием, отслойкой сетчатки и потерей зрения наблюдаются у <10% младенцев.
У некоторых детей после обратного развития PH остается демаркационная линия, сохраняются неполная васкуляризация периферической сетчатки, аномальные ветвление, извитость или, наоборот, прямой ход сосудов. У других пациентов персистируют пигментные изменения, гетеротопия сетчатки (так называемая тракционная деформация диска зрительного нерва), эктопия макулы, складки или разрывы сетчатки.
У третьих развивается тотальная отслойка сетчатки, имеющая воронкообразную конфигурацию. Клинически нередко наблюдается лейкокория (белый зрачковый рефлекс), напоминающая картину ретролентальной мембраны. У некоторых пациентов развиваются катаракта, глаукома и проявления воспалительного процесса. В терминальной стадии заболевания часто развивается дегенеративная субатрофия глазного яблока либо болящий слепой глаз. Спектр PH также включает в себя миопию, нередко уже в младенческом возрасте прогрессирующую до высокой степени. Также среди таких больных отмечается более высокая частота анизометропии, косоглазия, амблиопии и нистагма.
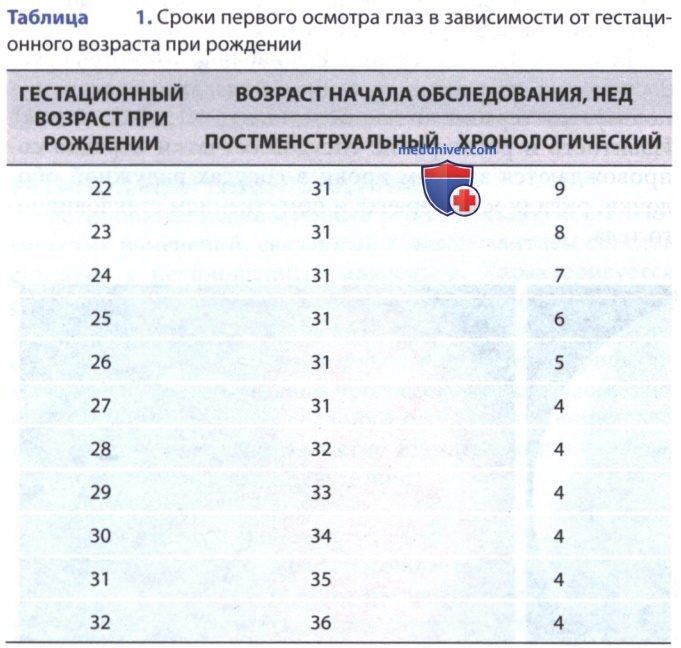
4. Диагноз. Младенцам из группы риска рекомендуется проведение регулярных скрининговых офтальмологических обследований. Скрининговое исследование сетчатки показано новорожденным с МТ <1500 г или гестационным возрастом <32 нед и, в отдельных случаях, новорожденным с МТ 1500-2000 г или гестационным возрастом >32 нед с нестабильным клиническим состоянием, в том числе требующим кардиореспираторной поддержки, а также тем, кого педиатры или неонатологи относят в группу высокого риска. Сроки первичного скринингового обследования определяются возрастом младенца.
Сроки, приведенные в табл. 1, были разработаны на основе научно обоснованного анализа, проведенного в ходе мультицентрового исследования применения криотерапии при PH (Multicenter Trial of Cryotherapy for ROP). У слабого недоношенного младенца осмотр может вызывать стресс, применение мидриатиков в каплях также может сопровождаться побочными эффектами. Такой младенец нуждается в тщательном наблюдении во время обследования и после него. Некоторые неонатологи и офтальмологи с целью ↓ стресса и дискомфорта младенцам предлагают применять тетракаин местно и/или глюкозу перорально.
Сроки повторных осмотров определяются изменениями, выявленными при первичном осмотре, и факторами риска, но обычно они составляют <2 нед.
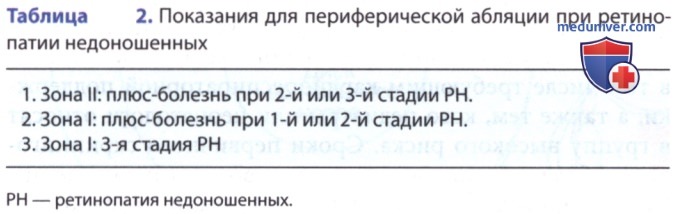
5. Лечение. В отдельных случаях лазерная фотокоагуляция аваскулярной сетчатки ↓ более тяжелые осложнения прогрессирующей PH (табл. 2). Достижения в технике витреоретинальной хирургии обеспечили лишь ограниченные успехи при лечении тотальной отслойки сетчатки у младенцев с 5-й стадией PH, но результаты зрительных функций зачастую не оправдывают ожиданий. По результатам Совместного исследования раннего лечения PH (The Early Treatment for Retinopathy of Prematurity Cooperative study) было обнаружено улучшение анатомических и зрительных исходов при пересмотре порога для проведения лечения.
В ходе исследования была продемонстрирована важность значения плюс-болезни и изменений задней зоны сетчатки для определения показаний к лечению PH. Лечение показано при наличии типа 1 PH хотя бы на одном глазу. Регулярные контрольные обследования необходимы при типе 2 PH хотя бы на одном глазу; лечение показано при прогрессировании заболевания от типа 2 до типа 1 PH или при развитии пороговой PH.
Интравитреальные инъекции ингибиторов VEGF выполняются при лечении зоны 1 PH, но использование этого метода лечения при менее тяжелых формах заболевания до сих пор вызывает споры.
6. Профилактика. Профилактика PH в конечном итоге сводится к профилактике недоношенности и сопутствующей ей патологии. Однако с целью ↓ частоты PH было изучено несколько факторов. Некоторые исследователи полагают, что, изменяя внешнее освещение, можно эффективно влиять на развитие и течение PH. В исследовании LIGHT-ROP было однозначно показано, что ↓ внешнего освещения не влияет на течение PH. В течение нескольких десятилетий изучается связь между PH и SpO2. Недавние исследования были посвящены поддержанию SpO2 у тяжелых недоношенных младенцев на уровне, достаточно низком, чтобы минимизировать риск развития PH, но одновременно достаточно высоком, чтобы оптимизировать выживаемость.
б) Персистирующая фетальная сосудистая сеть. Персистирующая фетальная сосудистая сеть (ПФСС, ранее называвшаяся первичным персистирующим гиперпластическим стекловидным телом) включает спектр аномалий, причиной которых является сохранение различных отделов фетальной гиалоидной сосудистой сети и сопутствующей ей фиброваскулярной ткани.
1. Патогенез. Во в/утробном периоде развития гиалоидная артерия располагается от диска зрительного нерва к задней поверхности хрусталика; от нее отходят ветви в стекловидное тело, кроме того, артерия формирует заднюю часть сосудистой оболочки хрусталика. Задний отдел сосудистой сети гиалоида в норме регрессирует к 7-му месяцу гестации, передний отдел — к 8-му. У ЗЛ нередко обнаруживаются мелкие остатки сосудистой сети, такие как пучки ткани на диске зрительного нерва (сосочек Bergmeister) или фрагменты ткани на задней капсуле хрусталика (точка Mittendorf). Более обширные остатки, вызывающие развитие осложнений, объединяются термином ПФСС. Описаны две основные формы ПФСС: передняя и задняя. Отмечается широкая вариабельность проявлений, смешанные или промежуточные формы этой патологии.
2. Клиническая картина. Обычные клинические проявления передней ПФСС включают наличие васкуляризированного плоского фрагмента ткани на задней поверхности хрусталика; эта аномалия сопутствует микрофтальму, либо же размеры глаза несколько меньше нормы. Изменения обычно односторонние, нередко они представляют собой изолированную аномалию и выявляются у младенцев без другой сопутствующей патологии и недоношенности в анамнезе. Фиброваскулярная ткань, как правило, постепенно сокращается, из-за чего ↑ длина цилиарных отростков, передняя камера становится мелкой. Размеры хрусталика обычно меньше нормы, в некоторых случаях он сохраняет прозрачность, но нередко развивается катаракта, хрусталик абсорбирует жидкость и набухает.
Могут выявляться крупные или аномальные сосуды радужной оболочки. Также могут присутствовать аномалии угла передней камеры. Кроме того, со временем может развиваться облаковидное помутнение роговицы.
Передняя ПФСС обычно выявляется в первые недели или месяц жизни. Наиболее частыми проявлениями являются лейкокория (белый зрачковый рефлекс), косоглазие и нистагм. Заболевание обычно прогрессирует и приводит к неблагоприятному исходу. Основные осложнения — это спонтанное в/глазное кровоизлияние, набухание хрусталика вследствие разрыва задней капсулы и глаукома. В конечном итоге эти изменения могут привести к субатрофии глазного яблока. Спектр задней ПФСС включает фиброглиальные мембраны вокруг диска зрительного нерва и макулы, наличие в стекловидном теле тяжей и мембран, тянущихся от диска зрительного нерва и содержащих остатки гиалоидной артерии, и меридиональные складки сетчатки.
В некоторых случаях развивается тракционная отслойка сетчатки. Зрительные функции обычно снижены, но глазное яблоко, как правило, сохраняется.
3. Лечение. Целями хирургического лечения являются предотвращение осложнений, сохранение глазного яблока, устранение косметического дефекта и, в некоторых случаях, сохранение зрения. Обычно выполняются аспирация вещества хрусталика и иссечение патологической ткани. При возможности сохранения полезных зрительных функций проводятся коррекция аномалий рефракции и агрессивное лечение амблиопии. В некоторых случаях из-за сложности ДД остатков ПФСС, выглядящих как объемное образование белого цвета, и ретинобластомы выполняется энуклеация. Ценными дополнительными диагностическими методами являются КТ и УЗИ.
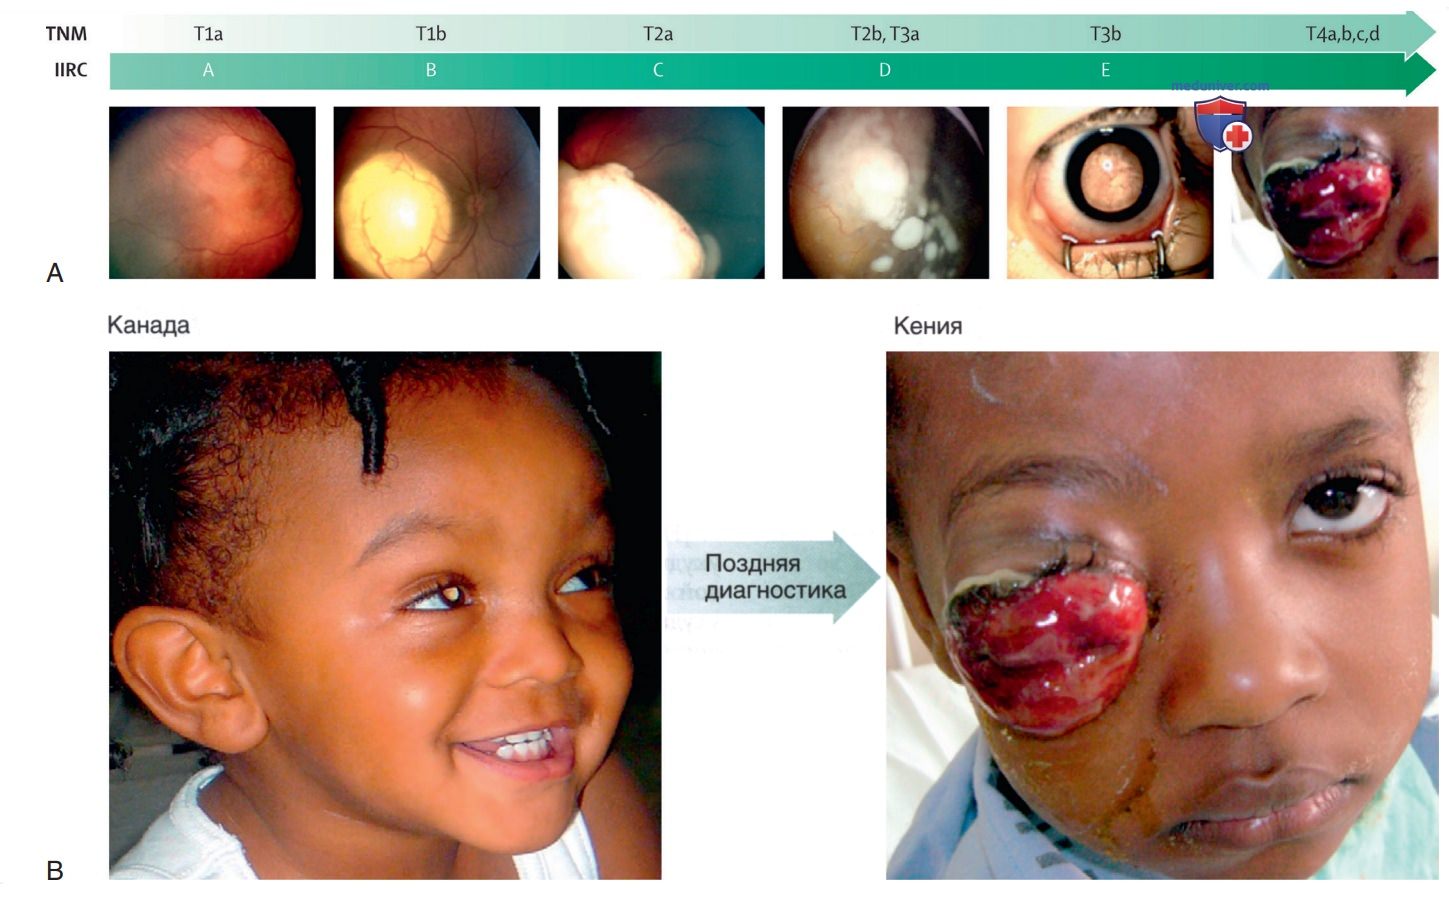
в) Ретинобластома. Ретинобластома (рис. 3) — наиболее часто встречающееся у детей первичное ЗНО. Ее частота составляет ~1:15 000 живых новорожденных; ежегодно в США диагностируется 250-300 новых случаев. Существуют наследственная и ненаследственная формы; половая или расовая предрасположенность отсутствует. Наследственная ретинобластома развивается раньше, поражение обычно двустороннее и мультифокальное, тогда как при ненаследственной форме обычно наблюдается односторонняя и монофокальная опухоль. Наследственная ретинобластома составляет 15% односторонних случаев. Двусторонние случаи обычно манифестируют раньше. Односторонняя опухоль на момент ее обнаружения зачастую имеет большие размеры.
Рисунок 3. Развитие ретинобластомы от мелких интраретинальных опухолей до массивной опухоли глазницы, распространяющейся, вероятно, в головном мозге: A — прогресс ретинобластомы от мелких интраретинальных опухолей, которые можно вылечить с помощью лазера и криотерапии (TNM Т1a, IIRC А), до массивной ретинобластомы глазницы, вероятно, распространяющейся в головной мозг (TNM Т4а-b); B — разница в возрасте на момент установления диагноза определяет различную частоту излечения и летальных исходов; приведен пример двух пациентов из Канады и Кении. У ребенка из Канады на фотографии, сделанной его сестрой на мобильный телефон его матери, была замечена лейкокория; по результатам обследования был выставлен диагноз. IIRC, International Intraocular Retinoblastoma Classification — Международная классификация интраокулярной ретинобластомы; TNM — Международная классификация стадий злокачественных новообразований в зависимости от размеров опухоли (tumor), поражения лимфатических узлов (node) и наличия метастазов (metastasis)
Средний возраст на момент установления диагноза при двусторонних случаях составляет 15 мес, тогда как при односторонних опухолях — лишь 27 мес.
Развитие ретинобластомы у ребенка в возрасте >3 лет — редкость. В отдельных случаях опухоль выявляется при рождении, в подростковом или даже молодом возрасте.
1. Клинические проявления. Клинические проявления зависят от стадии, на которой была выявлена опухоль. У большинства пациентов первым симптомом становится белый зрачковый рефлекс (лейкокория). Причиной лейкокории является отражение света белой опухолью. Вторым по частоте симптомом ретинобластомы является косоглазие. Более редкие первичные проявления включают псевдогипопион (опухолевые клетки оседают книзу спереди от радужной оболочки), вызываемый отсевом опухолевых клеток в переднюю камеру, гифему (кровь депонируется кпереди от радужной оболочки) вследствие неоваскуляризации радужной оболочки, кровоизлияние в стекловидное тело и симптомы целлюлита глазницы.
При осмотре опухоль выглядит как белое объемное образование, иногда она относительно плоская и имеет небольшие размеры, иногда — крупная и выпуклая. Опухоль может также иметь узловатую форму. В стекловидном теле могут наблюдаться помутнение или отсевы опухоли.
Ген ретинобластомы представляет собой рецессивный ген-супрессор, он локализуется на хромосоме 13 в локусе 13q14. В связи с наследственной природой ретинобластомы члены семьи пациента должны пройти полное офтальмологическое обследование и проконсультироваться у генетика. Новорожденных братьев/сестер и детей пациентов, перенесших ретинобластому, следует направлять к офтальмологу в короткие сроки после рождения, когда возможно выполнить исследование сетчатки без применения наркоза.
2. Диагноз. Диагноз устанавливается по результатам осмотра, проведенного опытным офтальмологом. Дополнительные методы исследования, такие как КТ или УЗИ, позволяют выявить кальцинаты в ткани опухоли и подтвердить диагноз. МРТ более информативна для определения наличия ассоциированной пинеобластомы (трилатеральная ретинобластома). В некоторых случаях окончательный диагноз установить не удается, таким пациентам показано удаление глазного яблока с целью не допустить возможного метастазирования опухоли и летального исхода. Поскольку биопсия может спровоцировать распространение опухоли, в большинстве случаев гистологическое подтверждение диагноза до энуклеации невозможно. В связи с этим слепой глаз с вероятной ретинобластомой подлежит удалению.
3. Лечение. Выбор метода лечения зависит от размеров и локализации опухоли, а также от того, двустороннее или одностороннее поражение. При далеко зашедших опухолях выполняется энуклеация. Применяются и другие методы лечения: внешнее облучение, брахитерапия с применением аппликатора, лазер и криотерапия; выполняется также и хеморедукция (системная химиотерапия), после которой проводится местное лечение (в том числе лазер, криотерапия и брахитерапия). В последнее десятилетие в лечении ретинобластомы достигнуты значительные успехи. При интраартериальной химиотерапии химиотерапевтические ЛП вводятся непосредственно в глазную артерию, что позволяет избежать энуклеации у многих пациентов с ретинобластомой.
У пациентов с зародышевыми мутациями нередко развиваются вторичные опухоли внеглазной локализации; у таких пациентов риск развития вторичной опухоли оценивается как 1%/год жизни. Наиболее часто встречающаяся вторичная опухоль — остеогенная саркома черепа и длинных костей; у пациентов, получавших лучевую терапию, риск ↑. Другие ЗНО включают опухоли легких, ГМ, мягких тканей и кожи. Прогноз у детей с ретинобластомой зависит от размеров и распространения опухоли. В большинстве случаев опухоль, ограниченную глазным яблоком, удается вылечить. При распространении опухоли в глазницу или вдоль зрительного нерва долгосрочный прогноз для жизни неблагоприятный.
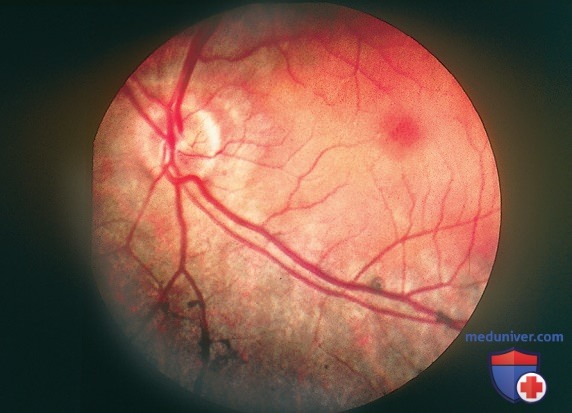
г) Пигментный ретинит. Пигментный ретинит представляет собой прогрессирующую дегенерацию сетчатки, характеризующуюся пигментными изменениями, истончением артериол, обычно некоторой атрофией зрительного нерва и прогрессирующим ↓ зрительных функций. Особенности распределения и агрегации пигмента сетчатки формируют различные офтальмоскопические изменения, от зернистости или крапчатости сетчатки до характерных пигментных отложений в форме «костных телец» (рис. 4). Другие изменения глаз включают субкапсулярную катаракту, глаукому и кератоконус.
Рисунок 4. Пигментный ретинит. На средней периферии глазного дна видна пигментация типа «костных телец», отмечаются восковидная бледность диска зрительного нерва и сужение сосудов сетчатки — наиболее характерные проявления пигментного ретинита
Нередко первым клиническим проявлением является ухудшение сумеречного зрения или нарушение темновой адаптации. Обычно наблюдается прогрессирующее ухудшение периферического зрения, часто в форме расширяющейся кольцевой скотомы или концентрического сужения поля зрения. Может ухудшаться центральное зрение. Характерно Ф активности сетчатки по результатам электроретинографии. Заболевание может наследоваться по АуР, АуД или Х-сцепленному механизмам. У детей с АуР-пигментным ретинитом заболевание чаще проявляется в более раннем возрасте (в среднем 10,7 года). У пациентов с АуД-пигментным ретинитом симптоматика чаще манифестирует в третьем десятилетии жизни. Проводится лишь поддерживающее лечение.
Отдельная форма пигментного ретинита — врожденный амавроз Лебера, при котором наблюдаются плеоморфные изменения сетчатки, пигментные изменения различной степени выраженности, сужение артериол и атрофия диска зрительного нерва. Частота составляет 1:81 000 живых новорожденных. Причиной этого рано (в младенческом возрасте) манифестирующего АуР-тяжелого дегенеративного заболевания сетчатки является мутация 1 из по меньшей мере 19 различных генов. У 10% пациентов выявляются мутации генов LRAT или RPE65, регулирующих метаболизм ретинола. Первоначально, в младенческом возрасте, сетчатка может выглядеть нормальной. Обычно вскоре после рождения выявляются нарушения зрения, зрачковых реакций и нистагм; изменения на электроретинограмме возникают рано и подтверждают диагноз.
Причиной АуР-формы заболевания является недостаточность специфического для пигментного эпителия сетчатки белка массой 65 кДа. Генная заместительная терапия (субретинальные инъекции) у больных врожденным амаврозом Лебера продемонстрировала обнадеживающие ранние результаты; однако улучшение зрения оказалось нестойким. У некоторых пациентов положительный эффект оказывает пероральный прием 9-цис-ретинола.
Синдром Usher, АуР-заболевание, наиболее частая причина пигментного ретинита и сенсоневральной тугоухости (частота 1:25 000). Тип 1 синдрома Usher проявляется с рождения тяжелым ↓ слуха и нарушениями вестибулярной функции; ухудшение зрения прогрессирует медленнее и начинается в подростковом возрасте. Пациенты с типом 3 заболевания при рождении имеют нормальный слух, глухота и нарушения сумеречного зрения развиваются в пубертатном периоде. В настоящее время выявлено 11 генетических локусов (5 для типа 1, 3 для типа 2, 1 для типа 3).
При различных метаболических нарушениях, нейро-дегенеративных заболеваниях и мультисистемных синдромах развиваются клинически неотличимые вторичные пигментные дегенерации сетчатки, которые необходимо дифференцировать от пигментного ретинита. Примеры включают прогрессирующие изменения сетчатки при мукополисахаридозах (особенно при синдромах Hurler, Hunter, Scheie и Sanfilippo) и некоторых поздно дебютирующих ганглиозидозах (болезнях Batten-Mayou, Spielmeyer-Vogt и Jansky-Bielschowsky), прогрессирующую дегенерацию сетчатки в сочетании с прогрессирующей наружной офтальмоплегией (синдром Kearns-Sayre) и напоминающие пигментный ретинит изменения сетчатки при синдромах Лоуренса-Муна и Барде-Бидля.
Изменения сетчатки при абеталипопротеинемии (синдром Bassen-Kornzweig) и болезни Refsum также напоминают проявления пигментного ретинита. ДД пигментного ретинита и двух последних заболеваний имеет большое значение, т.к. они поддаются лечению. Кроме того, пигментный ретинит может сопутствовать врожденной глухоте, как при синдроме Ашера.
д) Болезнь Stargardt (желтопятнистое глазное дно). Это АуР-заболевание сетчатки характеризуется медленно прогрессирующей макулярной дегенерацией и ухудшением зрения. Болезнь обычно проявляется в возрасте 8-14 лет, у больных детей нередко сначала диагностируют функциональные нарушения зрения. Макулярный рефлекс ослабляется или становится сероватым, в макулярной области появляются пигментные пятна, в конечном итоге развиваются депигментация макулы и хориоретинальная атрофия. Кроме того, могут наблюдаться макулярные кровоизлияния. У некоторых пациентов также определяются белые или желтые пятна за пределами макулярной области или пигментные изменения на периферии; обычно это заболевание обозначают термином «желтопятнистое глазное дно» — fundus flavimaculatus.
В настоящее время установлено, что болезнь Stargardt и желтопятнистое глазное дно являются разными нозологиями, входящими в спектр одного заболевания. Снижается острота центрального зрения, зачастую до 20/200 (0,1), но полной потери не наступает. Изменения на электроретинограмме вариабельны. Заболевание не сопровождается аномалиями ЦНС, его необходимо дифференцировать от изменений макулярной зоны при различных прогрессирующих метаболических нейродегенеративных заболеваниях. Чаще всего (95%) причиной макулярной дистрофии Stargardt являются мутации гена АВСА4.
е) Вителлиформная дегенерация Best. Эта макулярная дистрофия характеризуется развитием специфических офтальмоскопических изменений — в макулярной области возникает дискоидное желтое или оранжевое субретинальное образование, напоминающее желток яйца в яичнице-глазунье. Диагноз обычно устанавливается в возрасте 3-15 лет, средний возраст на момент манифестации заболевания — 6 лет. На этой стадии зрение обычно не страдает. Заболевание может прогрессировать: происходят дегенерация напоминающего желток образования («взбитые яйца») и его пигментация, развивается хориоретинальная атрофия, сопровождающаяся ухудшением зрения. Поражение обычно двустороннее.
Какая-либо связь с системными аномалиями отсутствует. Чаще всего заболевание наследуется по АуД-механизму. Выявлен ген вителлиформной макулярной дистрофии (VMD2), возможно проведение генетической диагностики. Вителлиформная макулярная дегенерация не вызывает каких-либо изменений на электроретинограмме. Как у больных, так и у носителей регистрируются изменения при электроокулографии, это исследование информативно при диагностике заболевания и при генетическом консультировании.
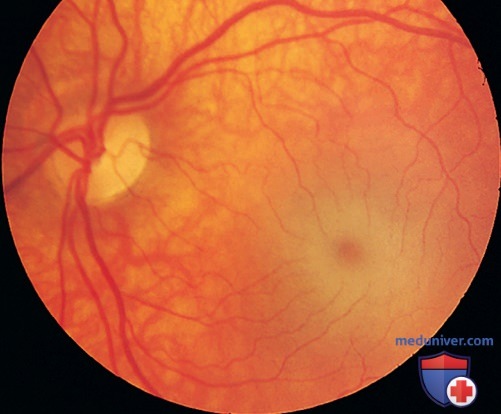
ж) Симптом вишневой косточки. Из-за особенностей гистологического строения макулярной зоны некоторые патологические процессы, поражающие сетчатку, вызывают специфические офтальмоскопические изменения, описываемые как «симптом вишневой косточки»: в центре макулы визуализируется яркое или тусклое красное пятно, окруженное и оттененное серовато-белым или желтоватым ореолом (рис. 5). Ореол возникает в результате утраты прозрачности слоя ганглиозных клеток сетчатки вследствие отека и/или накопления липидов. Окружающая центральную ямку сетчатка мутнеет, но, поскольку в фовеолярной зоне ганглиозных клеток нет, сквозь сетчатку центральной ямки все еще визуализируется нижележащая хориоидея нормального (красного) цвета, что формирует картину «вишневой косточки».
Рисунок 5. Симптом «вишневой косточки» у пациента с болезнью Тея-Сакса. Поскольку в парафовеальной зоне имеется большое количество ганглиозных клеток, а в центральной ямке их нет, формируется характерная картина «вишневой косточки» — сохранившая свой оранжево-красный цвет центральная ямка окружена белесой сетчаткой
Симптом «вишневой косточки», как правило, возникает при некоторых сфинголипидозах, чаще всего при болезни Тея-Сакса (GM2 тип 1), при варианте Sandhoff (GM2 тип 2) и при генерализованном ганглиозидозе (GM1 тип 1). Схожие, но менее выраженные изменения макулярной области наблюдаются у некоторых пациентов с метахроматической лейкодистрофией (сульфатидным липидозом), при некоторых формах нейронопатической болезни Ниманна-Пика, при галактосиалидозе и при некоторых муколипидозах. Симптом «вишневой косточки», возникающий при ишемии сетчатки вследствие вазоспазма, тупой травмы глаза или окклюзии центральной артерии сетчатки, необходимо дифференцировать от проявлений нейродегенеративных заболеваний.
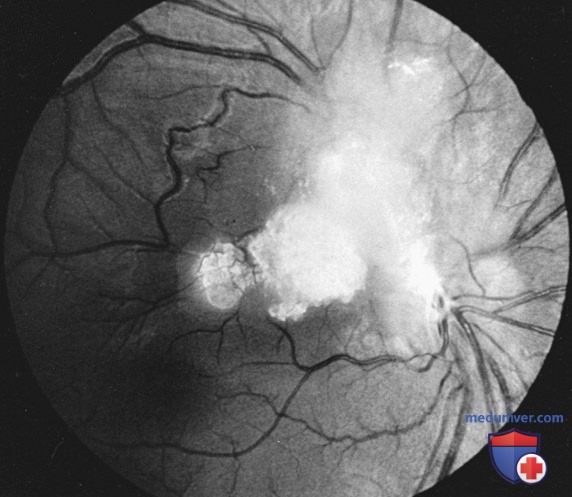
з) Факомы. Факомы являются патогномоничным признаком гамартоматозных заболеваний. При болезни Bourneville (туберозном склерозе) на сетчатке или диске зрительного нерва развиваются характерные желтоватые блестящие узловатые кистозные новообразования; внешний вид этих типичных новообразований нередко сравнивают с незрелой тутовой ягодой (рис. 6). Еще чаще при туберозном склерозе на сетчатке выявляются характерные для этого заболевания более плоские астроцитарные пролиферативные образования желтого или белесого цвета; размеры их вариабельны, от мелких точек до размеров диска зрительного нерва. Изредка схожие факомы сетчатки выявляются при болезни von Recklinghausen (нейрофиброматозе).
Рисунок 6. Факома сетчатки при туберозном склерозе
Гемангиобластома глазного дна характерна для болезни фон Хиппеля-Линдау (ангиоматоз сетчатки и мозжечка); это сосудистое объемное образование выглядит как красноватая округлая масса, в которую входят и которую покидают крупные парные артерии и вены. При синдроме Стерджа-Вебера (энцефало-фациальный ангиоматоз) на глазном дне может развиваться гемангиома хориоидеи; при офтальмоскопии гемангиома имеет темную окраску, но лучше всего это образование визуализируется при флюоресцентной ангиографии.
и) Ретиношизис. Врожденный наследственный ретиношизис, или ювенильный Х-сцепленный ретиношизис, представляет собою двустороннюю витреоретинальную дистрофию. График манифестации заболевания имеет форму двугорбой кривой: в первой группе пациентов болезнь дебютирует в среднем в возрасте 1,5-2 года, вызывает развитие косоглазия и нистагма и характеризуется более тяжелым течением. Во второй группе заболевание манифестирует ухудшением зрения в возрасте 6-7 лет. Ретиношизис вызывает расщепление внутренних и наружных слоев сетчатки. У больных мужского пола при офтальмоскопии обычно наблюдается отслойка внутренних слоев сетчатки, чаще всего в нижневисочном квадранте глазного дна, нередко обнаруживаются округлые или овальные отверстия во внутренних слоях сетчатки.
Шизис центральной ямки фактически является патогномоничным симптомом, он наблюдается у 100% пациентов. При офтальмоскопии на ранних стадиях визуализируются тонкие мелкие стрии внутренней пограничной мембраны. Расходясь в стороны, стрии формируют рисунок типа лепестков цветка или спиц колеса. В некоторых случаях развиваются явная отслойка сетчатки или кровоизлияния в стекловидное тело.
Снижение зрения варьирует от легкого до резко выраженного; с возрастом острота зрения может ↓, но нередко сохраняется хорошее зрение. У женщин носительство протекает бессимптомно; диагностировать его помогает анализ групп сцепления.
к) Отслойка сетчатки. Отслойка сетчатки представляет собой отделение наружных слоев сетчатки от нижележащего пигментного эпителия. В эмбриогенезе сетчатка и пигментный эпителий изначально разделены. По мере развития глазного яблока они прилегают друг к другу и удерживаются вместе за счет различных физиологических факторов. Патологические процессы, приводящие к отслойке сетчатки, возвращают сетчатку и пигментный эпителий в первоначальное разделенное состояние. Отслойка сетчатки может развиваться как врожденная аномалия, но чаще она возникает вторично вследствие других заболеваний или травмы глаза. Описаны 3 типа отслойки сетчатки, каждый из них встречается в том числе и среди детей. Причиной регматогенной отслойки сетчатки становится ее разрыв, через который в субретинальное пространство поступает жидкость.
Разрывы сетчатки у детей обычно возникают в результате травмы (в том числе при жестоком обращении с ребенком), но могут возникать вторично на фоне миопии, или PH, или после оперативного лечения врожденной катаракты. Тракционные отслойки сетчатки развиваются вследствие тракций сетчатки со стороны витреоретинальных мембран. Этот тип отслойки сетчатки наблюдается при СД, СКА и PH. Экссудативные отслойки сетчатки происходят в тех случаях, когда экссудация превышает абсорбцию (субретинальной жидкости), что наблюдается при болезни Коатса, ретинобластоме и в/глаз-ных воспалительных процессах.
Первым симптомом отслойки сетчатки у младенца или ребенка могут стать утрата зрения, вторичное косоглазие или нистагм, а также лейкокория (белый зрачковый рефлекс). Кроме непосредственного осмотра глазного яблока, для выявления причины отслойки и выработки тактики лечения могут потребоваться специальные диагностические исследования, такие как УЗИ и лучевые (КТ, МРТ). Отслойка сетчатки требует скорейшего лечения с целью сохранения зрительных функций.
л) Болезнь Коатса. Эта ненаследственная экссудативная ретинопатия неизвестной этиологии характеризуется наличием телеангиэктазий сосудов сетчатки, подтеканием плазмы с формированием интраретинальных и субретинальных экссудатов, ретинальными кровоизлияниями и отслойкой сетчатки (рис. 7). Обычно наблюдается одностороннее поражение. Болеют преимущественно мальчики, болезнь манифестирует в первом десятилетии жизни. Заболеваемость не носит семейного характера, и в большинстве случаев болезнь развивается у здоровых детей. Первым симптомом чаще всего становятся размытость зрения, лейкокория и косоглазие. Могут развиваться рубеоз радужной оболочки, глаукома и катаракта. Лечение: проводятся фотокоагуляция или криоабляция.
Рисунок 7. Массивная ретинальная экссудация при болезни Коатса
м) Семейная экссудативная витреоретинопатия. Причина этого прогрессирующего сосудистого заболевания сетчатки неизвестна, но клинические данные и результаты ангиографических исследований указывают на аномалии развития сосудов. В большинстве случаев капиллярная сеть сетчатки резко прерывается в зоне экватора с височной стороны, и васкуляризация периферической сетчатки височных квадрантов отсутствует. Аваскулярная зона в височном меридиане нередко имеет клиновидную или V-образую форму. В ней развивается пролиферация глии или формируется четко очерченная зона хориоретинальной атрофии.
На периферии васкуляризированной сетчатки отмечаются чрезмерное ветвление артерий и вен, дилатация капилляров, формирование артериовенозных шунтов, неоваскуляризация и экссудация из сосудов сетчатки. На краю васкуляризированной сетчатки обычно формируются витреоретинальные сращения.
Часто формируются тракции, вызывающие гетеротопию сетчатки и смещение макулярной области в височную сторону, появляются серповидные складки сетчатки, развивается ее отслойка. Возникают интраретинальные или субретинальные экссудаты, м.б. ретинальные и рецидивирующие кровоизлияния в стекловидное тело. В некоторых случаях развиваются катаракта и глаукома. Степень нарушения зрительных функций различна. Поражение, как правило, двустороннее. Семейная экссудативная витреоретинопатия обычно наследуется по АуД-механизму с неполной пенетрантностью. У клинически здоровых членов семьи на периферии сетчатки нередко удается обнаружить аваскулярный участок.
Изменения при семейной экссудативной витреоретинопатии могут напоминать картину стадии рубцевания PH, но, в отличие от нее, неоваскуляризация при семейной экссудативной витреоретинопатии развивается через несколько лет после рождения. Большинство пациентов с данной патологией были рождены в срок, им не проводилась кислородотерапия, в анамнезе отсутствуют антенатальные или постнатальные травмы, инфекции и аномалии развития. Семейную экссудативную витреоретинопатию также необходимо дифференцировать от болезни Коатса, ангиоматоза сетчатки, периферического увеита и других заболеваний заднего сегмента глаза.
н) Гипертоническая ретинопатия. Ранние стадии АГ не сопровождаются видимыми изменениями сетчатки. Первыми проявлениями заболевания на глазном дне обычно становятся генерализованная вазоконстрикция и неравномерное сужение артериол. Другие изменения включают отек сетчатки, кровоизлияния по типу языков пламени, ватообразные очаги (инфаркты слоя нервных волокон сетчатки) и отек диска зрительного нерва (рис. 8). При достижении контроля АГ на ранних стадиях эти изменения глазного дна регрессируют, но при длительно существующей гипертензии могут развиваться необратимые изменения. Вследствие утолщения сосудистой стенки развиваются симптомы серебряной или медной проволоки.
Рисунок 8. Гипертоническая ретинопатия: склерозированные стенки суженных артериол в месте артериовенозного перекреста сдавливают венулу
Гипертонические изменения сетчатки у ребенка должны насторожить клинициста, так как они м.б. проявлением заболевания почек, феохромоцитомы, СЗСТ и патологии ССС, в частности коарктации аорты.
о) Диабетическая ретинопатия. Изменения сетчатки при СД делятся на непролиферативные и пролиферативные. Непролиферативная диабетическая ретинопатия характеризуется появлением микроаневризм сетчатки, экссудатов, расширением вен и ретинальными кровоизлияниями. Микроаневризмы выглядят как мелкие красные точки. Точечно-пятнистые интраретинальные кровоизлияния локализуются в глубоких слоях сетчатки, в слое нервных волокон возникают кровоизлияния в виде штриха или в форме языков пламени. Экссудаты локализуются в глубоких слоях сетчатки и имеют вид восковидных. Возникают инфаркты поверхностного слоя нервных волокон, для их описания используется термин цитоидные тела, или ватообразные очаги, а также отек сетчатки.
Эти изменения могут нарастать и регрессировать. Они локализуются преимущественно в заднем полюсе, вокруг диска зрительного нерва и макулы, или в пределах досягаемости прямой офтальмоскопии. Изменения макулярной области → ухудшение зрения.
Более тяжелая форма, пролиферативная ретинопатия, характеризуется неоваскуляризацией и пролиферацией фиброваскулярной ткани по поверхности сетчатки и в стекловидное тело. Новообразованные сосуды могут развиваться на диске зрительного нерва, в других зонах сетчатки, на радужной оболочке и в углу передней камеры (рубеоз радужных оболочек) (рис. 9). Тракции этих новообразованных сосудов → кровоизлияниям и в итоге к рубцеванию. При пролиферативной ретинопатии развиваются угрожающие зрению осложнения: ретинальные кровоизлияния и гемофтальм, рубцевание, тракции и отслойка сетчатки. Неоваскуляризация радужной оболочки при отсутствии своевременного лечения → развитие вторичной глаукомы.
Диабетическая ретинопатия вызывает альтерацию и нарушение проходимости капилляров сетчатки, ишемию сетчатки и неоваскуляризацию, но ее патогенез до конца не изучен, не установлены ни локализация первичного патогенетического механизма (сосуды сетчатки либо окружающая нейрональная или глиальная ткань), ни участвующие в развитии заболевания специфические биохимические факторы. Чем более качественного контроля метаболических нарушений удается достичь и чем дольше его удается сохранять, тем ниже риск развития диабетической ретинопатии.
Клинически частота и течение ретинопатии определяются возрастом пациента и длительностью течения СД. Диагностируемые микрососудистые изменения у детей в препубертатном возрасте встречаются редко, частота ретинопатии значительно ↑ в постпубертатном периоде, особенно в возрасте >15 лет. В течение первых 5 лет течения заболевания частота ретинопатии низкая, но в дальнейшем резко ↑ и достигает значительных цифр у пациентов с более чем десятилетним стажем СД; у пациентов со стажем СД ≥15 лет высок риск нарушений зрения.
ААР разработаны рекомендации по ведению данных пациентов офтальмологом. При недостаточном контроле СД первый осмотр офтальмолога рекомендовано проводить в возрасте 9 лет. При хорошем контроле СД первый осмотр проводится через 3 года после наступления полового созревания, в дальнейшем — ежегодно.
Кроме ретинопатии, ювенильный СД может осложняться нейрооптикопатией, сопровождающейся отеком диска зрительного нерва и ухудшением зрения. У больных СД даже в раннем возрасте может развиваться катаракта, иногда при этом наблюдается быстрый прогресс помутнений хрусталика.
- Лечение. Макулярный отек — ведущая причина нарушений зрения у больных СД. Для ↓ риска дальнейшего ухудшения зрения пациентам с макулярным отеком выполняется фотокоагуляция.
Пролиферативная ретинопатия вызывает наиболее тяжелые нарушения зрения и может приводить к полной слепоте и даже к потере глазного яблока. Пациентам с пролиферативными изменениями, входящим в группу высокого риска, с целью сохранения центрального зрения выполняется панретинальная фотокоагуляция. Кроме того, данный метод выполняется при неоваскуляризации радужной оболочки с целью предотвращения развития неоваскулярной глаукомы.
При нерезорбирующемся гемофтальме или тракционной отслойке сетчатки выполняются витрэктомия и другие виды в/глазных оперативных вмешательств. В настоящее время изучается влияние новых методик лечения, таких как инсулиновые инфузионные помпы и трансплантация ПЖЖ, на развитие офтальмологических осложнений.
п) Подострый бактериальный эндокардит. Ретинопатия рано или поздно развивается у 40% больных подострым бактериальным эндокардитом. Она проявляется кровоизлияниями, в том числе с белым центром (пятна Roth), отеком диска зрительного нерва и, изредка, эмболией и окклюзией центральной артерии сетчатки (рис. 10).
Рисунок 10. Пятна Roth. У мужчины с рецидивирующим подострым бактериальным эндокардитом на глазном дне визуализируются множественные кровоизлияния с белым центром. Такие кровоизлияния также наблюдаются при лейкозе и сахарным диабетом. Мелкие белые рубцы, вероятно, представляют собой остаточные явления после ранее перенесенных эпизодов
р) Заболевания системы крови. При первичных и вторичных анемиях может развиваться ретинопатия, сопровождающаяся кровоизлияниями и появлением ватообразных очагов. Кровоизлияния в макулярной области вызывают ухудшение зрения. Могут развиваться как мелкие, по типу языков пламени, так и плотные преретинальные кровоизлияния. При истинной полицитемии вены сетчатки расширены, извиты и выглядят темными. Могут наблюдаться ретинальные кровоизлияния, отек сетчатки и диска зрительного нерва. При лейкозе в острую стадию часто отмечается характерное сегментарное расширение вен с локальными сужениями «по типу сосисок», возникают кровоизлияния, зачастую с белым центром, и экссудаты.
При серповидноклеточных заболеваниях на глазном дне наблюдается извитость сосудов, развиваются окклюзии вен и артерий, очаги «цвета лосося», радужные отложения и отложения пигмента, артериовенозные анастомозы и неоваскуляризация (формирование «морского веера»); иногда эти изменения приводят к кровоизлияниям в стекловидное тело и отслойке сетчатки. У пациентов с серповидноклеточной гемоглобинопатией С, с серповидноклеточной β-талассемией и другими гемоглобинопатиями отмечается более высокий риск развития ретинопатии по сравнению с пациентами — гомозиготами по гену гемоглобина S. Считается, что более тяжелая анемия у больных — гомозигот по гену гемоглобина S оказывает протекторное действие в отношении окклюзий сосудов сетчатки.
с) Травматическая ретинопатия. Изменения сетчатки могут развиваться у пациентов, получивших травму других частей тела. Подробно описаны ретинальные кровоизлияния у младенцев, подвергшихся физическому насилию (рис. 11). У младенцев и детей, получивших умышленные повреждения НС, наблюдаются ретинальные, субретинальные, субгиалоидные кровоизлияния и кровоизлияния в стекловидное тело. Но нередко при наличии стойких изменений сетчатки проявления непосредственных повреждений глаза, периокулярной зоны или головы отсутствуют, как, напр., в случаях синдрома детского сотрясения.
Рисунок 11. Посткоммоционный синдром (преднамеренно нанесенная травма головного мозга) у ребенка. Многочисленные кровоизлияния в различных слоях сетчатки, распространяющиеся на крайнюю периферию
У пациентов с тяжелыми, в том числе компрессионной, травмами головы развивается травматическая ангиопатия сетчатки, известная под названием ретинопатия Пурчера. Она характеризуется появлением ретинальных кровоизлияний, ватообразных очагов, в некоторых случаях отеком диска зрительного нерва, ↓ зрительных функций. Патогенез неясен, но, согласно полученным данным, это состояние сопровождается обструкцией артериол. Пурчер-подобные изменения глазного дна также могут наблюдаться при некоторых не связанных с травмой состояниях, в частности при остром панкреатите, СКВ и после родоразрешения. Лазерные указки могут вызывать ухудшение зрения и появление различных изменений на глазном дне; клиническая картина зависит от того, какая зона сетчатки подверглась воздействию неионизирующего излучения.
т) Миелинизированные нервные волокна. Миелинизация волокон зрительного нерва в норме прекращается на уровне его диска, но у некоторых пациентов наблюдается эктопическая миелинизация нервных волокон сетчатки. Миелинизированные волокна чаще всего прилегают к диску зрительного нерва, хотя они могут обнаруживаться и дистальнее к периферии сетчатки. При офтальмоскопии наблюдается характерная картина: миелинизированные волокна выглядят как отграниченный участок глазного дна белого цвета с перистым краем или напоминают мазок кисти. Поскольку макула, как правило, не изменена, прогноз для зрения благоприятный. В большинстве случаев единственным нарушением со стороны глаз является относительный или абсолютный дефект поля зрения, по локализации соответствующий зоне эктопической миелинизации.
Однако обширные односторонние изменения сопровождаются миопией, косоглазием и амблиопией на стороне поражения. При развитии односторонней высокой миопии и амблиопии необходимы соответствующая оптическая коррекция и окклюзионная терапия. По неизвестным пока причинам эта аномалия чаще встречается у больных с краниофациальным дизостозом, оксицефалией, нейрофиброматозом и синдромом Дауна.
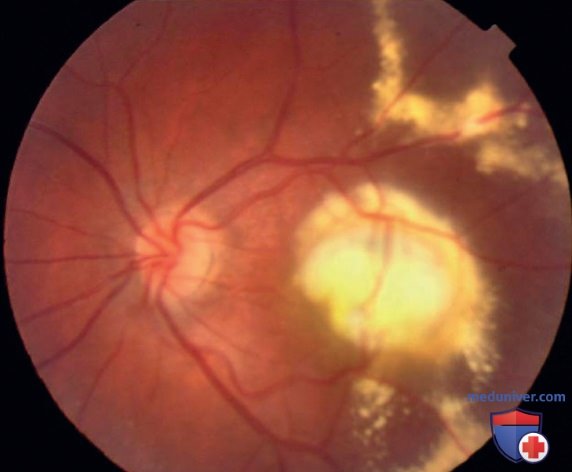
о) Колобома глазного дна. Термин coloboma означает дефект, напр. расхождение, вырез, расщелина или отверстие. Типичная колобома глазного дна формируется в результате нарушения закрытия эмбриональной щели, вследствие чего сохраняется дефект сетчатки, пигментного эпителия и хориоидеи и обнажается нижележащая склера. В некоторых случаях обширный дефект распространяется на зрительный нерв, цилиарное тело, радужную оболочку и даже на хрусталик, у др. пациентов он м.б. ограничен одной оболочкой глазного яблока. Обычно колобома выглядит как четко отграниченный клиновидный участок глазного дна белого цвета, располагающийся в нижненосовом направлении от диска зрительного нерва, в отдельных случаях она распространяется на диск зрительного нерва; иногда диск зрительного нерва локализуется на дне колобомы.
У некоторых больных в зоне дефекта присутствует эктазия или формируется киста.
Менее обширные колобоматозные дефекты могут выглядеть как единичные или множественные локальные хориоретинальные дефекты типа «следа от пробойника» или лишь как участки аномальной пигментации глазного дна в проекции эмбриональной щели. Колобомы могут обнаруживаться как на одном, так и на обоих глазах. Дефект поля зрения обычно соответствует хориоретинальному дефекту. Может отмечаться Фостроты зрения, особенно если дефект распространяется на диск зрительного нерва или макулярную зону.
Колобомы глазного дна могут представлять собой изолированную спорадическую аномалию либо передаваться по наследству. Изолированные колобоматозные дефекты обычно наследуются по АуД-механизму и характеризуются крайне вариабельными пенетрантностью и экспрессивностью. Членам семьи таких больных следует пройти обследование у генетика. Колобомы также могут сопутствовать таким аномалиям развития, как микрофтальм, глионеврома глазного яблока, циклопия или энцефалоцеле. Они выявляются у детей с различными хромосомными нарушениями, такими как трисомии 13-й и 18-й хромосом, триплоидия, синдром кошачьего глаза и синдром 4р-.
Кроме того, колобомы глазного яблока сопутствуют различным мультисистемным заболеваниям, в том числе синдрому CHARGE (С, coloboma — колобома; Н, heart disease — порок сердца; A, atresia choanae — атрезия хоан; R, retarded growth and development and/or central nervous system anomalies — задержка роста и развития и/или аномалии ЦНС; G, genetic anomalies and/or hypogonadism — генетические аномалии и/или гипогонадизм; Е, ear anomalies and/or deafness — аномалии органа слуха и/или глухота); синдромам Жубера, Экарди, Меккеля, Варбурга и Рубинстайна-Тейби; линейному сальному невусу; синдрому Голденхара и синдрому микрофтальма Ленца; фокальной дермальной гипоплазии Гольца.