а) Строение и физиология. В сердечной мышце есть два типа зависимых от напряжения Са2+-каналов, которые транспортируют Са2+ в клетки: L-тип и Т-тип. Каналы L-типа (длительного действия из-за их медленной кинетики затухания тока по сравнению с Na+-каналами) обнаружены во всех типах сердечных клеток.
Каналы Т-типа (маленькие и переходные) обнаруживаются в основном в клетках водителя ритма, предсердий и в клетках Пуркинье. Термин «Са2+-каналы» используется для обозначения каналов L-типа.
Са2+-каналы L-типа сердца состоят из четырех полипептидных субъединиц (α1, β, α2, δ) и образуют гетеротетрамерный комплекс. Обе изоформы Cav1.2 (α1C, кодируемая CACNAIC) и Cav1.3 (α1D, кодируемая CACNAID) экспрессируются в сердце, но их вклад в формирование тока L-типа (ICaL) варьируется в зависимости от локализации.
Са2+-каналы L-типа характеризуются большой одноканальной проводимостью. Они закрыты в покоящемся состоянии, но активируются при деполяризации до положительных потенциалов (до -40 мВ). Ток ICaL достигает своего пика при потенциалах от 0 до +10 мВ, а также имеет тенденцию к обратному изменению при потенциалах от +60 до +70 мВ, следуя колоколообразной зависимости тока от напряжения.
Хотя ICaL обычно активируется во время фазы 0 за счет регенеративной деполяризации, вызванной быстрым током INa, ICaL намного меньше пикового INa. Кроме того, амплитуда ICaL не максимальна вблизи пика потенциала действия из-за зависящего от времени характера активации ICaL, а также из-за слабой движущей силы (Еm - ЕCa, где ЕCa — обратный потенциал Са2+-канала сердца) для ICaL.
Ослабление тока ICaL во время деполяризации (т.е. зависящее от времени инактивации) происходит очень медленно и зависит от двух механизмов: инактивации, зависящей от напряжения, и инактивации, зависящей от Са2+. Эти два механизма контролируют приток Са2+ в кардиомиоциты, следовательно, регулируют передачу сигнала в Са2+-каналы саркоплазматического ретикулума (рецептор 2 [RyR2]) и обеспечивают нормальное сокращение и расслабление сердца.
Быстрая Са2+-зависимая инактивация служит отрицательной обратной связью для Са2+, что ограничивает дальнейшее поступление этих ионов в каналы L-типа. Медленная инактивация, зависящая от напряжения (индуцированная деполяризацией мембраны), предотвращает преждевременное усиление тока ICaL, когда внутриклеточная концентрация Са2+ снижается, а Са2+-зависимая инактивация прекращается во время поддерживаемой деполяризации.
Хотя все еще обсуждается вклад Са2+-зависимой инактивации в общую инактивацию ICaL, который, по-видимому, больше при отрицательных потенциалах, когда зависимая от напряжения инактивация, которая обычно демонстрирует U-образную кривую доступности, является слабой. После β-адренергической стимуляции Са2+-зависимая инактивация становится основным механизмом инактивации в результате замедления инактивации, зависящей от напряжения.
Механизм Са2+-зависимой инактивации зависит в первую очередь от Са2+, высвобождаемого из саркоплазматического ретикулума. Кальмодулин, связывающий Са2+, действует как критический датчик, опосредующий Са2+-индуцированную инактивацию Са2+-каналов L-типа. Кальмодулин связывается с двумя аминокислотными последовательностями α1C-субъединицы (называемыми доменами L и К).
Когда локальная внутриклеточная концентрация Са2+ увеличивается (вторично по отношению к притоку Са2+ через ICaL, а также к вызванному кальцием высвобождению этих ионов из саркоплазматического ретикулума), большее количество Са2+ связывается с кальмодулином, содержащим четыре сайта связывания для Са2+.
При насыщении кальцием конформационное изменение как кальмодулина, так и α1C-субъединицы приводит к закупорке пор канала.
Стационарная активация и инактивация при установившемся напряжении имеют вид сигмоидной функции с диапазоном активации от -40 до +10 мВ (с потенциалом полуактивации около -15 мВ) и потенциалом полуактивации около -35 мВ. Ослабление инактивации при напряжениях, положительных до 0 мВ, приводит к изменению вида функции напряжения на U-образную для стационарной инактивации.
Перекрытие отношений инактивации и активации, зависящих от стационарного напряжения, определяет ток окна вблизи плато потенциала действия, в пределах которого могут происходить переходы из закрытого и открытого состояний, которые могут участвовать в реполяризации потенциала действия, а также могут играть важную роль в инициировании ранней постдеполяризации.
После инактивации переход Са2+-каналов из инактивированного в закрытое состояние покоя (т.е. восстановление после инактивации [реактивация, восстановление или повторная активация]) также зависит от Са2+ и напряжения. Снижение внутриклеточной концентрации Са2+ в непосредственной близости от канала позволяет восстановиться после Са2+-зависимой инактивации.
Ускорение реактивации Са2+-каналов, которое может происходить вторично по отношению к повторному поглощению Са2+ саркоплазматическим ретикулумом во время длительной деполяризации, может привести к восстановлению после Са2+-зависимой инактивации и включить вторичную деполяризацию.
Это приводит к нестабильности Em клетки во время реполяризации и может быть основой для ранней постдеполяризации, которая способна инициировать тахикардию torsades de pointes.
Зависящее от напряжения восстановление ICaL после инактивации между потенциалами действия происходит медленно при низком значении (деполяризованном) Em и становится очень быстрым, когда реполяризация потенциала действия почти завершена. Как следствие, ICaL снижается в ответ на повторяющуюся стимуляцию при частично деполяризованном Em между импульсами (в результате неполного восстановления Са2+-канала после инактивации), и наблюдается феномен «нисходящей лестницы Вудвортса» (проявляется монотонным возрастанием силы сокращения в ответ на ступенчатое понижение ЧСС).
Напротив, при нормальных мембранных потенциалах покоя восстановление ICaL после инактивации происходит быстро, и ICaL может постепенно увеличиваться во время повторяющейся стимуляции. Это положительное ступенчатое или зависимое от частоты потенцирование сократительной способности зависит от Са2+ и, вероятно, является результатом уменьшенной Са2+-зависимой инактивации на частотах с меньшим высвобождением Са2+ из саркоплазматического ретикулума.
Кроме того, подобно Са2+-зависимой инактивации, Са2+-зависимое облегчение требует высокоаффинного связывания кальмодулина с С-концевым хвостом канала Cav1.2 и может быть облегчено кальмодулинкиназой II-зависимого фосфорилирования. Кальмодулинкиназа II представляет собой Са2+/кальмодулин-зависимую серин/ треонинкиназу, которая активируется низкой внутриклеточной концентрацией Са2+. Стимулирующее действие поступления Са2+ на ICaL отличается от Са2+-зависимой инактивации, но сосуществует с ней.
б) Функция. Обе изоформы каналов Cav1.2 и Cav1.3 экспрессируются в сердце. В работающем миокарде преобладают каналы Cav1.2, при этом экспрессия Cav1.3 вовсе отсутствует (миоциты желудочков) или эта экспрессия минимальна (миоциты предсердий). В свою очередь, Cav1.3 является преобладающей изоформой в клетках синусового и атриовентрикулярного узлов и играет важную роль в процессе кардиостимуляции.
В кардиомиоцитах предсердий и желудочков каналы Cav1.2 инициируют сокращение. ICaL активируется деполяризацией мембраны, в значительной степени отвечает за плато потенциала действия и является основным фактором, определяющим продолжительность фазы плато и, следовательно, продолжительность потенциала действия и рефрактерность. ICaL также связывает деполяризацию мембран с сокращением миокарда и является доминирующим фактором, опосредующим позитивную инотропию в сердечной ткани.
Са2+-канал L-типа является основным каналом поступления Са2+ в клетки во время деполяризации. Приток Са2+ во время плато потенциала действия вызывает более массивное высвобождение Са2+ (переходные процессы Са2+) из саркоплазматического ретикулума в цитозоль посредством активации каналов высвобождения Са2+ (например, RyR2). Этот процесс усиления, называемый Са2+-индуцированным высвобождением Са2+, вызывает быстрое увеличение внутриклеточной концентрации Са2+ (примерно с 100 нМ до примерно 1 мкм) до уровня, необходимого для оптимального связывания Са2+ с тропонином С и индукции сокращения.
Большинство Са2+-каналов L-типа во взрослом миоците локализованы в поперечных канальцах (Т-канальцах), обращенных к соединению саркоплазматического ретикулума и RyR2, организованных в виде «комплекса», который обеспечивает скоординированное высвобождение Са2+ во время связи возбуждения и сокращения.
Концентрация цитозольного Са2+ снижается во время диастолы: за сокращением следует высвобождение Са2+ из тропонина С и его повторное поглощение саркоплазматическим ретикулумом посредством активации саркоплазматического ретикулума Са2+-АТФазного Са2+-насоса, в дополнение к экструзии через сарколемму через Na+/Ca2+-обменник. Внутриклеточная Са2+-зависимая инактивация ограничивает приток Са2+ во время потенциала действия.
Для поддержания внутриклеточного гомеостаза Са2+ и сбалансированной сердечной деятельности приток Са2+ в цитоплазму через ICaL должен быть прекращен. Это достигается за счет Са2+-зависимой инактивации ICaL. Эта инактивация служит механизмом отрицательной обратной связи для регулирования поступления Са2+ в клетку и физиологическим механизмом защиты от вредоносного перенасыщения Са2+, которая может вызвать как аритмии, так и гибель клеток.
Са2+-зависимая инактивация также является основным фактором, определяющим продолжительность потенциала действия, и она обеспечивает координацию циклов сокращения и расслабления волокон сердечной мышцы. Неспособность полностью отключить ICaL, возможно, может являться существенным механизмом, лежащим в основе ранней постдеполяризации, вызванной подавлением токов выпрямителя с задержкой К+.
Ингибирование связывания α1C-субъединицы с кальмодулином устраняет Са2+-зависимую инактивацию, тем самым способствуя Са2+-зависимому облегчению, что в свою очередь способствует поддержанию соотношения сиды и частоты в сердце.
Кроме того, ICaL отвечает за повышение (фаза 0) потенциалов действия с медленным ответом (в клетках водителя ритма и областях подавленного покоящегося Em) и способствует физиологической регуляции частоты в синусовом узле.
В клетках синусового узла для правильной работы требуются изоформы каналов Cav1.2 и Cav1.3. Cav1.2 поддерживает потенциал действия синусового узла. Каналы Cav1.3 активируются при более отрицательном пороговом (активационном) потенциале, чем Cav1.2. Это свойство облегчает функцию кардиостимуляции, т.к. каналы Cav1.3 активируются раньше во время фазы диастолической деполяризации.
Кроме того, Саv1.3 тесно располагается с саркомерными RyRs, что может позволить ему способствовать RyR-опосредованному высвобождению Са2+ во время диастолической деполяризации. Cav1.3 также является важным каналом L-типа в клетках атриовентрикулярного узла и способствует проводимости его клеток и сокращению.
в) Регуляция. Фосфорилирование порообразующих α1-субъединиц различными киназами является одним из наиболее важных путей изменения активности Са2+-канала L-типа. Фосфорилирование ПКА является основным механизмом активации Са2+-каналов, поскольку оно увеличивает вероятность и продолжительность открытого состояния каналов и, следовательно, увеличивает ICaL.
Несколько различных агонистов (например, катехоламины, глюкагон, гистамин, серотонин) могут активировать ПКА-опосредованное фосфорилирование и активацию Са2+-канала L-типа через внутриклеточный сигнальный каскад. Как только один из этих агонистов связывается со своим рецептором, стимуляция рецептора активирует гуанозинтрифосфат (ГТФ)-связывающий белок (Gs), который активирует аденилилциклазу и, в свою очередь, опосредует превращение АТФ в цАМФ.
Повышение цАМФ стимулируют цАМФ-зависимое фосфорилирование ПКА Cavα1 и приводят к увеличению амплитуды ICaL и сдвигу активации в сторону более отрицательного Еm. цАМФ деградируется фосфодиэстеразами цАМФ, а затем подавляется сигнальный каскад, ограничивающий цАМФ-зависимое фосфорилирование; кроме того, сигнальный каскад прекращается серин/треонинфосфатазами, которые удаляют фосфатную группу из фосфорилированных киназой белков.
Подавление активности аденилилциклазы является одним из наиболее распространенных путей прерывания ПКА-зависимой стимуляции Са2+-каналов. Аденилилциклаза обычно подавляется (и синтез цАМФ блокируется) активацией белков Gi. Стимуляция различных рецепторов, связанных с белками Gi (например, мускариновых рецепторов М2, рецепторов аденозина А1, опиатов и предсердных натрийуретических пептидов), в большинстве случаев не изменяет базальный ICaL, но уменьшает ICaL, повышенный за счет стимуляции β-адренергических рецепторов. Активация фосфодиэстераз является еще одним способом снижения фосфорилирования ПКА-зависимых каналов. Фосфодиэстеразы гидролизуют цАМФ, циклический гуанозинмонофосфат (цГМФ) и снижают их внутриклеточные концентрации.
Физиологические функции Са2+-каналов L-типа сердца находятся под контролем катехоламинов нейрогуморального происхождения. Эффекты адренергической стимуляции проявляются посредством фосфорилирования субъединиц Са2+-каналов L-типа с помощью ПКА, ПКС и ПKG. β1-адренергические рецепторы соединяются исключительно с белком Gs, тем самым вызывая повсеместное повышение уровня цАМФ в клетке, тогда как β2-адренергические рецепторы соединяются как с Gs, так и с Gi, тем самым вызывая более локализованную активацию Са2+-каналов.
Влияние фосфорилирования, опосредованного ПКС, на ICaL может быть весьма разнообразным. ПКС может как увеличивать, так и уменьшать ICaL. Активация субъединиц Gq рецепторами, связанными с белком Gq (например, α-адренорецепторами, эндотелином, ангиотензином II и мускариновыми рецепторами), стимулирует фосфолипазу С, которая гидролизует PIP2 до инозитола 1,4,5-трифосфата (InsP3) и диацилглицерина (ДАГ). ДАГ активирует ПКС, которая, в свою очередь, фосфорилирует Са2+-канал L-типа. Механизм влияния ПКС на активность Са2+-каналов L-типа сердца точно не известен. ПКС фосфорилирует N-конец Cavα1 и воздействие на канал может быть как стимулирующим, так и подавляющим.
Активация растворимой гуанилатциклазы (главным образом оксидом азота) приводит к превращению ГТФ в цГМФ. цГМФ активирует ПКС, которая фосфорилирует CaCaLα1, что приводит к ингибированию ICaL. Помимо прямого фосфорилирования Са2+-канала L-типа, также возможно, что ПКG активирует протеинфосфатазу, которая дефосфорилирует канал, или что цГМФ активирует фосфодиэстеразу 2, которая снижает уровни цАМФ. Таким образом, стимуляция ICaL протеинкиназой А ингибируется. Однако, помимо ингибирования ICaL, были выявлены стимулирующие эффекты пути ПКG.
ICaL блокируется несколькими катионами (такими как Mg2+, никель [Ni2+], цинк [Zn2+]) и лекарственными средствами (включая дигидропиридины, фенилалкиламины, бензотиазепины). Кроме того, коэкспрессия β-субъединицы увеличивает амплитуду ICaL, ускоряет кинетику активации Са2+-канала и изменяет фармакологические свойства канала.
г) Фармакология. Са2+-каналы L-типа сердца являются мишенями для антиаритмических препаратов IV класса. Три класса блокаторов Са2+-каналов включают дигидропиридины (например, нифедипин, никардипин, амлодипин, фелодипин), фенилалкиламины (верапамил) и бензотиазепины (дилтиазем). Все они преимущественно нацелены на каналы Cav1.2, которые инициируют связь возбуждения и сокращения в гладких мышцах сердца и сосудов. Каждый тип препарата специфически связывается с отдельными сайтами связывания на субъединице канала α1С.
Комбинированное применение блокаторов Са2+-каналов может усилить или ослабить блокирующий эффект, по крайней мере частично, из-за различных сайтов связывания этих препаратов. Примечательно, что повышенные внеклеточные концентрации Са2+ ингибируют связывание фенилалкиламинов и дигидропиридинов с их рецепторами на Cavα1C.
Верапамил и дилтиазем предпочтительно блокируют открытые и инактивированные каналы. Таким образом, повторное открытие пор канала в быстро активизирующихся клетках обеспечивает более быстрый доступ лекарственных средств к их рецепторному участку и увеличивает долю заблокированных Са2+-каналов. Следовательно, эти препараты вызывают зависимый от использования блок проводимости в клетках с Са2+-зависимыми потенциалами действия, такими как в синусовом узле и АВ-узле. Это объясняет их преимущественное влияние на ткань узлов при пароксизмальной наджелудочковой тахикардии (НЖТ).
Дигидропиридины стабилизируют и индуцируют инактивированные каналы и, вероятно, действуют как модификаторы стробирования, а не блокаторы пор. Эти препараты проявляют высокое сродство к инактивированным каналам. Поскольку инактивированные каналы более распространены в гладких мышцах сосудов из-за деполяризованного мембранного потенциала покоя, дигидропиридины предпочтительно блокируют Cav1.2 в гладких мышцах сосудов, что приводит к расширению сосудов. Кинетика восстановления после блокады достаточно быстрая, чтобы эти препараты не оказывали значительного эффекта на сердце.
д) Наследственные каналопатии:
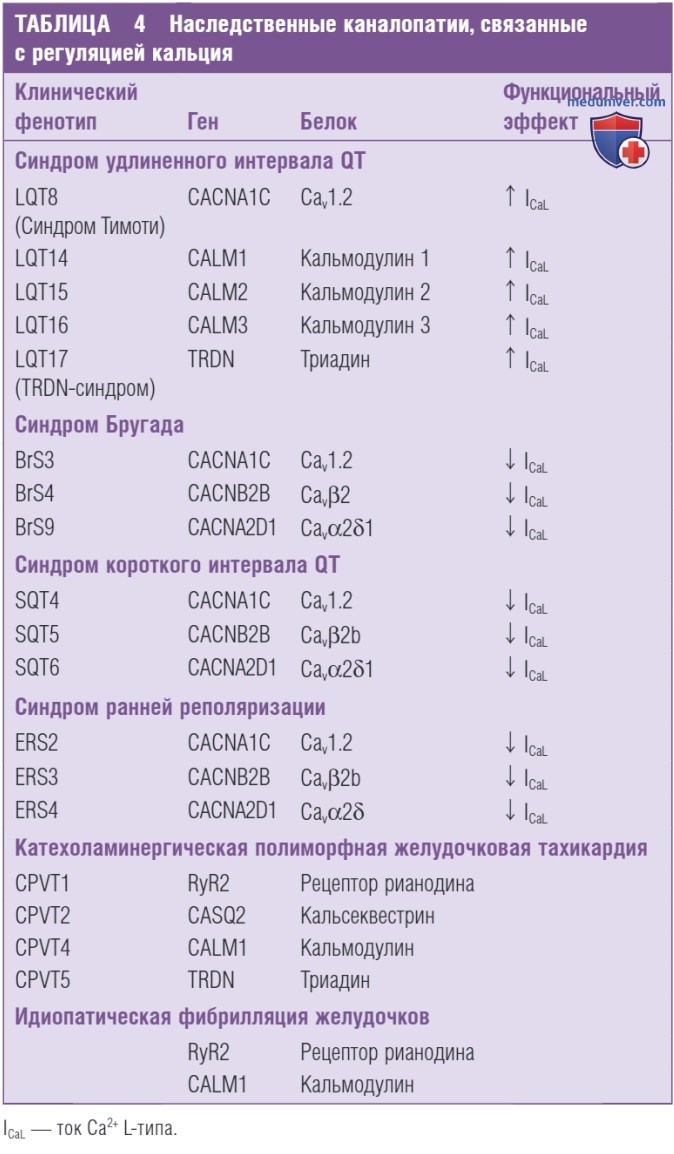
1. Синдром удлиненного интервала QT. Мутации усиления функции гена CACNA1C, кодирующего α1C-субъединицу (Cav1.2), приводят к почти полному устранению зависящей от напряжения инактивации каналов Cav1.2, что ведет к неадекватному продолжению деполяризующего ICaL и удлинению фазы плато потенциала действия. В результате устойчивый приток Са2+, увеличение потенциала действия (и интервала QT) и перегрузка Са2+ способствуют ранней постдеполяризации (РПД) и поздней постдеполяризации (ППД) (табл. 4).
Эти мутации были связаны с синдромом Тимоти, редким заболеванием с удлинением интервала QT (LQT8). Поскольку Cav1.2 в изобилии содержится во многих тканях, пациенты с синдромом Тимоти имеют множество клинических проявлений, включая врожденные пороки сердца, аутизм, синдактилию и иммунодефицит. Однако точная патофизиология гипертрофической кардиомиопатии, врожденных пороков сердца и внесердечных проявлений синдрома Тимоти и их связь с мутациями CACNA1C остаются неясными.
Недавно были описаны множественные несиндромные LQTS-причинные мутации в CACNA1C (несиндромный LQT8) у пациентов с изолированным удлинением интервала QT и склонностью к желудочковым аритмиям при отсутствии врожденных пороков сердца и экстракардиальных проявлений, определяющих синдром Тимоти. Было обнаружено, что другие мутации CACNA1C вызывают синдром Тимоти только для сердца (COTS). Он характеризуется сопутствующими, но изменчиво выраженными фенотипами LQTS (удлинение интервала QT), гипертрофической кардиомиопатией, врожденными пороками сердца и синдромом ВСС при отсутствии каких-либо экстракардиальных симптомов.
2. Синдром Бругада. Приблизительно 13% случаев синдрома Бругада связаны с мутациями потери функции в Са2+-канале сердца, приводящими к уменьшению деполяризующего ICaL. Они включают CACNA1C (который кодирует Cav1.2), CACNB2 (кодирует Cavβ2) и CACNA2D1 (кодирует α2δ-субъединицу Cav1.2). В этих условиях механизм синдрома Бругада включает снижение деполяризующего ICaL.
3. Синдром короткого интервала QT. SQT4 вызван мутациями гена CACNA1C (кодирующего Cav1.2), SQT5 вызван мутациями гена CACNB2 (кодирующего Саvβ2b-субъединицу Cav1.2), a SQT6 вызван мутациями гена CACNA2D1 (кодирующего α2δ1-субъединицу Cav1.2). Мутации, приводящие к потере функции этих генов, приводят к значительному ослаблению амплитуды ICaL, что приводит к сокращению продолжительности потенциала действия.
4. Синдром ранней деполяризации. Мутации с потерей функции в α1С-субъединицах, β2-субъединицах и α2δ-субъединицах Са2+-канала L-типа сердца (кодируемые соответственно генами CACNA1C, CACNB2, CACNA2D1) были зарегистрированы у пациентов с синдромом ранней реполяризации.
е) Приобретенные заболевания. Нарушения в токах Са2+ или переходных процессах внутриклеточного Са2+ при приобретенных заболеваниях могут вызвать как аритмию, так и сократительную дисфункцию. При фибрилляции предсердий уровни мРНК Cav1.2 и белка снижаются, что приводит к снижению ICaL, что в свою очередь способствует сокращению длительности потенциала действия.
При сердечной недостаточности плотность мембран межклеточных каналов ICaL снижается. Однако фосфорилирование каналов увеличивается, что приводит к снижению реакции на фосфорилирующие вмешательства и вызывает повышенную вероятность открытия одного канала, что компенсирует снижение плотности каналов. Несмотря на неизмененный ICaL, транзиенты (переходные процессы) Са2+ саркоплазматического ретикулума меньше и медленнее при сердечной недостаточности, и они вызывают сократительную дисфункцию.