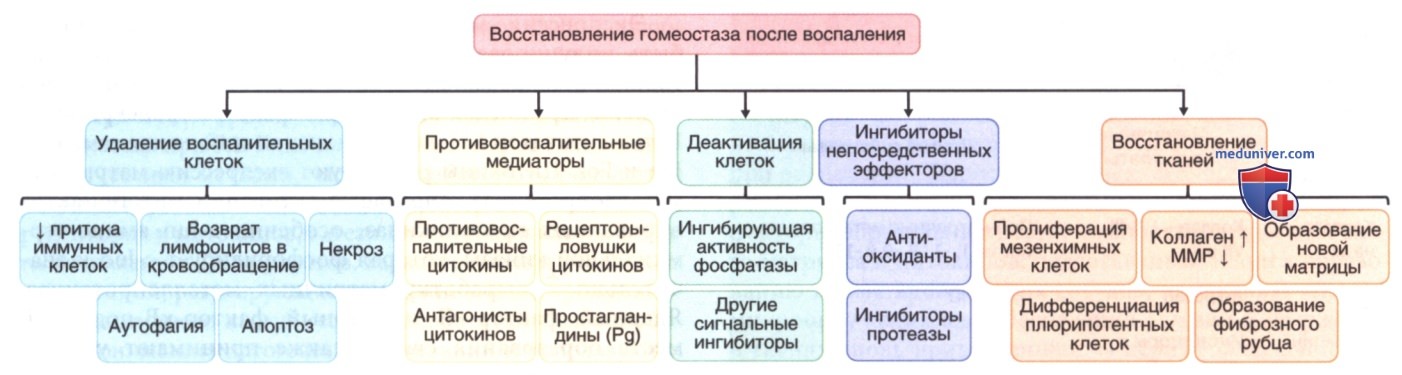
а) Восстановление тканей и разрешение воспаления. Воспаление — нормальный физиологический процесс, длительное течение воспаления повреждение тканей организма. После инициации воспаления требуются механизмы для поддержания процессов восстановления структуры тканей.
Подавление острого воспаления путем удаления или дезактивации медиаторов и эффекторных клеток позволяет организму восстановить поврежденные ткани с помощью экспрессии факторов роста и других цитокинов (рис. ниже). Поскольку результатом воспалительного ответа может быть гибель клеток (апоптоз или некроз), требуемое условие восстановления тканей — образование растворимых медиаторов (например, противовоспалительных цитокинов и антиоксидантов), выработка эффекторных молекул (например, ингибиторов протеаз).
Механизмы, разрешающие воспаление и приводящие к восстановлению внеклеточной матрицы матричных металлопротеиназ
Восстановление измененных структур внеклеточного матрикса происходит с помощью механизма регулируемого разрушения несоответствующего внеклеточного матрикса коллагеназами, расщепляющими нативный коллаген. Денатурированный коллаген далее разрушается желатиназами и стромелизинами.
В отличие от коллагеназ, стромелизины демонстрируют широкую субстратную специфичность, оказывая протеолитические действия по отношению ко многим белкам внеклеточного матрикса, включая протеогликаны, фибронектины, ламинин и хрящевые белки. Стромелизины ↑ процесс ремоделирования путем активации коллагеназ через ограниченный протеолиз.
Экспрессия матричных металлопротеиназ может быть индуцирована многими провоспалительными цитокинами, включая ФНО, IL-1, IL-17A и IL-18, в большей степени через белок-активатор 1 фактора транскрипции. Белок-активатор 1 — димер, включающий члены семейств Jun и Fos.
Цитокины регулируют экспрессию матричных металлопротеиназ с помощью активации митоген-активированных протеинкиназ, особенно c-Jun амино-терминальной киназы, которая фосфорилирует c-Jun и значительно ↑ выработку матричных металлопротеиназ. Ядерный фактор-кВ и ядерный фактор-кВ-подобные места образования связей также принимают участие в транскрипции протеаз.
Другие протеазы (сывороточные протеазы и цистеиновые протеазы) способны участвовать в процессе ремоделирования внеклеточного матрикса. Высокие уровни активных сывороточных протеаз, например трипсина, химотрипсина и эластазы, образуются в тканях в результате дегрануляции нейтрофилов, инфильтрирующих очаги воспаления, и непосредственно разрушают внеклеточный матрикс или активируют проферментные формы секретируемых матричных металлопротеиназ.
Дизинтегрин и металлопротеиназа способны расщеплять внеклеточный домен рецепторов цитокинов. Такие протеазы внеклеточного матрикса включают два члена семейства аггреканаз. АТл, направленные против аггреканазы 2 (ADAMTS5), были апробированы в качестве таргетной терапии при остеоартрите, их применение способствовало ↓ интенсивности процесса разрушения хряща в экспериментах на мышах.
б) Удаление воспалительных клеток. Из очага воспаления клетки могут быть удалены с помощью нескольких механизмов.
Во-первых, ↓ интенсивность миграции клеток с помощью подавления выработки хемотаксических факторов и экспрессии адгезионных молекул на эндотелии.
Во-вторых, клетки, особенно лимфоциты, высвобождаются из тканей и возвращаются в кровоток через лимфатическую систему.
В-третьих, подвергнутые стрессу клетки разрушаются (некроз) с выбросом клеточного содержимого в микроокружение. Четвертый механизм — поглощение внутренних органелл и смерть клеток — аутофагия.
Наиболее ответственный и эффективный метод удаления клеток из очагов воспаления — запрограммированная смерть клеток или апоптоз. Полиморфноядерные фагоциты имеют очень короткий срок полувыведения из тканей, удерживание или выброс их содержимого в микроокружение после смерти → развитие патологических состояний.
Другие клетки, включая и Т-лимфоциты, подвергаются постактивационному апоптозу для предотвращения постоянно длящихся иммунных ответов в организме. Дефектный апоптоз или устойчивые к апоптозу клетки, минующие процесс их очищения → хроническое воспаление и аутоиммунные заболевания.
Апоптоз клеток инициируется рядом факторов, включая высокие концентрации реактивного кислорода в клеточном микроокружении и активацию сигнальных путей рецепторов клеточной гибели (например, FasL/Fas и ФНО-связанная апоптоз-индуцирующая лиганда). Может быть повреждена ДНК, при чрезмерном повреждении восстановление измененных структур прекращается → запрограмированная гибель клеток (выработка ген-супрессора опухолей, например р53).
Накопление мутаций, индуцированных действием на клетки реактивного кислорода или реактивного азота при хроническом воспалении, → замещение аминокислот в регуляторных белках, например, при язвенном колите, приводящем нередко к неопластическим заболеваниям кишки.
Хотя иммунные эффекторные клетки удаляются на этапе завершения воспаления, численность других клеточных типов ↑. Мезенхимные клетки, особенно фибробласты, пролиферируют и вырабатывают новые структурные компоненты внеклеточного матрикса, в результате этого ткань «сжимается», образуя фиброзный рубец.
Местно вырабатываемые факторы роста, например фактор роста тромбоцитов, индуцируют синтез ДНК в клетках стромы через механизм активации фосфоинозитид-3-киназы. Трансформирующий фактор роста-Р также стимулирует пролиферацию фибробластов и преобразует их в миофибробласты, ↑ интенсивность выработки коллагена и ↓ экспрессия матричных металлопротеиназ.
Помимо этого, мезенхимные стволовые клетки, находящиеся в тканях или мигрирующие из периферической крови, дифференцируются в соответствующие органоспецифические клетки: плюрипотентные клетки в присутствии факторов микроокружения в адипоциты, хондроциты, остеобласты или другие временно дифференцированные клетки стромы.
Удаление апоптозных клеток — быстрый процесс, сопровождающийся активацией макрофагов, фибробластов, эндотелиоцитов, мышечных и дендритных клеток. Поверхностные структуры, использующиеся при распознании и поглощении апоптозных клеток, включают интегрины (например, αvβ3), лектины, фагоцитарные рецепторы, кассетный транспортер 1, связывающий АТФ, рецептор липополисахаридов, CD14 и рецепторы к С3 и С4 компонентам системы комплемента.
Некоторые такие рецепторы используются в провоспалительных и апоптозных путях, дивергенция их функций основана на различии в лигандах и вспомогательных молекулах. На поверхности апоптозных клеток экспрессируются молекулярные паттерны, распознающиеся рецепторами фагоцитов. Общее свойство апоптозных клеток — потеря фосфолипидной асимметрии с представлением на поверхности фосфатидилсерина.
в) Противовоспалительные цитокины. Различные противовоспалительные цитокины вырабатываются в очаге воспаления резидентными и инфильтрирующими клетками. Трансформирующий фактор роста-β и IL-10 вырабатываются макрофагами, кишечными фибробластами или Т-клетками.
Т-клеточные цитокины, включая IL-4, IL-10 и IL-13, подавляют экспрессию матричных металлопротеиназ клетками, стимулированными IL-1 или ФНО. Помимо ↑ пролиферации фибробластов, трансформирующий фактор роста-β ↓ выработку коллагеназы, ↑ скорость отложения коллагена и ↓ активность матричных металлопротеиназ с помощью запуска выработки тканевых ингибиторов металлопротеиназ. В патогенезе заболеваний, вызывающих развитие фиброза органов и тканей, стадия восстановления разрушенных тканей носит патологический характер.
Например, при склеродермии формирование диффузного фиброза сопровождается высокими уровнями трансформирующего фактора роста-β и неадекватной выработкой белков внеклеточного матрикса.
Рецепторы-ловушки цитокинов ↓ воспалительную реакцию. Рецепторы отрываются от клеточной поверхности после протеолитического расщепления и связываются с цитокинами, тем самым резко ↓ вероятность связывания цитокинов с рецепторами на поверхности клеток. Такие ингибиторы цитокинов высвобождаются для предотвращения нерегулируемого воспаления, например, при септическом шоке, при котором эндотоксин индуцирует выработку растворимых рецепторов.
Другие цитокин-связывающие белки также способны участвовать в механизмах антагонистического действия в цитокиновой сети, включая IL-18-связывающий белок — растворимый рецептор, родственный суперсемейству Ig, взаимодействующему с IL-18. При ремоделировании костей взаимодействие рецептора-активатора ядерного фактора-кВ с лигандом рецептора-активатора ядерного факторв-кВ — условие для остеокласта-обусловленной резорбции костной ткани.
Конкурентный антагонист остеопротегерин — член семейства рецепторов ФНО, способен к образованию связей с лигандами рецептора-активатора ядерного фактора-кВ и ↓ активацию остеокластов.
г) Дезактивация сигнальных путей. Сигнальные пути, участвующие в запуске воспалительных ответов, обладают внутриклеточными механизмами самоограничения. Для ↑ активности многим киназам, например рецепторам фактора роста и митоген-активированным протеинкиназам, требуется посттрансляционная модификация с помощью процесса фосфорилирования.
Система фосфатаз, удаляющая фосфаты, восстанавливает исходную форму киназ. Многие фосфатазы, включая протеин-тирозинфосфатазу 1В, подавляют сигналы фактора роста путем дефосфорилирования киназ клеточной поверхности, функционирующих в качестве рецепторов фактора роста. Несколько фосфатаз ингибируют сигналы путем дефосфорилования митоген-активированных протеинкиназ. Фосфатаза с двойной специфичностью 1 дефосфорилирует р38 митоген-активированных протеинкиназ и другие виды митоген-активированных протеинкиназ.
Подавление фосфатазы с двойной специфичностью 1 усиливается с помощью р38 митоген-активированных протеинкиназ. Таким образом, процесс активации клеток через р38 ответственен за аутогенный контррегуляторный механизм. Активация ядерного фактора-кВ инициируется фосфорилированием IkB, являющегося мишенью для протеолиза. При дальнейшем ↑ IkB останавливается процесс передачи сигналов через этот путь. Передача сигналов янус-киназа-STAT ингибируется белками супрессорами стимуляции цитокинов, а также фосфатазами, дефосфорилирующими белки янус-киназы или STAT.
д) Противовоспалительные простаноиды и циклооксигеназа (ЦОГ). ЦОГ-2, индуцируемая провоспалительными медиаторами, принимает участие в развитии ранних этапов воспалительных ответов. Более поздняя экспрессия ЦОГ-2 способствует разрешению воспаления. Такая регуляция опосредуется образованием циклопентеноновых Pg, взаимодействующих с рецепторами, активируемыми пероксисомными пролифераторами.
Существует три основных класса рецепторов, активируемых пероксисомными пролифераторами, — α, β/δ и γ, все они образуют связи с ДНК как гетеродимеры, связанные с ретиноидным Х-рецептором. Активация рецепторов у, активируемых пероксисомными пролифераторами, с помощью циклопентеноновых Pg подавляет белок-активатор 1 и пути транскрипции STAT в макрофагах.
Разнообразные естественные и синтетические антагонисты рецепторов, активируемых пероксисомными пролифераторами, эффективно используются в модельных экспериментах ишемически-реперфузионных повреждений, РА и воспалительных заболеваний бронхолегочной системы.
1. Антиоксиданты. Антиоксидантные ферменты, например каталаза и супероксид дисмутаза, дезактивируют токсические промежуточные продукты. Каталаза — пероксисомальный фермент, катализирующий преобразование перекиси водорода в воду и кислород. Супероксид дисмутазы катализирует превращение супероксида в перекись водорода, которая затем выводится с помощью каталазы или глютатионпероксидазы.
Глютатионпероксидаза и глютатионредуктаза — дополнительные механизмы для поддержания окислительно-восстановительного баланса и выведения токсичных метаболитов. Недостаточная выработка внутриклеточных антиоксидантов, например глютатиона, подавляет ответ лимфоцитов и способствует дефективной передаче сигнала Т-клеточным рецепторам ослаблять ответы Т-клеток синовиальной жидкости при РА.
Взаимодействие свободных радикалов с окружающими молекулами создает вторичные радикалы и запускает самоподдерживающуюся цепную реакцию. Антиоксидантами, разрывающими такие цепи, служат небольшие молекулы, способные получать или отдавать электроны, формируя стабильные продукты, связывающие радикалы. Молекулы антиоксидантов подразделяют на антиоксиданты водной фазы (витамин С, альбумин, восстановленный глутатион) или липидной фазы (витамин Е, убихинол-10, каротеноид и флавоноиды).
Переходные металлсвязывающие белки (церулоплазмин, ферритин, трансферрин и лактоферрин) служат в качестве антиоксидантов с помощью механизмов связывания катионного железа и меди, вызывая ↓ процесса распространения гидроксильных радикалов.
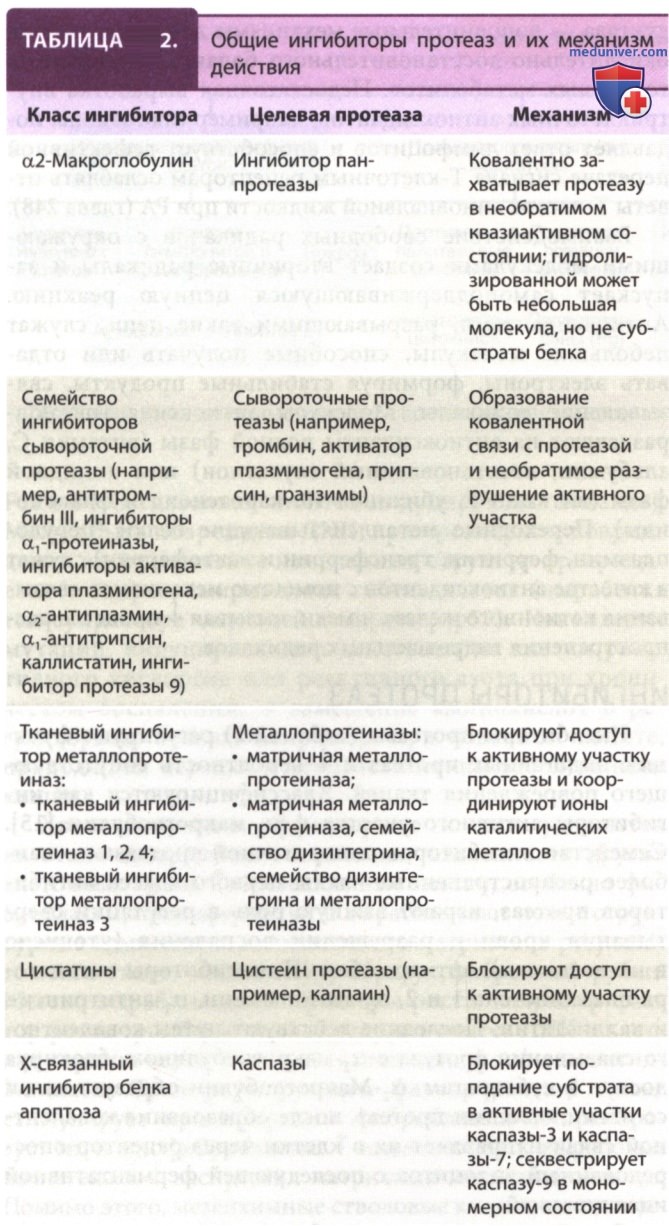
2. Ингибиторы протеаз. Ингибиторы протеазы (табл. 2) регулируют функцию эндогенных протеаз и ↓ вероятность сопутствующего повреждения тканей. Классифицируются как ингибиторы активного участка и α2-макроглобулин. Семейство ингибиторов сывороточной протеазы — наиболее распространенные члены первого класса ингибиторов протеаз, играют важную роль в регуляции свертывания крови и разрешении воспаления (уточнено в их названии): антитромбин III, ингибиторы активатора плазминогена 1 и 2, α2-антиплазмин, α1-антитрипсин и каллистатин.
Последние действуют путем ковалентного связывания протеаз с α2-макроглобулином, блокируя доступ к субстратам. α2-Макроглобулин образует связи со всеми классами протеаз, после образования ковалентной связи направляет их в клетки через рецептор-опосредованный эндоцитоз с последующей ферментативной инактивацией.
Семейство тканевых ингибиторов металлопротеиназ блокирует функцию большинства матричных металлопротеиназ, необратимо блокируя их каталитические сайты. Примерами последствий нарушения баланса между семейством тканевых ингибиторов металлопротеиназ и матричными металлопротеиназами при заболеваниях с неблагоприятным течением служат разрушение хряща при РА (дисбаланс вызван ограниченной способностью выработки ингибиторов протеаз наряду с высокой экспрессией матричных металлопротеиназ) и процесс метастазирования при ЗНО.
IL-1 и ФНО индуцируют матричные металлопротеиназы, a IL-6 и трансформирующий фактор роста-β ↓ выработку матричных металлопротеиназ и ↑ уровни тканевых ингибиторов металлопротеиназ. Таким образом, профиль цитокинов оказывает выраженное влияние на процесс ремоделирования тканей. Если преобладают провоспалительные цитокины, баланс может быть сдвинут в сторону разрушения матрикса; в присутствии ингибиторов провоспалительных цитокинов и факторов роста ↑ интенсивность синтеза белков матрикса, а матричные металлопротеиназы ингибируются тканевыми ингибиторами металлопротеиназ.