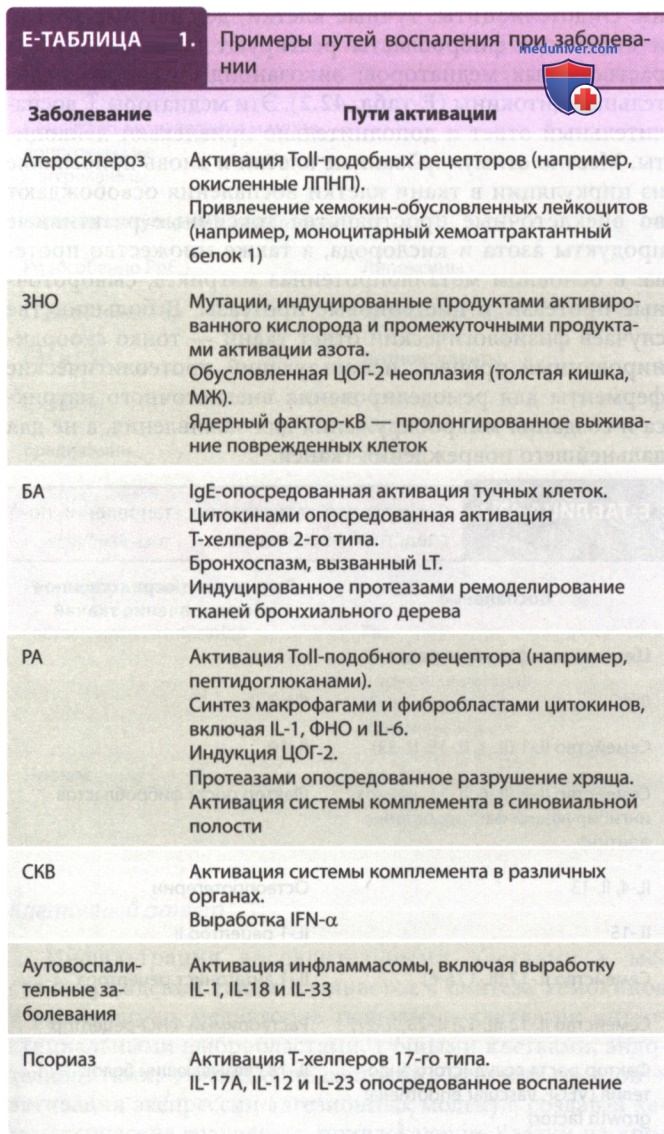
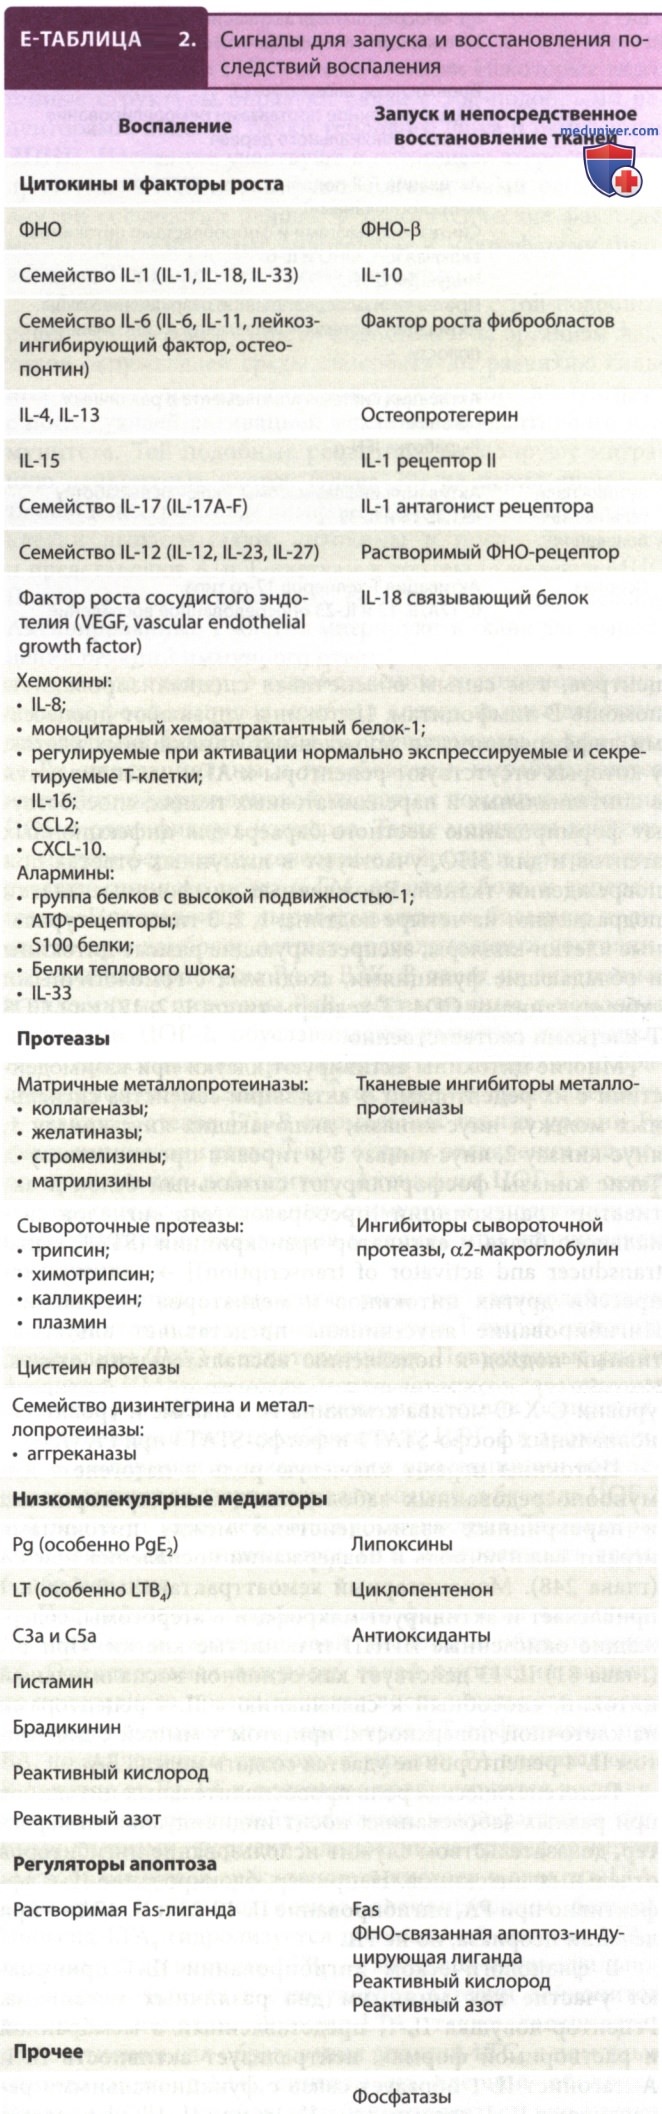
Механизмы иммунной защиты адаптированы к быстрому распознанию и обезвреживанию патогенов с последующим восстановлением поврежденных тканей. Такие сложные, строго регулируемые процессы развиваются в ответ на разнообразные факторы внешней среды, в том числе механические и химические воздействия.
При нормальном течении защитных реакций предотвращается неконтролируемое разрушение тканей, восстанавливаются поврежденные структуры. При патологических состояниях патологическое воспаление может привести к выраженному разрушению внеклеточного матрикса и дисфункции органов.
а) Запуск воспалительного ответа. Проникающие в ткани патогены быстро распознаются клетками образ-распознающих рецепторов, активирующих защитную функцию — врожденный иммунитет. Он обеспечивает, в отличие от адаптивного иммунитета, исключительно АГн-специфичность (распознание общих повторов патогенов).
Сигналы «опасности», образующиеся в результате разрушения собственных тканей (токсические продукты, ураты, АТФ), распознаются дополнительными цитоплазматическими рецепторами. Быстрые ответы клеток врожденного иммунитета на разнообразные стимулы длятся от нескольких минут до нескольких часов, в то время как ответы адаптивного иммунитета более медленные, развиваются в течение нескольких дней и продолжаются до нескольких недель.
Помимо управления ранними событиями, обеспечивающими иммунную защиту, клетки врожденного иммунитета управляют последующими реакциями адаптивного иммунитета с помощью синтеза хемокинов → представление АГн лимфоцитам, ↑ лимфоидной ткани. Все рецепторы клеток врожденного иммунитета закодированы в зародышевых генах, передающихся по наследству из поколения в поколение в неизмененном виде, для участия в защитных реакциях.
В отличие от врожденного иммунитета, в адаптивном иммунитете у каждого человека формируется уникальная иммунная система в результате процессов соматических мутаций и перестройки генов, обеспечивая моноспецифическую защиту для каждого человека, но и ↑ вероятность ошибок → развитие аутоиммунных заболеваний, характеризующихся иммунными ответами на собственные АГн.
1. Распознание патоген-ассоциированных молекулярных паттернов. Toll-подобный рецептор образует связи с общими паттернами молекулярных структур патогенных микроорганизмов, отсутствующих в клетках млекопитающих. Toll-подобный рецептор — важный сенсор врожденного иммунитета, его активация инициирует быстрый ответ.
Некоторые Toll-подобные рецепторы экспрессируются на клеточной поверхности, например Toll-подобный рецептор 2 (активируется бактериальными пептидогликанами и липопротеинами) и Toll-подобный рецептор 4 [активируется липополисахаридами (эндотоксинами)]; другие — на внутренней поверхности цитоплазматических эндосом, например Toll-подобный рецептор 9, распознающий неметилированные последовательности CpG-участков, или Toll-подобный рецептор 3 и Toll-подобный рецептор 7, способствующие запуску противовирусной защиты с помощью образования связей с двуцепочными и одноцепочными РНК соответственно.
Некоторые эндогенные структуры образуют связи с Toll-подобными рецепторами, включая белки теплового шока и окисленные ЛПНП. Последние участвуют в патогенезе атеросклероза, при этом ЛПНП активируют Toll-подобный рецептор 4 внутри сосудистых бляшек → хемотаксические факторы, местно синтезируемые эндотелием и макрофагами, привлекают Т-лимфоциты крови в атеромы.
Механизмы и пути передачи сигналов с Toll-подобных рецепторов в совокупности с действием на организм факторов окружающей среды способствуют развитию сильных ответов против патогенов врожденного иммунитета с последующей активацией механизмов адаптивного иммунитета. Toll-подобные рецепторы активируют миграцию дендритных клеток из периферических тканей к центральным лимфоидным органам. Дендритные клетки вырабатывают цитокины и после созревания и представляют АГн Т-клеткам в контексте молекул МНС II класса и поверхностных ко-стимулирующих белков.
Активированные Т-клетки мигрируют в ткани для выполнения реакций иммунного ответа.
Сигналы с Toll-подобных рецепторов 2 и Toll-подобных рецепторов 4 передаются через адаптерные белки и часто сходятся на киназе MyD88, управляющей несколькими последующими внутриклеточными каскадами. Фосфорилирование IкВ киназы-β активирует ядерный фактор-кВ — основной переключатель для генов воспаления.
Ядерная транслокация ядерного фактора-кВ стимулирует выработку цитокинов (например, IL-6, IL-8 и ФНО), запускает механизмы, способствующие образованию Pg (например, ЦОГ 2) и генов, регулирующих внеклеточный матрикс (например, металлопротеиназы). Существуют MyD88-независимые пути; например, активация Toll-подобных рецепторов 3 запускает отдельный внутриклеточный путь передачи сигналов, включающий IкВ киназы-β и IFN-регулирующий фактор 3. IFN-регулирующий фактор 3 вместе с другими факторами транскрипции индуцирует экспрессию генов, например IFN-β, обеспечивающего противовирусный статус.
Такие гены обеспечивают защиту от патогенов, инициируя ключевые механизмы защиты, но могут создавать и опасную среду, токсичную для собственных клеток из-за выработки кислородных радикалов, оксида азота и других реактивных промежуточных продуктов (повреждение ДНК, вред окружающим клеткам, неоплазии) (Е-табл. 1).
Другие типы рецепторов (не Toll-подобные цитоплазменные рецепторы) используются для аналогичных целей. RIG и MDA5 обнаруживают вирусные РНК и запускают воспалительный ответ. В некоторых случаях они частично дублируют функции Toll-подобных рецепторов 3 и Toll-подобных рецепторов 7 и активируют запуск аналогичных сигнальных механизмов.
При сепсисе происходит дисрегуляция системы гемостаза → развитие генерализованного тромбогеморрагического синдрома. В этой связи поиск таргетных подходов к терапии таких состояний может быть эффективным в будущем. Например, рекомбинантный тромбомодулин человека, используемый в США при лечении больных с сепсисом, ↓ интенсивность процесса тромбин-обусловленной коагуляции и ↓ смертность от сепсиса.
2. Экологический стресс и дистресс-ассоциированные молекулярные паттерны. Молекулы дистресс-ассоциированных молекулярных паттернов (алармины) выявляют повреждения микросреды и реагируют на них. Повреждения тканей, вызванные травмой или болевым раздражителем, инициируют воспалительный ответ и характеризуются повреждением капилляров, трансмиграцией лейкоцитов и переходом плазмы и белков из крови в ткани.
Алармины достаточно часто заранее сформированы в клетках, например в тучных клетках, и высвобождаются в окружающие ткани при дегрануляции либо быстро секретируются в ответ на стресс. Эндогенные белки, включая рецепторы АТФ, S100 белки, белки теплового шока и группу белков с высокой подвижностью 1, обуславливают выброс молекул, обеспечивающих цитотоксичность и развитие клеточного ответа. Другие алармины включают продукты повреждения клеток, например АТФ или мочевая кислота.
Кислото-чувствительные ионные каналы на клеточной поверхности также узнают факторы стресса путем улавливания понижающегося уровня pH тканей. Кислоточувствительные ионные каналы выступают посредниками различных клеточных функций, включая смерть клеток из-за апоптоза, формирование адаптивных болевых поведенческих реакций в ответ на болевой фактор, ограничивающих дальнейшее воздействие болевого раздражителя на организм.
3. Протеазы, коагуляция и воспаление. Хотя основная функция системы свертывания крови — поддержание сосудистой целостности, протеазы, регулирующие коагуляцию, также способствуют ранним ответам на повреждение тканей и развитию воспаления. Например, плазмоген — циркулирующий профермент, может быть расщеплен до плазмина ферментами при коагуляции, включая фактор ХIа и XIIа. Фактор тканевой активации плазминогена и калликреин также обладают этими функциями.
После активации плазмина сериновые протеазы разрушают фибрин, фибронектин, тромбоспондин и ламинин, активируют матричные металлопротеиназы, например коллагеназу. С помощью механизмов ремоделирования внеклеточного матрикса система регулирует процесс накопления клеток в очаге воспаления и повреждения тканей.
Тромбообразование в месте сосудистого повреждения способствует запуску воспалительного каскада за счет освобождения вазоактивных аминов (например, серотонина), выброс лизосомальных протеаз и образование эйкозаноидов. В дальнейшем тромбоциты также регулируют заживление ран с помощью выброса факторов роста, например фактора роста тромбоцитов и трансформирующего фактора роста-β.
4. Инфламмасома. Инфламмасома — механизм определения опасности, включающий семейство Nod-подобных рецепторов человека, состоящее из 22 элементов, и белков цитоплазмы. Активированные Nod-подобные рецепторы привлекают дополнительные белки для образования комплекса с каспазой 1 и молекулой адаптера апоптоз-ассоциированного белка. Активация каспазы 1 — ключевая функция инфламмасомы, способствующей расщеплению и активации IL-1, IL-18, алармина IL-33.
Нарушения функционирования инфламмасом характерны для аутовоспалительных заболеваний: наследственное холодное аутовоспалительное заболевание (синдром Макла-Уэльса) и мультисистемное воспалительное заболевание неонатального возраста. Заболевания возникают при мутациях в гене Nod-подобных рецепторов, кодирующем криопирин, характеризуются ненормальной активацией инфламмасомы с аберрантным выбросом обработанных IL-1β. Роль IL-1 в патогенезе этих состояний доказана в работах с проведением лечения с помощью ингибитора IL-1, предотвращающего развитие таких реакций.
Инфламмасома участвует и в патогенезе подагры отложение кристаллов уратов с развитием воспаления.
5. Иммунные комплексы и комплемент. Система комплемента — филогенетически древний защитный механизм, связывающий врожденный иммунитет и гуморальный адаптивный иммунный ответ. Классический путь активации системы комплемента иммунными комплексами, содержащими IgG и IgM, и альтернативный путь, активируемый продуктами бактериальной природы, → протеолитическому расщеплению третьего компонента системы комплемента (С3) с образованием фрагментов, ↑ воспалительный ответ и обуславливающих повреждение тканей. С3а и С5а фрагменты ↑ сосудистую проницаемость и сокращение гладких мышц. С5а индуцирует выброс гистамина из тучных клеток, косвенно способствуя ↑ сосудистой проницаемости; активирует лейкоциты (хемотаксис, адгезию и дегрануляцию) → выброс протеаз и токсичных метаболитов в окружающее пространство.
С5b крепится к поверхности клеток и микроорганизмов, первый компонент в формировании мембраноатакующего комплекса (МАК) (С5b-9).
Нарушения синтеза ранних компонентов комплемента, особенно C1q, С2 и С4, не ↑ восприимчивость к инфекционным процессам в организме, однако такие пациенты находятся в группе повышенного риска развития аутоиммунных заболеваний, так как СКВ, возможно из-за недостаточного клиренса иммунных комплексов, ↑ активации и потребления белков комплемента. При этом отмечаются низкие уровни компонентов С3 и С4 в плазме, особенно при обострениях заболевания.
Недостаточность С3 или С5 ↑ восприимчивость к бактериальным инфекциям, а дефицит поздних компонентов активации системы комплемента, образующих МАК, → частое развитие инфекций, вызванных Neisseria. Блокирование процесса образования МАК используется для лечения пароксизмальной ночной гемоглобинурии с помощью защиты эритроцитов от обусловленного активацией системы комплемента внутрисосудистого гемолиза. АТл, направленные на С5 компонент, также оказались эффективными в нескольких РКИ пароксизмальной ночной гемоглобинурии.
6. Нейтрофильные внеклеточные ловушки. Нейтрофилы способствуют элиминации микроорганизмов с помощью механизмов фагоцитоза, образования активных соединений кислорода и дегрануляции. Недавно описан способ элиминации нейтрофилами патогенов с помощью создания внеклеточных ловушек — выброс из нейтрофилов сети хроматиновых волокон, содержащих противомикробные пептиды и ферменты. Такие структуры фиксируют и убивают проникшие в организм микроорганизмы, но может быть запуск аутоиммунных и воспалительных реакций, так как распознаются иммунной системой в качестве аутоАГн. Продукты внеклеточных ловушек также способны стимулировать процесс тромбообразования.
б) Вторая волна воспалительного ответа. Активация клеток врожденного иммунитета → приток воспалительных клеток из периферической крови в ткани. Эндотелиоциты, тучные клетки, дендритные клетки и кишечные фибробласты реагируют высвобождением растворимых медиаторов: эйкозаноиды и провоспалительные цитокины (Е-табл. 2). Эти медиаторы ↑ воспалительный ответ и дополнительно привлекают лейкоциты. Местно стимулированные клетки и вновь прибывшие из циркуляции в ткани клетки воспаления освобождают во внеклеточные пространства токсичные реактивные продукты азота и кислорода, а также множество протеаз: в основном металлопротеиназ матрикса, сывороточные протеазы и цистеиновые протеазы.
В большинстве случаев физиологический ответ ткани — тонко скоординированный процесс, использующий протеолитические ферменты для ремоделирования внеклеточного матрикса и создания микроокружения для заживления, а не для дальнейшего повреждения тканей.
1. Клеточный ответ. Инфильтрация воспалительными клетками в месте повреждения ткани начинается с синтеза хемокинов и растворимых медиаторов тканевыми клетками: интерстициальными фибробластами, тучными клетками, эндотелиоцитами, → изменение состояния местных сосудов → активация экспрессии адгезионных молекул, создавая хемотаксические градиенты, привлекающие клетки из кровотока. Тучные клетки после связывания их иммунорецепторов и активации сигнальных молекул, например тирозинкиназы селезенки, в течение нескольких секунд освобождают вазоактивные амины. При острых воспалительных реакциях полиморфноядерные лейкоциты первыми мигрируют в очаги воспаления, вслед за ними мигрируют из периферической крови и мононуклеарные клетки.
Большинство тканевых фибробластов и эндотелиоцитов находятся в состоянии покоя до момента миграции полиморфноядерных лейкоцитов в ткани. Однако такие резидентные клетки в условиях воспаления становятся триггерными, пролиферируют и мигрируют в направлении очага воспаления и травмы синтезировать цитокины, протеазы и компоненты внеклеточного матрикса. В результате такой активации происходит экспрессия фактора роста фибробластов и VEGF, запускающих процессы неоангиогенеза.
Вместе с гранулоцитарно-моноцитарным колониестимулирующим фактором (ГМ-КСФ) эти факторы роста принимают участие в активации клеточной пролиферации и усилении воспалительного ответа, способствуют созреванию дендритных клеток, специализированных на презентации АГн. Фибробласты и эндотелиоциты секретируют белки внеклеточного матрикса, матричные металлопротеиназы и другие ферменты. Такой ответ способствует ↑ протеолитической активности в ткани, обеспечивающей очищение поврежденных структур. Одновременно происходит запуск процессов повышенной выработки новых компонентов для восстановления структуры ткани и заживления ран.
Повышенная сосудистая проницаемость позволяет белкам крови (фибриноген, фибронектин и витронектин) проникать в околососудистые пространства внеклеточного матрикса. Взаимодействие этих белков со структурами предварительно сформированных компонентов внеклеточного матрикса позволяет собирать новые лиганды для адгезионных молекул (например, интегринов α5β1 и αvβ3). Процессы изменения профилей адгезионных молекул и их лигандов совместно с синтезом хемоаттрактантов обеспечивают привлечение лейкоцитов к месту воспаления. Основные хемокины для нейтрофилов — IL-8, для моноцитов — белок-хемоаттрактант макрофагов-1, для моноцитов и эозинофилов — регулируемые при активации нормально экспрессируемые и секретируемые Т-клетки, для CD4+ Т-лимфоцитов — IL-16.
Хемокины способны привлекать отдельные типы клеток с помощью образования связей с рецепторами хемокинов, связанными с G-белком. Непосредственно нацеленная на С-С-мотив хемокин-лиганда 2 антихемокиновая терапия не привела к успеху в исследованиях из-за сложности системы регуляции экспрессии. Применение АТл против С-Х-С-мотива хемокина 10 показало выраженный клинический эффект у больных РА и язвенным колитом. Другим подходом служит блокирование хемокиновых рецепторов, но стратегия применения антагонистов хемокиновых рецепторов 2 и хемокиновых рецепторов 5 не была успешной при лечении РА, возможно из-за частично перекрывающихся функций таких хемокинов.
Альтернативный подход для проведения антихемокиновой терапии — внутриклеточные механизмы дистального связывания рецепторов хемокинов, например системы фосфоинозитид-3-киназы. Фосфоинозитид-3-киназы-γ в основном экспрессируется в клетках костного мозга и является точкой конвергенции для множественных хемотаксических факторов.
Связывание интегринов на лейкоцитах продлевает срок жизни этих клеток с помощью механизмов, предотвращающих апоптоз, после миграции в поврежденные ткани. Важная роль в специфической адгезии пары молекула и лиганд подтверждена результатами РКИ. Например, α4β1 участвует в процессе привлечения лимфоцитов в ЦНС при рассеянном склерозе, а блокирование этих молекул существенно ↓ активность заболевания. Такие же рецепторы адгезии используют и эозинофилы для миграции в легкие при БА.
Повышенная экспрессия межклеточных адгезионных молекулы 1 и адгезионных молекул сосудистых клеток 1 наряду с повышенной экспрессией хемокинов играет важную роль для активации многих типов клеток, например эпителиальных клеток ДП, после провокации аллергеном при БА. При аллергических заболеваниях бронхолегочной системы происходит быстрый обратимый приток нейтрофилов в места активации Т-лимфоцитов и тучных клеток. Нейтрофилы освобождают липидные медиаторы, оксиданты и эластазу, вызывающие бронхиальную обструкцию, повреждение эпителия и процессы ремоделирования тканей.
Нейтрофильная эластаза вместе с хемокинами, участвующими в привлечении аллерген-активированных Т-клеток и тучных клеток, способна также привлекать в очаги воспаления эозинофилы.
2. Растворимые медиаторы:
- Провоспалительные цитокины. Провоспалительные цитокины, синтезируемые макрофагами и фибробластами, — медиаторы, активирующие иммунную систему. Члены семейства IL-1 (IL-1α, IL-1β, IL-18 и IL-33) и ФНО обладают плейотропными свойствами: усиливают экспрессию адгезивных молекул на эндотелиоцитах, индуцируют пролиферацию клеток и стимулируют процессы АГн-презентации. IL-1 и ФНО ↑ экспрессию ферментов, разрушающих белки внеклеточного матрикса — коллагеназу и стромелизин, и стимулируют синтез других воспалительных медиаторов, например Pg фибробластами.
Ингибиторы ФНО эффективны при воспалительных заболеваниях, таких как псориаз, РА и ВЗК, ингибиторы IL-1 используются в терапии генетически обусловленных заболеваний, например криопиринопатии.
В запуске острых воспалительных ответов на действие повреждающих стимулов принимают участие многочисленные провоспалительные цитокины, к их числу относятся не только IL-1 и ФНО, но и целый ряд других цитокинов, включая IL-6 и связанные с ним цитокины (IL-11, остеопонтин и лейкоз-ингибирующий фактор). Цитокины индуцируют синтез острофазовых белков и способны смещать иммунный ответ в сторону Т-хелперов типа 1 или фенотип в сторону Т-хелперов типа 2.
ГМ-КСФ способен регулировать процесс созревания дендритных клеток, ↑ на их поверхности экспрессию HLA и усиливать представление АГн. Активация Т-хелперов типа 1, секретирующих IFN-γ, индуцирует экспрессию HLA, ↑ экспрессию адгезионных молекул на эндотелиоцитах и ↓ выработку коллагена. IL-1, IL-6 и IL-23 координируют дифференцировку Т-хелперов типа 17, принимающих участие в аутоиммунных реакциях вследствие выработки IL-17A и, возможно, IL-17F. Трансформирующий фактор роста-β → образование регуляторных Т-клеток (Treg), способных подавлять АГн-специфические ответы других Т-лимфоцитов.
IL-6 и аутокрин IL-21 способствуют дифференцировке фолликулярных Т-хелперов, секретирующих С-Х-С-мотив хемокина 13, IL-21 и IL-4, регулируют образование и функционирование зародышевых центров, тем самым обеспечивая специализированную помощь В-лимфоцитам. Цитокины управляют процессами дифференцировки врожденных лимфоидных клеток, у которых отсутствуют рецепторы к АГн, накапливаются в эпителиальных и паренхиматозных тканях, способствуют формированию местного барьера для инфекционных агентов и для ЗНО, участвуют в иммунных ответах при повреждении тканей.
Врожденные лимфоидные клетки подразделяют на четыре подтипа: 1, 2, 3 типы и натуральные клетки-киллеры, экспрессирующие разные цитокины и обладающие функциями, сходными с гомологичными субпопуляциями CD4 (Т-хелперы типов 1, 2, 17) или CD8 Т-клетками соответственно.
Многие цитокины активируют клетки при взаимодействии с их рецепторами → активации семейства сигнальных молекул янус-киназы, включающих янус-киназу 1, янус-киназу 2, янус-киназу 3 и тирозин-протеинкиназу 2. Такие киназы фосфорилируют сигнальный белок и активатор транскрипции [преобразователи сигналов сигнального белка и активатор транскрипции (STAT, signal transducer and activator of transcription)] → запуску экспрессии других цитокинов и медиаторов воспаления.
Ингибирование янус-киназы представляет альтернативный подход к подавлению воспалительного ответа. Ингибитор янус-киназы — тофацитиниб — быстро ↓ уровни С-Х-С-мотива хемокина 10 в плазме и уровни синовиальных фосфо-STAT1 и фосфо-STAT3 при РА.
Цитокины играют ключевую роль в патогенезе иммуноопосредованных заболеваний. Сети аутокринных и паракринных взаимодействий между цитокинами играют важную роль в поддержании воспаления при РА. Моноцитарный хемоаттрактантный белок 1 привлекает и активирует макрофаги в атеросомы, содержащие окисленные ЛПНП и пенистые клетки. При БА IL-13 действует как основной воспалительный цитокин, способный к связыванию с IL-4 рецепторами на клеточной поверхности, при этом у мышей с дефицитом IL-4 рецепторов не удается создать модель БА.
Патогенетическая роль провоспалительных цитокинов при разных заболеваниях носит индивидуальный характер, доказательством служит использование ингибиторов отдельных цитокинов. Например, блокирование IL-6 эффективно при РА, ингибирование IL-12/23 и IL-17A — при лечении псориаза, но не РА.
В физиологическом ингибировании IL-1 принимают участие как минимум два различных механизма. Рецептор-ловушка IL-1, представленный в мембранной и растворимой формах, нейтрализует активность IL-1. Антагонист IL-1 образует связь с функциональными рецепторами IL-1, связываясь с IL-1α или IL-1β, не передает сигнал клеткам и блокирует функции IL-1. Баланс выработки IL-1 и антагониста IL-1 зависит от многих факторов. Например, моноциты вырабатывают >IL-1, а макрофаги — антагониста IL-1.
- Эйкозаноиды. Местные воспалительные ответы приводят к выработке и высвобождению в ткани эйкозаноидов липидного происхождения. Такие молекулы вырабатываются около мест травмы, период их полураспада составляет от нескольких секунд до нескольких минут. Эйкозаноиды, такие как простаноиды и LT, de novo образуются из липидов клеточных мембран вследствие активации клеток цитокинами, факторами роста и другими стимулами, включая механическую травму, → освобождению арахидоновой кислоты из фосфолипидов мембран клеток за счет действия цитозольной фосфолипазы А2.
Простаноиды, в том числе Pg, простациклины и тромбоксаны, вырабатываются из свободной арахидоновой кислоты с помощью действия ЦОГ и специфичных изомераз. Такие молекулы действуют на периферические сенсорные нейроны и центральные участки спинного мозга и ГМ, вызывая боль и гипералгезию. Простаноиды вырабатываются в большом количестве при наиболее острых воспалительных состояниях, включая приступы РА и ВЗК. В ответ на экзогенные и эндогенные пирогены PgE2, образованные с помощью активации ЦОГ-2, обуславливают развитие лихорадки. Pg — представители простаноидов — соединяясь с брадикинином и гистамином, ↑ сосудистую проницаемость → развитие отеков.
В нормальных тканях уровни Pg очень низкие, они резко ↑ при остром воспалении задолго до привлечения лейкоцитов. Активация ЦОГ-2 в ответ на действие воспалительных стимулов → существенное ↑ концентраций простаноидов в тканях при хроническом воспалении.
ЦОГ-2 играет ключевую роль во взаимодействии тромбоцитов и эндотелиоцитов путем ↑ выработки простациклина (PgI2) в эндотелиоцитах. Повышенные риски развития ИМ, вызванные использованием селективных ингибиторов ЦОГ-2, возникают вследствие беспрепятственной выработки тромбоксана А2 ЦОГ-1 в тромбоцитах. В эксперименте показано, что простациклин обеспечивает защиту от атеросклероза у мышей, а блокада ЦОГ-2 нейтрализует такое действие простациклина. Таким образом, применение ингибиторов ЦОГ ↑ вероятность тромбообразования.
Под действием определенных ферментов запускается метаболизм арахидоновой кислоты с образованием LT. Относительная важность такой активации зависит от конкретного органа-мишени воспалительного ответа. Например, антагонисты рецепторов LT эффективны при БА, но аналогичные подходы к терапии РА впечатляющи. В отличие от Pg, LT в основном продуцируются воспалительными клетками: нейтрофилами, макрофагами и тучными клетками. Фермент 5 липоксиназа трансформирует высвободившуюся арахидоновую кислоту в эпоксид-LTA4 совместно с 5-липоксигеназа-активирующим белком.
Эпоксид-LTA4 гидролизуется цитозольной эпоксид-LTA4-гидролазой до эпоксид-LTB4 — мощного нейтрофильного хемоаттрактанта и стимулятора адгезии лейкоцитов на эндотелиоцитах. Эпоксид-LTA4 также соединяется с глютатионом для образования эпоксид-LTC4 с помощью синтеза эпоксид-LTC4-синтазы на ядерной оболочке. Эпоксид-LTC4 способен метаболизироваться вне клетки до эпоксид-LTD4 и эпоксид-LTE4. LT способствуют ↑ экспрессии молекул адгезии на эндотелиоцитах, утечке плазмы из посткапиллярных венул, вызывают бронхоспазм.
- Продукты тучных клеток. Гистамин — вазоактивный амин, вырабатываемый базофилами и тучными клетками, способен значительно усиливать капиллярную утечку плазмы. Выброс гистамина базофилами происходит в ответ на бактериальные структурные молекулы формилметионила-лейцила-фенилаланина, С3а и С5а фрагменты системы комплемента, IgE. Развивающийся в результате этого отек проявляется клинически при крапивнице и аллергическом рините.
Стимулы для выброса гистамина из гранул тучных клеток такие же, что и для активации базофилов, за исключением рецепторов для формилметионила-лейцила-фенилаланина. Гистамин способен связываться с эпоксид-LTB4 и эпоксид-LTC4. Помимо этого, гистамин ↑ интенсивность свертывания лейкоцитов и прочность адгезии → разрыв слизистой оболочки эндотелиальных клеток и ↑ диапедеза клеток.
Несмотря на выработку гистамина при БА и остром синовите, доступные блокаторы гистамина оказывают минимальный терапевтический эффект. Более успешный подход — прицельное ингибирование гистаминовых рецепторов 4-го типа, обладающих разнообразными иммуномодулирующими влияниями на клетки костного мозга.
Триптаза — нейтральная сериновая протеаза, освобождаемая тучными клетками в ответ на аллергены, используется в качестве биомаркера мастоцитоза и анафилактических реакций. Триптаза принимает участие в регуляции интенсивности воспаления, способствуя ангиогенезу.
- Кинины. Кинины вызывают расширение кровеносных сосудов, отек и сокращение гладкомышечных клеток, боль и гипералгазию через механизм стимуляции С-волокон. Кинины образуются из киногенов с высокой и низкой молекулярной массой с помощью сериновой протеазы калликреинов в плазме и периферических тканях. Первичные продукты усвоения кининогена — брадикинин и лизил-брадикинин, обладают высокой аффинностью для повсеместно распространенных В2-рецепторов. Пептиды desArg-BK и Lys-desArg-BK образуются с помощью карбоксипептидаз и взаимодействуют с В1-кининовыми рецепторами, которые обычно не экспрессируются в неповрежденных тканях, но их экспрессия быстро ↑ при связывании Toll-подобных рецепторов с лигандами и цитокинами.
Действия кининов взаимосвязаны с вторичной выработкой других медиаторов воспаления, включая оксид азота, продукты тучных клеток и провоспалительные цитокины — IL-6 и IL-8.
в) Клеточный метаболизм. Многие сигнальные пути, активируемые в процессе воспаления, изменяют метаболизм клеток для обеспечения роста и выживания клеток. Активированные клетки отвечают на стресс и воспаление ↑ уровня поглощения глюкозы и интенсивности гликолиза → активации процесса пролиферации с помощью повышенного образования АТФ и предоставления субстратов для макромолекулярного синтеза. В клетках крови пациентов с разными воспалительными заболеваниями (СКВ, РА, ревматоидный спондилит, подагра) отмечается повышенная метаболическая активность во многих типах клеток.
г) Эпигенетическая регуляция воспаления. Эпигенетическая регуляция экспрессии генов, например через механизмы метилирования ДНК и модификации гистонов, значительно меняет функцию клеток. Например, баланс Т-хелперов типа 1 и Т-хелперов типа 2, обеспеченный метилированием измененной ДНК, способствует ↑ риска развития БА. Метилирование аберрантной ДНК и импринтинг клеток также наблюдается в клетках периферической крови у пациентов с СКВ и в синовиальных клетках при РА.
Гены и пути, измененные такими эпигенетическими метками, часто способствуют проявлению новых иммунных механизмов, например взаимодействию рецепторов и цитокинов, адгезии и миграции клеток в очаги воспаления. Типы ответов, характерные для различных заболеваний, регулирующие поведение клеток врожденного и адаптивного иммунитета, способствуют более глубокому пониманию патогенеза заболеваний и используются для поиска новых терапевтических стратегий.