а) Эпидемиология. Лангергансоклеточный гистиоцитоз (ЛКГ) встречается преимущественно у детей (средний возраст — 3,8 года), но также сообщается и о случаях заболевания взрослых. Общая ежегодная заболеваемость составляет 2,6:1 000 000 пациентов детского возраста (до 14 лет) с сильной тенденцией к более высокой заболеваемости среди детей младшего возраста: 9,0:1 000 000 для младенцев до 1 года и 0,7:1 000 000 для детей возраста 10-14 лет.
Наблюдается небольшое превышение заболеваемости среди пациентов мужского пола (1,2:1). Заболеваемость ЛКГ высокого риска ниже у афроамериканцев, нежели у белых, и выше у латиноамериканцев, нежели у неиспаноязычных. Заболеваемость среди взрослых составляет 1-2:1 000 000. Легочный ЛКГ, который встречается в основном у взрослых, в значительной мере связан с курением.
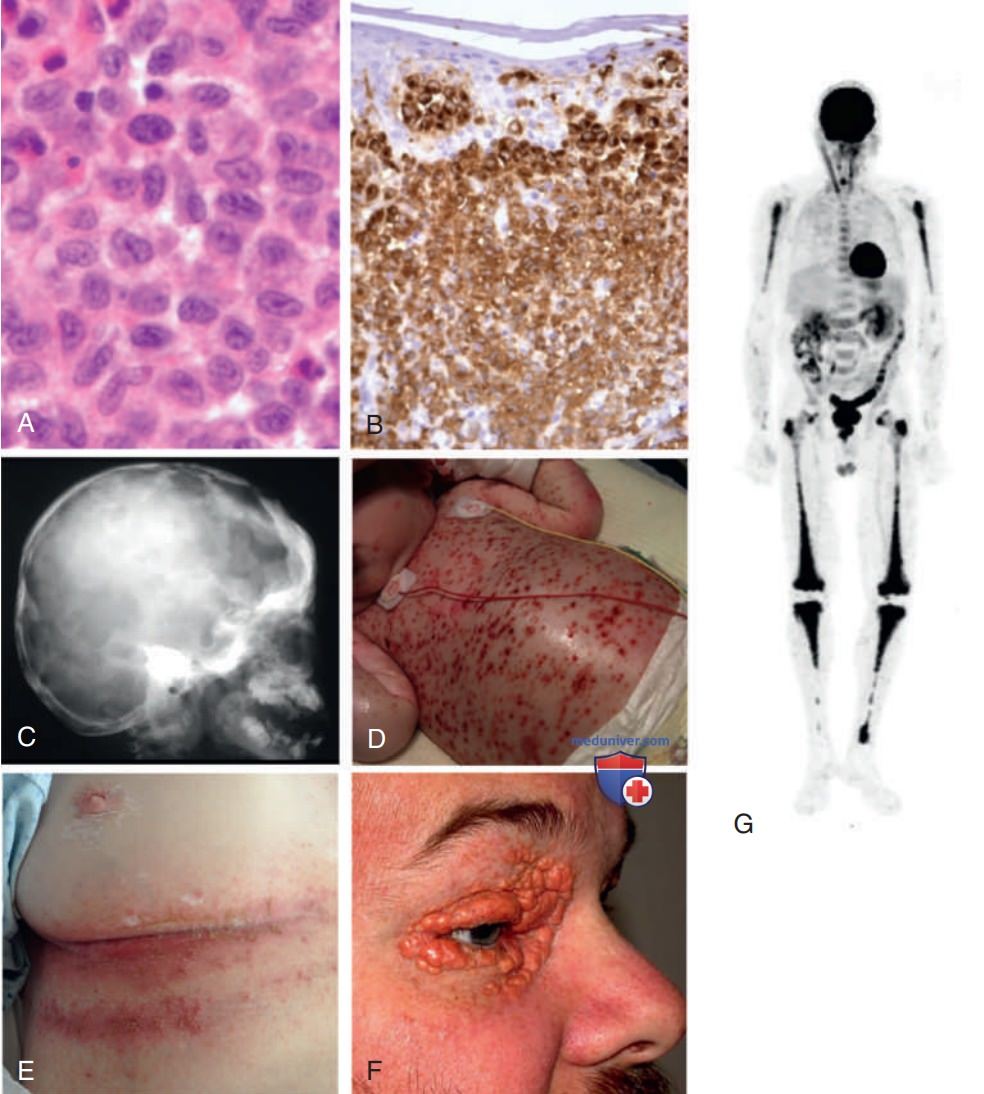
б) Патофизиология. Основной признак ЛКГ — скопление аномальных гистиоцитов с обильной бледной цитоплазмой и одним ядром в форме почки или кофейного зерна (рис. ниже). Все патологические клетки ЛКГ экспрессируют поверхностный маркер CD1a (рис. ниже), а большинство также экспрессируют CD207, маннозосвязывающий лектин, также известный как лангерин.
Гистологические, рентгенографические и кожные проявления лангергансоклеточного гистиоцитоза и болезни Эрдгейма-Честера. А. Препарат костного мозга. Окраска гематоксилин-эозином. Очаговое поражение ЛКГ. У гистиоцитов ЛКГ наблюдается наличие характерных ядер в форме почки или кофейного зерна и обильная цитоплазма розового цвета (увеличение в 1000 раз). B. Иммуногистохимическое выявление CD1a при очаговом поражении кожи при ЛКГ. Наблюдается наличие однородно положительно окрашенных гистиоцитов из клеток Лангерганса, инфильтрирующих верхнюю дерму и локально эпидермис (Т в 200 раз). C. Рентгенологическое изображение, на котором просматриваются литические поражения костей черепа при ЛКГ. D. Кожные поражения у ребенка с мультисистемным ЛКГ. E. Интертригинозная форма поражения у взрослого с кожным ЛКГ. F. Ксантелазма в периорбитальной области у пациента с БЭЧ. G. Позитронно-эмиссионная томография с радиоактивной меткой фтор-18-фтордезоксиглюкозы пациента с БЭЧ, на которой просматривается наличие двусторонних и симметричных аномальных сигналов в бедренных большеберцовых, плечевых костях. ЛКГ — лангергансоклеточный гистиоцитоз, БЭЧ — болезнь Эрдгейма-Честера.
Большинство клеток содержат внутриклеточные органеллы, называемые гранулами Бирбека, которые можно обнаружить с помощью электронной микроскопии и которые, по всей вероятности, состоят из молекул CD207. Очаговые поражения ЛКГ обычно сопровождаются выраженным воспалительным инфильтратом. Качество инфильтрата может различаться в зависимости от клинического подтипа (например, обилие эозинофилов при эозинофильной гранулеме костей) (см. «Клинические проявления»).
ЛКГ — новообразование, при котором клетки ЛКГ являются клональными, а большинство пациентов — носители соматических мутаций в генах, которые кодируют сигнальные пути МАРК. В частности, у 50-60% пациентов имеется мутация BRAF (преимущественно мутация, кодирующая онкогенный вариант BRAF V600E), а у 25-30% — активирующие мутации МАР2К1.
Во всех случаях существуют подтверждения активации внеклеточной сигнал-регулируемой киназы (ERK, extracellular signal-regulated kinase), являющейся мишенью этого пути, а у оставшихся 10-25% пациентов без мутаций BRAF или МАР2К1 имеются мутации в других генах, которые активируют этот сигнальный путь, включая ARAF и члены семейства RAS или транслокации, приводящие к возникновению гибридных белков, активирующих BRAF.
Исторически ЛКГ рассматривали в качестве заболевания гистиоцитов, но, поскольку природа его происхождения была неизвестна, заболеванию дали название «гистиоцитоз X». После открытия того, что клетки ЛКГ экспрессируют CD1a и CD207, а также того, что в них имеются гранулы Бирбека (все свойства характерны для нормальных клеток Лангерганса), было выдвинуто предположение того, что клетки ЛКГ происходят из клеток Лангерганса. Но профиль генов, экспрессируемых клетками ЛКГ, является более близким к профилю предшественников миелоидных клеток, нежели профилю зрелых клеток Лангерганса.
Кроме того, было обнаружено наличие мутаций BRAF в гемопоэтических стволовых клетках у пациентов, в клетках ЛКГ которых имеются мутации того же гена. Этот факт дает основания полагать, что ЛКГ целесообразнее рассматривать в качестве миелоидного новообразования, при котором предшественники миелоидных клеток могут частично дифференцироваться в клетки, имеющие характеристики клеток Лангерганса.
в) Клинические проявления. ЛКГ может возникнуть в любом возрасте и поражать любой орган. Но заболевание чаще встречается у детей и поражает следующие органы:
• Кости (80% случаев). Очаговые поражения скелета могут протекать бессимптомно или сопровождаться болезненностью и отеком. Наиболее частые локализации (в порядке убывания частоты): череп, таз, бедро, ребра, плечевая кость, нижняя челюсть и позвоночник. На рентгенограмме они выглядят как перфорированные литические очаги без склероза (рис. выше). Резорбция альвеолярного отростка может привести к появлению так называемого симптома «плавающих зубов».
• Кожа (33% случаев). Поражение кожи проявляется в виде сыпи, которая может иметь петехиальный или папуло-сквамозный характер (рис. выше). Если поражение кожи — основное проявление ЛКГ, то сыпь может быть ошибочно принята за себорейный дерматит и «молочные корки» у младенцев.
• Гипоталамус и ножка гипофиза (25% случаев). Поражение гипофиза может привести к развитию несахарного диабета, который первоначально наблюдался у 25-50% пациентов с ЛКГ. Благодаря более ранней диагностике и эффективной ХТ частота развития несахарного диабета ↓ до 7-20%.
Поражение печени, селезенки, костного мозга или легких наблюдается у 15% пациентов, ЛУ — у 5-10%, ЦНС (исключая гипофиз) — у 2-4%. Поражение легких чаще встречается у взрослых, нежели у детей.
Для ЛКГ характерны чрезвычайно разнообразные клинические проявления. Но некоторые варианты достаточно стереотипны, в силу чего их воспринимали в качестве отдельных несвязанных нарушений до тех пор, пока не стало понятно, что они являются проявлениями одного и того же заболевания. В настоящее время эпонимы, обозначающие эти нарушения, больше не используются, но они перечислены далее, чтобы помочь в понимании более ранних публикаций в литературе:
• Болезнь Хенда-Шюллера-Крисчена — триада экзофтальма, несахарного диабета и поражения костей (особенно черепных) у детей; 15-40% случаев ЛКГ.
• Болезнь Леттерера-Сиве (или болезнь Абта-Леттерера-Сиве) — мультисистемное заболевание, поражающее кожу, кости, ЛУ, печень и селезенку у младенцев; неблагоприятный прогноз.
• Эозинофильная гранулема поражает только кости, часто одиночная; 60-80% случаев ЛКГ.
• Болезнь Хашимото-Притцкера (или врожденный самовосстанавливающийся ретикулогистиоцитоз) — самопроизвольно разрешающееся поражение кожи у новорожденных.
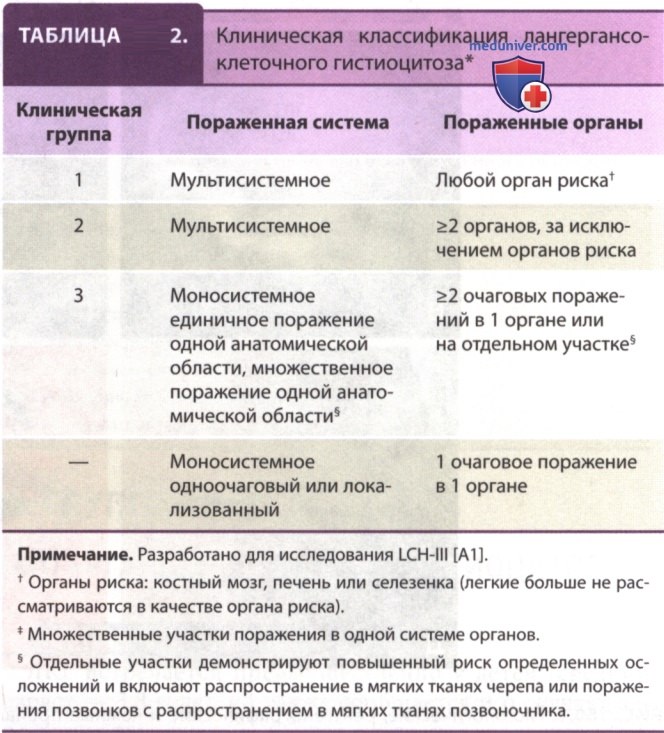
Современная классификация ЛКГ основана на клинических проявлениях, которые коррелируют с риском и, следовательно, определяют терапевтическую тактику. К факторам риска относятся распространенность процесса (односистемное или мультисистемное поражение) и вовлечение «органов риска» (костный мозг, печень или селезенка). Общество по изучению гистиоцитарных заболеваний (Histiocyte Society) выделяет три клинические группы, используя эти характеристики в рамках своего международного исследования LCH-III (табл. 2).
Позднее проявление ЛКГ — нейродегенерация, которая встречается у 10% выживших пациентов. Проявления включают атаксию, дизартрию и дисметрию наряду с нейрокогнитивным дефицитом и психологическими расстройствами. МРТ позволяет проследить изменения интенсивности сигнала в ножках мозжечка, базальных ганглиях и варолиевом мосте. Клинические проявления могут проявляться с большей или меньшей интенсивностью, но болезнь будет неумолимо прогрессировать.
г) Диагностика. Поскольку клинические проявления ЛКГ не специфичны необходимо быть настороженными в отношении данной нозологии у взрослых пациентов с длительно незаживающей себорейной сыпью либо одиночным остеолитическим поражением. У пациентов с несахарным диабетом на МРТ может наблюдаться характерная инфильтрация ножки гипофиза.
Вероятность развития легочного ЛКГ следует рассматривать только в случае курильщиков молодого возраста, у которых имеется одышка или непродуктивный кашель, при РОГК выявляется наличие диффузных двусторонних изменений ретикулонодулярного характера в средней и верхней долях легких. По данным КТ может наблюдаться наличие узелков или кист.
Биопсия тканей выполняется в обязательном порядке. По данным гистологического исследования выявляется инфильтрат гистиоцитарных клеток с бледной цитоплазмой и одним ядром в форме почки или кофейного зерна, а также различное количество воспалительных клеток (см. рис. выше). Может наблюдаться большое количество эозинофилов. Диагноз подтверждается окрашиванием гистиоцитов на CD1a (см. рис. выше). Положительное окрашивание на CD207 может также подтвердить диагноз ЛКГ. Вместо электронно-микроскопического исследования гранул Бирбека в настоящее время используют окрашивание CD207.
д) Лечение. Стратегии лечения ЛКГ быстро развиваются на основе новой молекулярной характеристики заболевания, но исторически выбор варианта и интенсивность терапии были основаны на стратификации риска. Например, пациенты с моносистемной формой заболевания без органной дисфункции имеют хороший прогноз, и их лечение может ограничиваться локальным контролем (например, хирургическим иссечением объемного образования либо облучением) либо динамическим наблюдением с решением о начале терапии при появлении симптомов.
При мультисистемной форме заболевания необходима системная комбинированная XT, которая была усовершенствована в ходе ряда международных исследований. В рамках первого из таких исследований, LCH-I, выполняли оценку эффективности добавления этопозида к ранее принятому стандарту лечения, включавшего назначение винбластина и преднизона. Пациенты с мультисистемным ЛКГ получали еженедельные введения винбластина либо этопозида каждые 3 нед в течение 24 нед. Общая выживаемость составила 80%, не наблюдалось каких-либо различий между группами лечения.
В рамках исследования LCH-II оценивалась эффективность ранней интенсификации терапии путем рандомизации пациентов с мультисистемной формой ЛКГ на терапию, включающую винбластин и преднизон с последующей продолжительной терапией 6-меркаптопурином и пульсами винбластина/преднизона в течение 24 нед или добавление этопозида к индукционной терапии. Показатели выживаемости и частоты рецидивов были аналогичными в обеих группах. Но в подгруппе пациентов с вовлечением органов риска (см. табл. 2) наблюдалась лучшая выживаемость при добавлении этопозида.
В рамках исследования LCH-III пациентов стратифицировали в соответствии с группами риска и оценивали эффективность добавления метотрексата к терапии пациентов с вовлечением органов риска. Кроме того, поскольку результаты ранее проведенного нерандомизированного исследования (DAL-HX83) показали, что длительное лечение может иметь преимущество, в исследовании LCH-III добавлена вторая рандомизация, целью которой является оценка эффективности пролонгированного лечения пациентов с мультисистемной формой заболевания на снижение риска развития рецидива.
Несмотря на то что добавление метотрексата не оказало влияния на исходы, удлинение продолжительности терапии у пациентов с мультисистемной формой заболевания ↓ риск рецидива с 54 до 37%. Так, текущим стандартом лечения мультисистемной формы заболевания является индукция винбластином и преднизоном с последующим продолжением терапии в течение 12 мес.
Подходы к лечению рецидива или повторного возникновения ЛКГ, ранее именуемого «реактивацией», различны, частота возникновения - 20-50%. Пациентов обычно разделяют на группы низкого и высокого риска. К группе низкого риска относят пациентов, у которых изначально была мультисистемная форма ЛКГ с низким риском (то есть без вовлечения органов риска или мультифокального заболевания костей). Сообщается, что пациенты из данной группы демонстрируют ответ на ЛП терапии второй линии, включая 6-меркаптопурин, метотрексат, индометацин, бисфосфонаты и аналоги нуклеозидов, такие как кладрибин, цитарабин и клофарабин.
К группе высокого риска относят пациентов, у которых на момент обращения имелось поражение органов риска или которые продемонстрировали плохой ответ на лечение первой линии. В рамках лечения таких пациентов используют кладрибин и цитарабин в высоких дозах, а также трансплантацию гемопоэтических стволовых клеток, но смертность в данной группе по-прежнему остается высокой.
Обнаружение активирующих мутаций в генах, кодирующих компоненты сигнального пути МАРК, стало причиной назначения ингибиторов RAF/MEK/ERK1 киназ, особенно в условиях развития рецидива ЛКГ. В литературе можно встретить описания небольших серий пролеченных пациентов и результаты «корзинного» исследования ингибитора RAF вемурафениба у пациентов с мутацией BRAF V600E, в которое были включены несколько пациентов с ЛКГ.
В целом пациенты с чувствительными мутациями в генах BRAF или МАР2К1, включая тех, кто получил предшествующую интенсивную терапию, демонстрировали ответ на терапию ингибиторами RAF, такими как вемурафениб и дабрафениб и МЕК1, траметиниб или кобиметиниб. К настоящему времени еще не проводились клинические исследования по определению оптимальной дозы, и схему лечения разрабатывали на основе эффективности в рамках лечения других заболеваний.
В большинстве описаний клинических случаев сообщается о том, что пациенты продолжали демонстрировать ответ на фоне терапии ингибиторами, а после ее прекращения наблюдалось развитие рецидивов. Так, несмотря на эффективность, роль, которую ингибиторы могут играть в рамках лечения рецидивов или терапии первой линии ЛКГ в настоящее время не ясна.
В случае взрослых с легочным ЛКГ обычно достаточно отказа от курения. Если отказ от курения не улучшил состояние пациента, можно использовать ГКС. Пациентам, демонстрирующим рефрактерность к лечению, может потребоваться трансплантация легких.
е) Прогноз. Результаты лечения при моносистемной форме и в группе низкого риска достаточно хорошие. Общая выживаемость при моносистемной форме составляет >99%, частота рецидивов — 18%. В исследовании LCH-III общая выживаемость в течение 5 лет среди пациентов с мультисистемной формой заболевания низкого риска составила 99%, несмотря на кумулятивную частоту рецидивов в диапазоне 40-50%.
Тем не менее заболевания, связанные с первичным очагом заболевания, особенно проблемы ортопедического характера, могут быть явно выраженными и носить длительный характер. Общая 5-летняя выживаемость пациентов с мультисистемной формой высокой группы риска составила 84% с частотой рецидивов 27%. Отсутствие ответа на инициальную терапию — неблагоприятный фактор прогноза: среди детей в возрасте младше 2 лет с вовлечением органов риска, при условии отсутствия ответа на инициальную терапию, выживаемость в течение 3 лет составляет лишь 17%.
Нейродегенерация может наблюдаться у 10% пациентов через несколько лет после успешного лечения и при отсутствии активного заболевания.