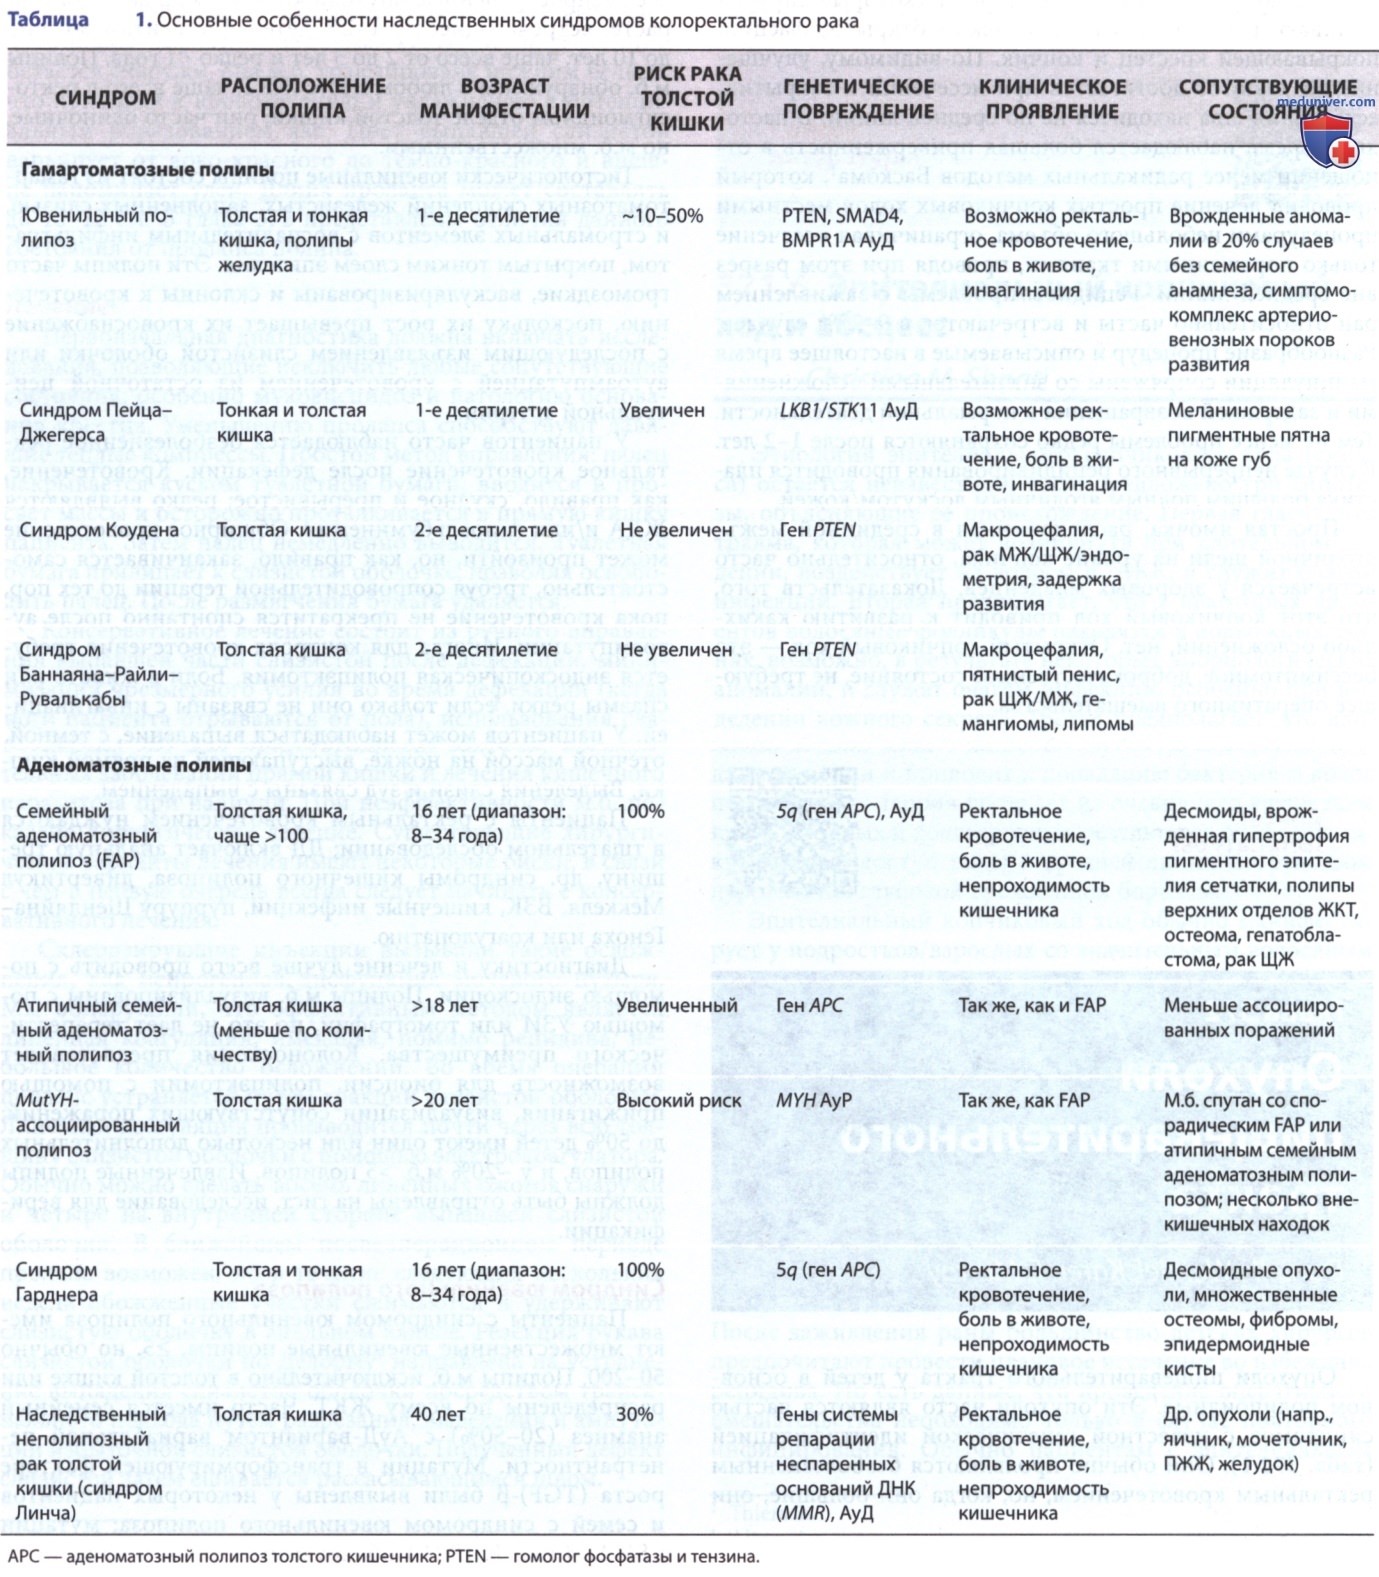
Опухоли пищеварительного тракта у детей в основном полипоидные. Эти опухоли часто являются частью синдромов с известной генетической идентификацией (табл. 1). Они обычно проявляются безболезненным ректальным кровотечением, но, когда они большие, они могут вызывать непроходимость или служить начальными точками для инвагинации. Большинство опухолей кишечника обычно можно разделить на две группы: гамартоматозные или аденоматозные.
а) Гамартоматозные опухоли. Гамартомы — это доброкачественные опухоли, состоящие из тканей, которые обычно находятся в органе, но которые ненормально организованы. Ювенильные, ретенционные или воспалительные полипы — это гамартоматозные полипы, которые представляют собой наиболее распространенные опухоли кишечника в детском возрасте, встречающиеся у 1-2% детей. Пациентам обычно до 10 лет, чаще всего от 2 до 5 лет и редко <1 года.
Полипы м.б. обнаружены в любом месте ЖКТ, чаще всего в ректосигмоидном отделе толстой кишки; они часто одиночные, но м.б. множественными.
Гистологически ювенильные полипы состоят из гамартоматозных скоплений железистых, заполненных слизью, и стромальных элементов с воспалительным инфильтратом, покрытым тонким слоем эпителия. Эти полипы часто громоздкие, васкуляризированы и склонны к кровотечению, поскольку их рост превышает их кровоснабжение с последующим изъязвлением слизистой оболочки или аутоампутацией с кровотечением из остаточной центральной артерии.
У пациентов часто наблюдается безболезненное ректальное кровотечение после дефекации. Кровотечение, как правило, скудное и прерывистое; редко выявляются ЖДА и/или гипоальбуминемия. Обширное кровотечение может произойти, но, как правило, заканчивается самостоятельно, требуя сопроводительной терапии до тех пор, пока кровотечение не прекратится спонтанно после аутоампутации. Иногда для контроля кровотечения требуется эндоскопическая полипэктомия. Боли в животе или спазмы редки, если только они не связаны с инвагинацией. У пациентов может наблюдаться выпадение, с темной, отечной массой на ножке, выступающей из прямой кишки. Выделения слизи и зуд связаны с выпадением.
Пациенты с ректальным кровотечением нуждаются в тщательном обследовании; ДД включает анальную трещину, др. синдромы кишечного полипоза, дивертикул Меккеля, ВЗК, кишечные инфекции, пурпуру Шенляйна-Геноха или коагулопатию.
Диагностику и лечение лучше всего проводить с помощью эндоскопии. Полипы м.б. визуализированы с помощью УЗИ или томографии, но это не дает терапевтического преимущества. Колоноскопия предоставляет возможность для биопсии, полипэктомии с помощью прижигания, визуализации сопутствующих поражений; до 50% детей имеют один или несколько дополнительных полипов, и у ~20% м.б. >5 полипов. Извлеченные полипы должны быть отправлены на гист. исследование для верификации.
1. Синдром ювенильного полипоза. Пациенты с синдромом ювенильного полипоза имеют множественные ювенильные полипы, >5, но обычно 50-200. Полипы м.б. исключительно в толстой кишке или распределены по всему ЖКТ. Часто имеется семейный анамнез (20-50%) с АуД-вариантом вариабельной пенетрантности. Мутации в трансформирующем факторе роста (TGF)-β были выявлены у некоторых пациентов и семей с синдромом ювенильного полипоза; мутации в SMAD4 или BMPR1A обнаружены у 50-60% пациентов с синдромом ювенильного полипоза. Генетическое тестирование доступно в отношении обеих этих мутаций.
Клинический диагноз «синдром ювенильного полипоза» устанавливается по наличию одного из следующих признаков: в общей сложности за всю жизнь >5 ювенильных полипов в толстой кишке, ювенильные полипы за пределами толстой кишки или любое количество ювенильных полипов у пациента с семейным анамнезом синдрома ювенильного полипоза. Гистологически эти полипы идентичны единичным ювенильным полипам; но риск ЗНО ЖКТ значительно повышен (10-50%). Большинство ЗНО являются колоректальными, хотя были описаны опухоли желудка, верхних отделов ЖКТ и ПЖЖ.
Риск ЗНО выше у пациентов с большим числом полипов и наличием семейного анамнеза. Поэтому этим пациентам следует регулярно проходить ФЭГДС, колоноскопию и контрастирование верхних отделов ЖКТ. По возможности следует провести последовательную полипэктомию или биопсию полипа. При обнаружении дисплазии или злокачественной дегенерации показана тотальная колэктомия.
Ювенильный младенческий полипоз характеризуется ранним образованием полипов (в возрасте до 2 лет) и м.б. связан с энтеропатией, приводящей к потере белка, гипопротеинемией, анемией, задержкой развития и инвагинацией. Может потребоваться раннее эндоскопическое или хирургическое вмешательство.
2. Синдром Пейтца-Джегерса. Синдром Пейтца-Джегерса — редкое АуД-заболевание (частота 1:120 000 от общей численности населения), характеризующееся пигментацией слизистых оболочек, кожи и обширным гамартоматозным полипозом ЖКТ. Пигментные пятна м.б. от темно-коричневого до темносинего цвета и обнаруживаются в основном вокруг губ и на слизистой оболочке полости рта, хотя эти поражения также м.б. обнаружены на руках, ногах или промежности. Поражения могут исчезнуть к половому созреванию или взрослой жизни.
Полипы в основном встречаются в тонкой кишке (в порядке преобладания: тощая кишка, подвздошная кишка, ДПК), но также м.б. в толстой кишке или желудке. Гистологически полипы характеризуются нормальным эпителием, покрывающим пучки гладкой мускулатуры, расположенные в виде ветвей или листьев. Симптомы, возникающие при полипах ЖКТ при синдроме Пейтца-Джегерса, аналогичны симптомам др. синдромов полипоза, а именно — кровотечение и спазмы в животе из-за непроходимости или рецидива инвагинации. Пациентам могут потребоваться повторные лапаротомии и резекции кишечника.
Диагноз «синдром Пейтца-Джегерса» ставится клинически пациентам с гист. подтвержденными гамартоматозными полипами, если соблюдены два из трех условий: наличие семейного анамнеза с АуД-типом наследования, гиперпигментация кожи и слизистых оболочек и полипоз тонкой кишки. Генетическое тестирование может выявить мутации в LKB1/STK11 (19p13.3), серин-треонинкиназе, которая действует как ген-супрессор опухоли. До 94% пациентов с клиническими характеристиками синдрома Пейтца-Джегерса имеют мутацию в этом локусе. Только у 50% пациентов с синдромом Пейтца-Джегерса есть пострадавший член семьи, что свидетельствует о высоком уровне спонтанных мутаций.
Пациенты с синдромом Пейтца-Джегерса имеют повышенный риск развития желудочно-кишечных и вне-кишечных ЗНО. Сообщалось, что прижизненный риск развития рака находится в диапазоне 47-93%. Наиболее распространены опухоли прямой кишки, МЖ и репродуктивной системы. Наблюдение за ЖКТ следует начинать в детстве (в возрасте 8 лет или при появлении симптомов) с помощью верхней и нижней эндоскопии. Тонкую кишку можно оценить рентгенологически, с помощью магнитно-резонансной энтерографии, эндоскопически с помощью баллонно-ассистированной энтероскопии или видеокапсульной эндоскопии.
Полипы размером >1,5 см должны быть удалены, хотя резекция не ↓ риск развития рака и в основном предназначена для предотвращения осложнений. Скрининг на рак МЖ, гинекологические заболевания и рак яичек должен проводиться после 18 лет регулярно.
3. Синдромы гамартоматозных опухолей, связанных с фосфатазой и тензином. Мутации в гене-супрессоре опухоли, производящем белок-аналог тирозинфосфатазы и тензина (PTEN), связаны с несколькими редкими АуД-синдромами, включая синдром Коудена и синдром Баннаяна-Райли-Рувалькабы. У этих пациентов имеются множественные гамартомы кожи (99%), ГМ, МЖ, ЩЖ, эндометрия и ЖКТ (60%). Др. внекишечные проявления включают макроцефалию, задержку развития, липомы и пигментацию половых органов. Пациенты подвержены повышенному риску ЗНО МЖ и ЩЖ; риск рака ЖКТ, по-видимому, не повышен.
б) Аденоматозные опухоли:
1. Синдромы ассоциированного с кишечной палочкой аденоматозного полипоза. FAP является наиболее распространенным синдромом генетического полипоза (частота от 1:5000 до 1:17 000 человек) и характеризуется многочисленными аденоматозными полипами по всей толстой кишке, а также внекишечными проявлениями. FAP и связанные с ним синдромы (атипичный FAP; синдромы Гарднера и Тюрко) связаны с мутациями в гене аденоматозной полипозной кишечной палочки (АРС), супрессоре опухоли, кодируемого 5q21. АРС регулирует деградацию β-катенина, белка, играющего важную роль в регуляции цитоскелета, организации архитектуры тканей, миграции и адгезии клеток и многих др. функциях.
В/клеточное накопление р-катенина м.б. причиной пролиферации эпителиальных клеток толстой кишки и образования аденомы. Было описано >400 мутаций АРС, и до 30% пациентов не имеют семейного анамнеза (спонтанные мутации).
Полипы обычно развиваются в конце первого десятилетия жизни или в подростковом возрасте (средний возраст проявления — 16 лет). На момент постановки диагноза в толстой и прямой кишке имеется >5 аденоматозных полипов. К молодому взрослому возрасту это число обычно ↑ до сотен или даже тысяч. Аденоматозные полипы (или аденомы) — это предраковые изменения эпителия, выстилающего кишечник, характеризующиеся разл. степенью дисплазии. Без вмешательства риск развития рака толстой кишки составляет 100% к пятому десятилетию жизни (средний возраст диагностики рака составляет 40 лет). Могут развиться и др. аденомы ЖКТ, особенно в желудке и ДПК (50-90%).
Риск периампулярной или дуоденальной карциномы значительно повышен (4-12% прижизненного риска). Внекишечные ЗНО встречаются с повышенной частотой при FAP, включая гепатобластому у маленьких пациентов (1,6% в возрасте до 5 лет) и фолликулярный или папиллярный рак ЩЖ у подростков.
Внекишечные проявления FAP могут присутствовать с рождения или развиваться в раннем детстве. Поражения включают врожденную гипертрофию пигментного эпителия сетчатки, десмоидные опухоли, эпидермоидные кисты, остеомы, фибромы и липомы. Многие из этих доброкачественных опухолей мягких тканей появляются до того, как развиваются полипы кишечника. Экспрессия внекишечных проявлений может зависеть от местоположения мутации в гене АРС.
Др. синдромы, связанные с мутациями АРС, включают синдром Гарднера, классически характеризующийся множественными колоректальными полипами, десмоидными опухолями и опухолями мягких тканей, включая фибромы, остеомы (обычно нижней челюсти), эпидермоидные кисты и липомы. Считающийся отдельным заболеванием синдром Гарднера имеет много общих характеристик с FAP. До 20% пациентов с FAP имеют классические внекишечные проявления, когда-то связывавшиеся с синдромом Гарднера. Некоторые (но не все) случаи синдрома Тюрко также связаны с АРС.
У этих пациентов наблюдается колоректальный полипоз и первичные опухоли ГМ (медуллобластома). Атипичный FAP характеризуется значительно повышенным риском развития колоректального рака, но меньшим количеством полипов, чем классический FAP (в среднем 30 полипов). Средний возраст диагностики рака при этой форме FAP составляет 50-55 лет. Опухоли верхних отделов ЖКТ и внекишечные проявления могут присутствовать, но встречаются реже.
Клиническая картина FAP м.б. различна. Полипы, как правило, на широком основании, разл. размера и изначально бессимптомные. Если симптомы развиваются, они могут включать ректальное кровотечение (возможна вторичная анемия), спазмы и диарею. Наличие симптомов не коррелирует со злокачественными изменениями. Диагноз следует заподозрить на основании семейного анамнеза и подтвердить с помощью колоноскопии. Гист. исследование биоптатов полипов обнаруживает аденоматозную архитектуру (в отличие от воспалительных или гамартоматозных полипов, обнаруживаемых при др. синдромах полипоза) с разл. степенью дисплазии. Генетическое тестирование на мутации АРС доступно и должно проводиться таким пациентам.
В случае выявления мутации следует провести обследование больных членов семьи и предоставить соответствующую генетическую консультацию. Если у данного пациента не выявлена определенная мутация, члены семьи могут пройти генетическое тестирование, которое может выявить новые мутации АРС. Дети с выявленными мутациями АРС должны тщательно наблюдаться с проведением колоноскопии каждые 1-2 года. После выявления полипов колоноскопию проводить следует ежегодно. Пациентам также следует провести эндоскопию верхних отделов ЖКТ после развития полипов толстой кишки для выявления поражений желудка и особенно ДПК.
Лечение FAP требует профилактической проктоколэктомии для предотвращения рака. Операции по созданию илеоанального соустья восстанавливают непрерывность кишечника с приемлемыми функциональными результатами. Резекцию следует проводить после того, как полипоз стал обширным (>20-30) или к середине подросткового возраста. НПВС, такие как сулиндак, и ингибиторы ЦОГ-2, такие как целекоксиб, могут ингибировать прогрессирование полипа. Но никаких принципов терапии не установлено, ее эффективность в предотвращении злокачественной трансформации существующих полипов неизвестна.
2. Карцинома. Первичные карциномы тонкой кишки или толстой кишки встречаются у детей крайне редко. Развитие аденокарциномы у подростков или молодых взрослых может быть связано с генетической предрасположенностью или синдромом, таким как FAP, наследственным неполипозным раком толстой кишки, синдромом Пейтца-Джегерса, облучением или ВЗК, такими как болезнь Крона или НЯК.
Колоректальная карцинома, хотя и встречается редко (1:1 000 000 человек в возрасте до 19 лет), является наиболее распространенной первичной карциномой ЖКТ у детей. Многие случаи являются спонтанными (т.е. не связанными с генетической предрасположенностью или синдромом). Гистологически опухоли, как правило, плохо дифференцированы и морфологически агрессивны. Пациенты могут не жаловаться на симптомы или иметь неспецифические признаки, такие как боль в животе, запор и рвота. Задержка в постановке диагноза — распространенное явление. У многих пациентов заболевание обнаруживается на поздней стадии, с микроскопическими или явными большими метастазами на момент постановки диагноза.
Хирургическая резекция является основным методом лечения, хотя при отсроченной манифестации и запущенной стадии заболевания полная резекция может оказаться невозможной. XT и облучение играют ограниченную роль у пациентов с метастазами.
в) Другие желудочно-кишечные опухоли:
1. Лимфома. Лимфома является наиболее распространенным ЗНО ЖКТ в педиатрической популяции. У 30% детей с неходжкенской лимфомой имеются опухоли БП. ИКП имеют повышенную частоту лимфомы. Предрасполагающие состояния включают ВИЧ/СПИД, агаммаглобулинемию, давнюю целиакию и трансплантацию костного мозга или др. солидных органов. Лимфома может возникнуть в любом месте ЖКТ, но чаще всего она возникает в дистальном отделе тонкой кишки и илеоцекальной области.
Клинически проявления включают спазмы, боль в животе, рвоту, непроходимость, кровотечение или пальпируемые массы в животе. Лимфому следует предполагать у пациентов >3 лет, у которых наблюдается инвагинация. Лечение представляет собой комбинацию хирургической резекции и XT в зависимости от степени распространения опухолевого процесса.
2. Узловая лимфоидная гиперплазия. Лимфоидные фолликулы в собственной пластинке и подслизистой оболочке кишечника обычно собираются в Пейеровы бляшки, наиболее заметные в дистальном отделе подвздошной кишки. Эти фолликулы могут стать гипертрофированными, образуя узелки, которые выступают в просвет кишечника во время развития лимфоидной пролиферации, напр. в раннем детстве и подростковом возрасте.
Некоторые предполагаемые этиологические факторы представляют собой инфекционные (классически — лямблии), аллергические или иммунологические. Узловая лимфоидная гиперплазия была описана у младенцев с энтероколитом, который был вторичен по отношению к гиперчувствительности к пищевым белкам. Это явление также было описано у пациентов с ВЗК и болезнью Кастлемана. Пациенты могут не испытывать никаких симптомов или, особенно в случаях иммунодефицита, выявляются боль в животе, ректальное кровотечение, диарея или инвагинация. Узловая лимфоидная гиперплазия обычно проходит спонтанно. Применение НПВС или элиминационных диет вряд ли изменит клиническое течение, хотя в случаях сильной боли или кровотечения ГКС м.б. эффективными.
3. Карциноидная опухоль. Карциноиды — это нейроэндокринные опухоли энтерохромаффинных клеток, которые могут возникать по всему ЖКТ, но у детей они обычно обнаруживаются в аппендиксе. Это часто случайная находка во время аппендэктомии. Полная резекция небольших опухолей (<1 см) с чистым хирургическим краем является излечивающей манипуляцией. Аппеникулярные опухоли >2 см требуют дальнейшей резекции кишечника, как правило, правосторонней гемиколэктомии. Карциноидные опухоли за пределами аппендикса (тонкая кишка, прямая кишка, желудок) с большей вероятностью дают метастазы. Метастатическая карциноидная опухоль в печени может привести к карциноидному синдрому.
Повышенный уровень в сыворотке крови серотонина, 5-гидрокситриптофана или гистамина, вырабатываемых опухолью, вызывает спазмы, диарею, вазомоторные нарушения (приливы), бронхоконстрикцию и СН с перегрузкой правых отделов сердца. Диагноз подтверждается повышенным содержанием в моче 5-гидроксииндолуксусной кислоты. Симптоматическое облегчение карциноидных симптомов м.б. достигнуто при введении аналогов соматостатина (октреотида).
4. Лейомиома. Лейомиомы — это редкие доброкачественные опухоли, которые могут возникать в любом месте ЖКТ, хотя чаще всего в желудке, тощей кишке или дистальном отделе подвздошной кишки. Возраст манифестации варьируется от периода новорожденности до подросткового возраста. Пациенты могут не предъявлять жалоб или могут иметь пальпируемую массу в животе, непроходимость, инвагинацию, заворот кишечника или кровотечение из некротического центра опухоли. Хирургическая резекция является методом выбора. Патологически эти опухоли м.б. трудно отличимы от злокачественных лейомиосарком. Опухоли гладких мышц встречаются с повышенной частотой у детей с ВИЧ или тех, кто находится в состоянии иммуносупрессии после трансплантации.
5. Опухоли стромальных клеток желудочно-кишечного тракта. Опухоли стромальных клеток ЖКТ — это мезенхимальные опухоли кишечника, которые, вероятно, возникают из интерстициальных клеток Кахаля или их предшественников. Исторически сложилось так, что они диагностировались как опухоли гладкомышечного или неврального происхождения. ВОЗ признала опухоли стромальных клеток ЖКТ в 1990 г. как отдельное новообразование. Обычно опухоли стромальных клеток ЖКТ возникают у взрослых, после 30 лет. Сообщалось также о случаях заболевания среди детского населения, как правило, среди подростков с преобладанием женского пола. В педиатрической популяции опухоли чаще всего обнаруживаются в желудке, хотя они могут возникать в любом месте ЖКТ или даже в брыжейке и сальнике.
У многих пациентов (~45%) выявляются метастазы, в основном в ЛУ, хотя также встречаются метастазы в брюшину или печень. Пациенты могут не предъявлять жалобы в течение многих лет или десятилетий или могут иметь пальпируемую массу в животе, кровотечение из нижних отделов ЖКТ или непроходимость. Лечение представлено хирургической резекцией локализованной опухоли. Частота рецидивов высока, и рекомендуется раннее послеоперационное наблюдение. Опухоли стромальных клеток ЖКТ, возникающие у взрослых, обычно связаны с мутацией в онкогене KIT.
Эта мутация реже встречается у опухолей стромальных клеток ЖКТ, выявляемых у детей (15%). Адъювантной терапией при KIT-«+» опухолях является иматиниб или сунитиниб, ингибиторы тирозинкиназы, которые доступны в качестве пероральной терапии. Пациенты с персистирующим течением или метастазами могут достичь излечения.
6. Сосудистые опухоли. Сосудистые пороки развития и гемангиомы у детей встречаются редко. Обычным проявлением является безболезненное ректальное кровотечение, которое м.б. хроническим или острым. Острое кровотечение м.б. массивным или даже смертельным. Обычно сопутствующих симптомов нет, хотя ранее была описана инвагинация. У половины пациентов имеются сопутствующие кожные гемангиомы или телеангиэктазии. Эти поражения м.б. связаны с синдромом невуса с синими резиновыми пузырьками, наследственной геморрагической телеангиэктазией, а также др. синдромами. Ок. 50% этих поражений находится в толстой кишке и м.б. идентифицировано при колоноскопии.
Во время эпизодов острого кровотечения возможно уточнение локализации с помощью МРТ, мезентериальной ангиографии или эндоскопии. Кровотечение из толстой кишки может контролироваться эндоскопическими методами. Иногда при изолированных поражениях требуется хирургическое вмешательство.