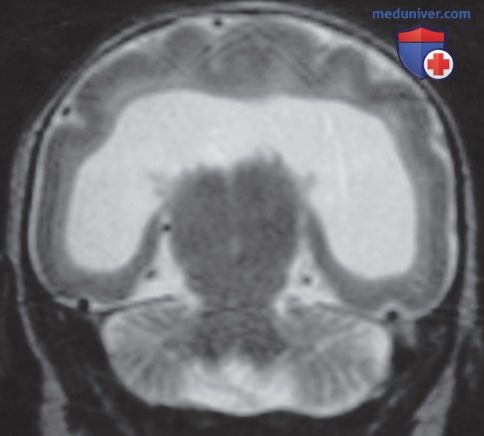
Рисунок 1. Новорожденный с алобарной голопрозэнцефалией. На корональном Т2-ВИ виден единственный желудочек, межполушарная щель и серп отсутствуют
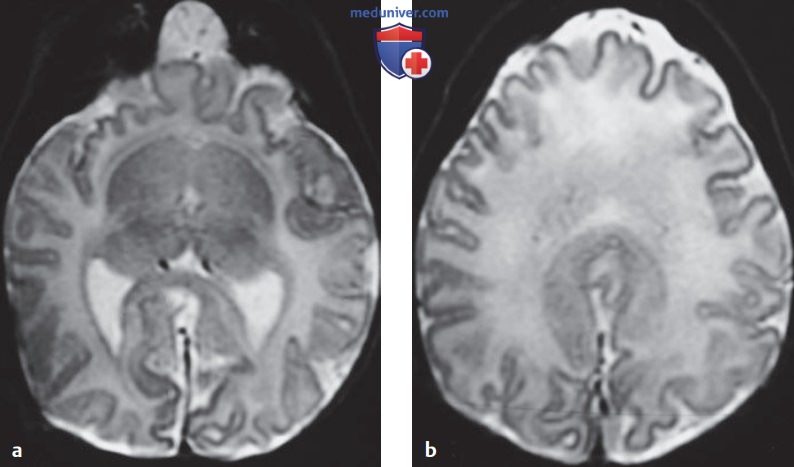
Рисунок 2. Мальчик 8 дней с семилобарной голопрозэнцефалией. На аксиальных Т2-ВИ (а, b) видны сформированные доли и желудочки в заднем мозге и отсутствие их в переднем мозге
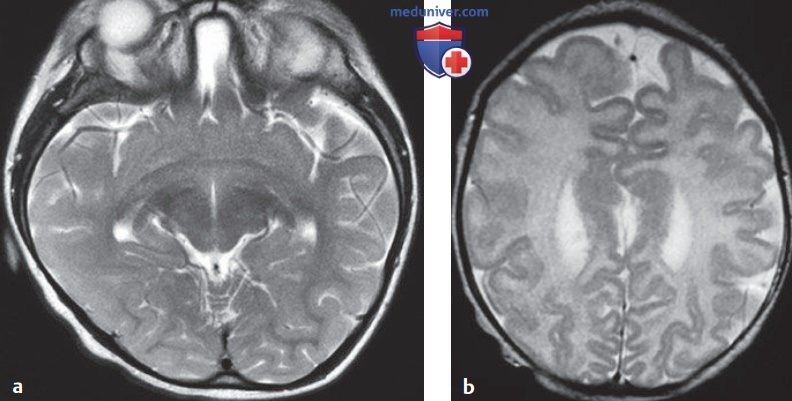
Рисунок 3. Лобарная голопрозэнцефалия. На аксиальных Т2-ВИ (а, b) определяются слияние передних отделов лобных долей и развитие долей в других частях мозга
а) Данные лучевой диагностики:
1. Алобарная: большой моножелудочек с дорсальной кистой, несформированные полушария, отсутствие серпа, мозолистого тела и прозрачной перегородки, слияние таламусов. Может сочетаться с пороками развития лицевого черепа (расщелины лица, ариния, гипотелоризм, циклопия).
2. Семилобарная: передние отделы лобных долей сливаются по срединной линии, межполушарная щель в передних отделах мозга отсутствует. Частично сформированы межполушарная щель в задних отделах мозга, а также затылочные и височные рога боковых желудочков, наблюдается частичное слияние таламусов. Передняя часть мозолистого тела отсутствует, но валик сформирован. Отсутствует прозрачная перегородка. Сочетается с умеренно выраженными пороками развития лицевого черепа.
3. Лобарная: межполушарная щель и желудочки почти полностью сформированы. Сросшиеся нижние части лобных долей, дисгенезия мозолистого тела с нарушением развития только его передней части, неправильно сформированные передние рога боковых желудочков, прозрачная перегородка отсутствует, таламус разделен, наблюдаются нарушения миграции нейронов.
4. Синтелэнцефалия (срединный межполушарный вариант голопрозэнцефалии): межполушарная щель сформирована частично (в передних и задних отделах), наблюдается сращение верхних частей лобных и/или теменных долей. Колено и валик мозолистого тела сформированы, ствол мозолистого тела может частично отсутствовать и/или иметь дефекты. Часто отсутствует прозрачная перегородка.
б) Комментарии. Голопрозэнцефалия представляет собой группу пороков развития, связанных с нарушением дивертикуляции, возникают на 4-6-й неделе беременности. Характеризуется неполным разделением и нарушением дифференцировки переднего мозга (прозэнцефалона) на полушария и доли. Причины: сахарный диабет у матери, воздействие тератогенных факторов и генетические нарушения у плода, такие как трисомия 16 (синдром Патау) и трисомия 18 (синдром Эдвардса).
Семейная голопрозэнцефалия вызвана мутациями генов НРЕ1 в сегменте 21q22.3, НРЕ2 в 2р21, НРЕЗ в 7q36, НРЕ4 в 18р, НРЕ5 в 13q32, НРЕ6 в 2q37, НРЕ7 в 9q22.3, НРЕ8 в 14q13 и НРЕ9 в 2q14. Эти гены контролируют процессы вентральной и дорсальной индукции прозэнцефалона. С голопрозэнцефалией также связаны мутации гена ZIC2. Клинические проявления зависят от тяжести порока и включают раннюю смерть, эпилептические припадки, умственную отсталость, пороки развития лицевого черепа и задержку психомоторного развития.
У больных с синтелэнцефалией часто наблюдаются когнитивные расстройства (от слабых до умеренно выраженных), спастичность и незначительное снижение зрения.