Различают три механизма аритмогенеза. Два из них относятся к нарушениям возникновения импульсов (патологический автоматизм или триггерная активность), и третий — нарушение проведения импульсов (реентри). Встречаются и комбинации этих механизмов.
Автоматизм — это свойство кардиомиоцитов спонтанно генерировать импульсы без предшествующей стимуляции. Триггерная активность — это генерация импульсов в кардиомиоцитах, вызванная деполяризующими колебаниями мембранного напряжения (постдеполяризации), которые возникают вследствие одного или нескольких предшествующих потенциалов действия. Реентри возникает, когда распространяющаяся волна возбуждения не может погаснуть после первоначальной активации ткани; вместо этого в ограниченной зоне происходит блокада проведения.
Волна возбуждения циркулирует вокруг заблокированного участка и реактивирует место первоначального возбуждения после восстановления в нем возбудимости. Реентри лежит в основе большинства клинически значимых рецидивирующих аритмий.
Определение основного механизма нарушения ритма сердца может иметь большое значение для выбора оптимальной стратегии лечения.
Чаще всего для этого используют наблюдения за спонтанным развитием аритмии, особенностями ее начала и купирования, а также реакцию на электрическую стимуляцию с запрограммированной частотой. Однако имеющиеся на данный момент диагностические инструменты не всегда позволяют однозначно определить электрофизиологические (ЭФ) механизмы, лежащие в основе многих клинически значимых нарушений ритма сердца, или их электрогенез.
В частности, существует несколько механизмов, определение природы которых затруднено. Они, по-видимому, имеют фокальное происхождение с центробежным распространением активации (автоматизм, триггерная активность и микрореентри). Это еще больше усложняется тем фактом, что инициация некоторых аритмий может происходить при участии одного механизма, а поддерживаться за счет другого.
Автоматизм, или спонтанная генерация импульса, — это способность кардиомиоцитов спонтанно возбуждаться до порогового уровня деполяризации с генерацией распространяющегося потенциала действия в отсутствие внешней электрической стимуляции. Изменения автоматизма могут быть вызваны усилением нормального автоматизма или аномалиями автоматизма.
Повышенный нормальный автоматизм относится к ускоренной генерации потенциала действия нормальными пейсмейкерными кардиомиоцитами. Такой автоматизм обнаруживается в основных пейсмейкерных кардиомиоцитах сердца, в СА-узле, а также в некоторых вспомогательных или латентных пейсмейкерных кардиомиоцитах, которые, при определенных условиях, могут стать функциональными пейсмейкерными кардиомиоцитами. Генерация импульса является нормальным свойством основных и латентных пейсмейкерных кардиомиоцитов.
Аномальный автоматизм в кардиомиоцитах возникает только при наличии значительных отклонений в их трансмембранных градиентах потенциалов, в частности, в установившейся деполяризации мембраны. Аномальный автоматизм не связан с каким-либо конкретным типом латентных пейсмейкерных кардиомиоцитов. Он может возникать практически в любом участке сердца.
На скорость возникновения импульса в нормальных или патологических пейсмейкерных кардиомиоцитах могут влиять снижение внеклеточного уровня калия, изменения тонуса вегетативной нервной системы, некоторые заболевания сердца или лекарственные препараты.
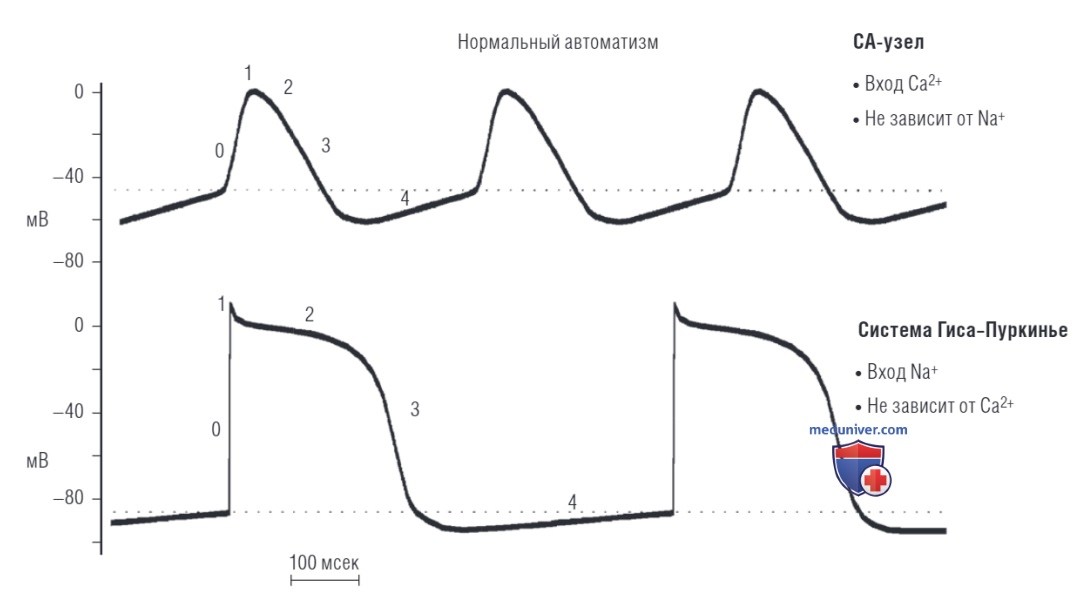
а) Механизмы возникновения автоматизма в пейсмейкерных кардиомиоцитах. Нормальный автоматизм включает спонтанное, медленное, прогрессирующее снижение трансмембранного градиента потенциалов (т.е. разность потенциалов становится менее отрицательной) во время диастолы. Этот процесс известен как «спонтанная диастолическая деполяризация» или «фаза 4 потенциала действия, деполяризация». Когда эта спонтанная деполяризация доходит до порогового уровня (приблизительно -40 мВ), генерируется новый потенциал действия (рис. 1).
Рисунок 1. Нормальный автоматизм сердца. Потенциалы действия кардиомиоцитов синоатриального узла (СА-узла), системы Гиса-Пуркинье показаны со шкалой напряжения по вертикальной оси; пунктирные линии обозначают пороговый потенциал, а цифры на рисунке обозначают фазы потенциала действия. Обратите внимание на качественные различия между двумя типами клеток, а также на разную скорость спонтанной деполяризации
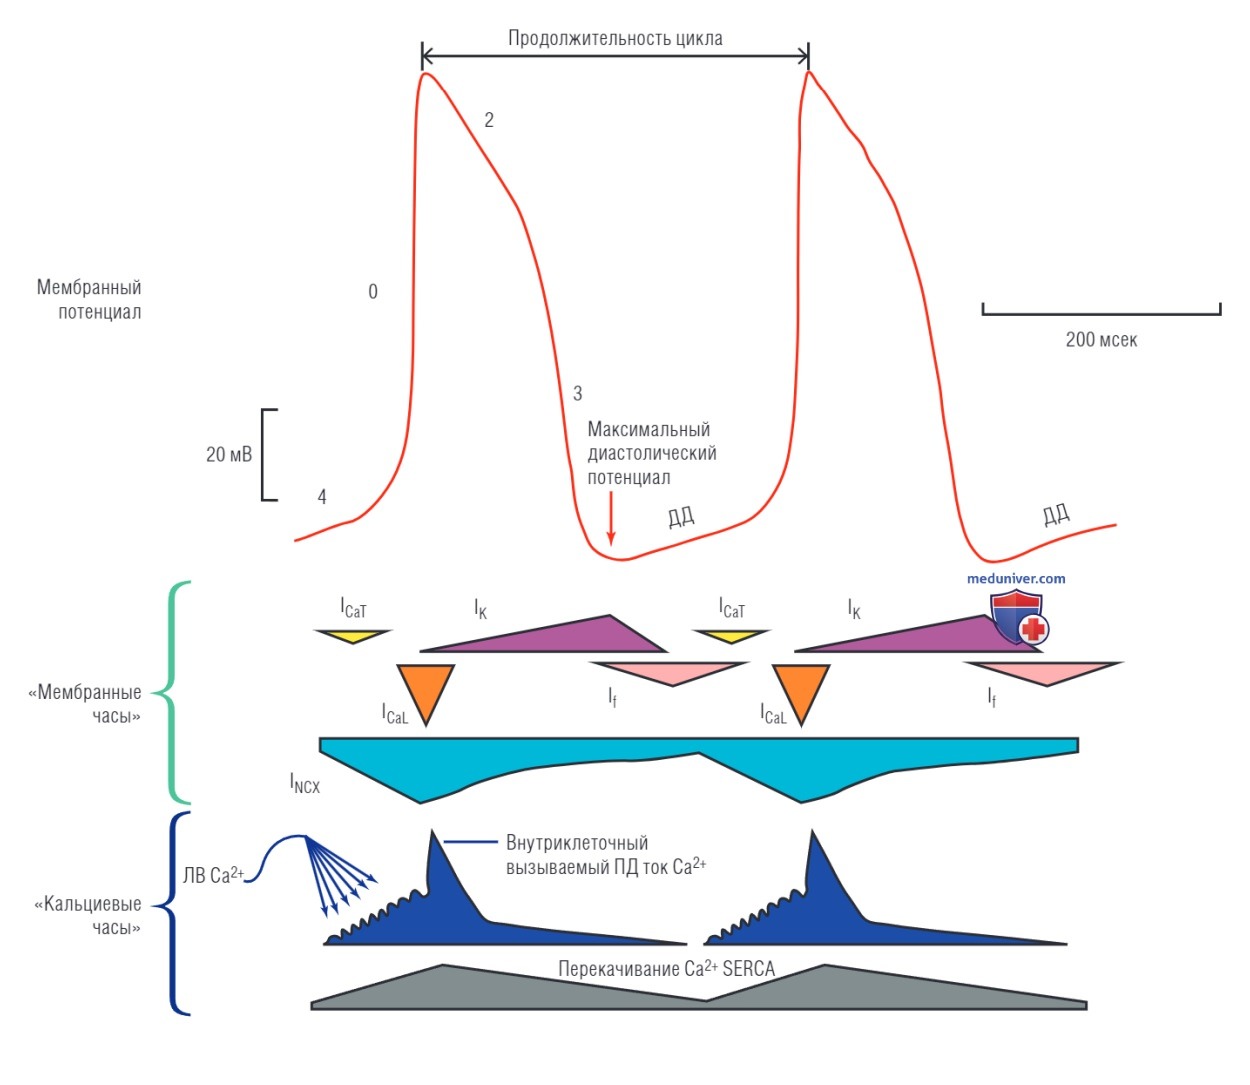
До сих пор остается спорным объяснение ионных механизмов, ответственных за нормальную пейсмейкерную активность в СА-узле. Падение мембранного потенциала во время фазы 4, по-видимому, возникает из-за изменения баланса между положительными входящими токами, которые способствуют деполяризации, и положительными выходящими токами, с увеличением внутриклеточного положительного заряда во время диастолы (т.е. деполяризующим током, направленным в клетку) (рис. 2).
Рисунок 2. Ионные токи, вовлекаемые в генерацию потенциала действия в кардиомиоцитах СА-узла. Типичный потенциал действия спонтанной активности СА-узла сердца кролика показан вверху (красная кривая). Отмечены различные фазы, при этом фаза 4 представляет собой диастолическую деполяризацию (ДД), определяющую характеристику пейсмейкерных клеток. Продолжительность и амплитуда составляющих элементов «мембранных часов» показаны в середине (зеленая скобка). Имеется зависящее от напряжения затухание выходящего тока внутреннего выпрямления К+ (IK) и зависящая от напряжения активация входящих токов If, ICaL, и ICaT. Продолжительность и амплитуда элементов, составляющих «кальциевые часы», показаны внизу (темно-синяя скобка). Вход Са2+ в клетку через ICaL и ICaT приводит к спонтанному локальному высвобождению Са2+ (ЛВ Са2+) из саркоплазматического ретикулума (СР) через каналы RyR2. Во время фазы 4 это повышение общего внутриклеточного Са2+ активирует Na+/Са2+-обменник (NCX1), который генерирует входящий ток INCX (или INa-Ca). Ближе к концу диастолы активация Са2+-каналов L-типа вызывает Са2+-индуцированное высвобождение Са2+ из СР через RyR2-каналы, что приводит к токам Са2+ во всей клетке. Цитоплазматический Са2+ затем удаляется кальциевой аденозинтрифосфатазой саркоплазматического/эндоплазматического ретикулума Са2+ и Na+/Ca2+-обменником сарколеммы. ICaL — ток Са2+ L-типа, потенциал-зависимый; ICaT — ток Са2+ Т-типа, потенци-ал-зависимый; If — “funny” ток; IK — выходящий ток внутреннего выпрямления; INCX — ток натрий-кальциевого обмена, локальное высвобождение Са2*; ПД — потенциал действия
1. Теория ослабления тока IK. В СА-узле отсутствует входящий ток внутреннего выпрямления К+ (IK1), который стабилизирует мембранный потенциал покоя (Em) в нормальных рабочих кардиомиоцитах предсердий и желудочков. Быстро и медленно активируемые выходящие К+ токи задержанного выпрямления (IKr и IKs) отвечают за реполяризацию мембраны в СА-узле. Они затухают после реполяризации и инактивации каналов, вследствие чего значение мембранного потенциала смещается в направлении более положительных равновесных потенциалов других ионов (Na+, Са2+ и Cl-).
Первоначально считалось, что основную роль в активности водителя ритма играет ослабление отсроченной проводимости для К+, активированной во время предшествующего потенциала действия (теория ослабления тока IK). Интерес к такой модели деполяризации пейсмейкерного кардиомиоцита был утрачен после обнаружения тока If. Однако до сих пор считают, что ослабление тока IK вносит определенный вклад в диастолическую деполяризацию (особенно в самую раннюю ее часть).
Это позволяет другим входящим токам деполяризовать мембрану кардиомиоцита во время диастолы. Предполагают, что в пейсмейкерную активность также вовлечены другие ионные токи, неуправляемые и управляемые деполяризацией мембраны (например, токи L-типа [ICaL] и Т-типа [ICaT] Са2+), и неспецифические токи через каналы утечки, а также ток, генерируемый Na+/Са2+-обменником (INa-Ca).
2. «Мембранные часы». Имеющиеся данные свидетельствуют о том, что If ("funny" ток, который, в отличие от большинства потенциал-чувствительных токов, активируется в процессе гиперполяризации, а не деполяризации) является одним из наиболее важных ионных токов, участвующих в регуляции скорости генерации импульсов пейсмейкерными клетками, поэтому его относят к пейсмейкерным токам. Это входящий ток, представляющий собой в основном ток Na+ и, в меньшей степени, ток К2+. Каналы If инактивированы во время деполяризации и фазы плато в начале реполяризации.
Они начинают активироваться в конце потенциала действия, поскольку реполяризация приводит к снижению трансмембранного градиента потенциалов до уровня более отрицательного, чем -50 мВ. Полная активация каналов If происходит примерно при -100 мВ. После активации каналов If, этот ток инициирует деполяризацию мембраны до уровня, при котором активируется ток Са2+ и происходит генерация потенциала действия. В диапазоне его активации, в который входит диапазон напряжения диастолической деполяризации, ток направлен внутрь, и изменение его направления происходит примерно при -10--20 мВ из-за смешанной Na+/К+-проницаемости каналов If.
В конце фазы реполяризации потенциала действия, поскольку активация происходит на фоне затухающего выходящего (зависящего от времени) тока, поток быстро меняется с выходящего на входящий, что приводит к внезапному изменению функционального направления тока от реполяризующего к деполяризующему при максимальном диастолическом потенциале. Основной механизм, в котором принимает участие If, был открыт на основании данных о том, что эффект препаратов, блокирующих If (например, ивабрадин), заключается в замедлении частоты сердечных сокращений, а мутации в генах, кодирующих белки канала If, связаны с замедлением частоты сердечных сокращений.
«Мембранные часы» (также называемые «часы напряжения» или «часы ионных каналов») связаны с потенциал-зависимыми и зависящими от времени мембранными ионными каналами. Их активация связана с активностью пейсмейкерных кардиомиоцитов, включая ослабление выходящего тока К+ внутреннего выпрямления и активацию ряда входящих токов (If, ICaL, ICaT, и INa).
3. «Кальциевые часы». В недавних исследованиях было продемонстрировано, что диастолическая деполяризация в СА-узле может быть инициирована не только током If. Помимо временной и потенциал-зависимости на электрогенные (которые приводят к изменению заряда мембраны) и регуляторные молекулы с наружной стороны мембраны кардиомиоцитов СА-узла оказывают влияние Са2+ и фосфорилирование. Это явление предполагает, что внутриклеточный уровень Са2+ играет важную роль в регуляции автоматизма пейсмейкерных кардиомиоцитов. Полученные данные указывают на вовлечение другого тока в развитие поздней диастолической деполяризации.
Таким образом, ток через Na+/Ca2+-обменник (INa-Ca) активируется субмембранным спонтанным ритмическим локальным выбросом Са2+ из саркоплазматического ретикулума (основное депо Са2+ в клетках СА-узла) через каналы с рианодиновыми рецепторами (RyR2).
Активация локального переменного высвобождения Са2+ не зависит от деполяризации мембраны и обусловлена высоким исходным уровнем фосфорилирования белков, перекачивающих Са2+. Ограниченное по времени высвобождение Са2+ происходит во время более поздней диастолической деполяризации, оно мгновенно запускает экструзию Са2+ из цитозоля через Na+/Ca2+-обменник, работающий в прямом режиме (один Са2+ наружу, три Na+ внутрь).
Это генерирует входящий трансмембранный ток, который вызывает экспоненциальный подъем мембранного потенциала во время поздней диастолической деполяризации, тем самым доводя мембранный потенциал до порогового значения и активации достаточного количества потенциал-зависимых Са2+-каналов L-типа. Это приводит к инициации быстрого подъема следующего потенциала действия (см. рис. ниже).
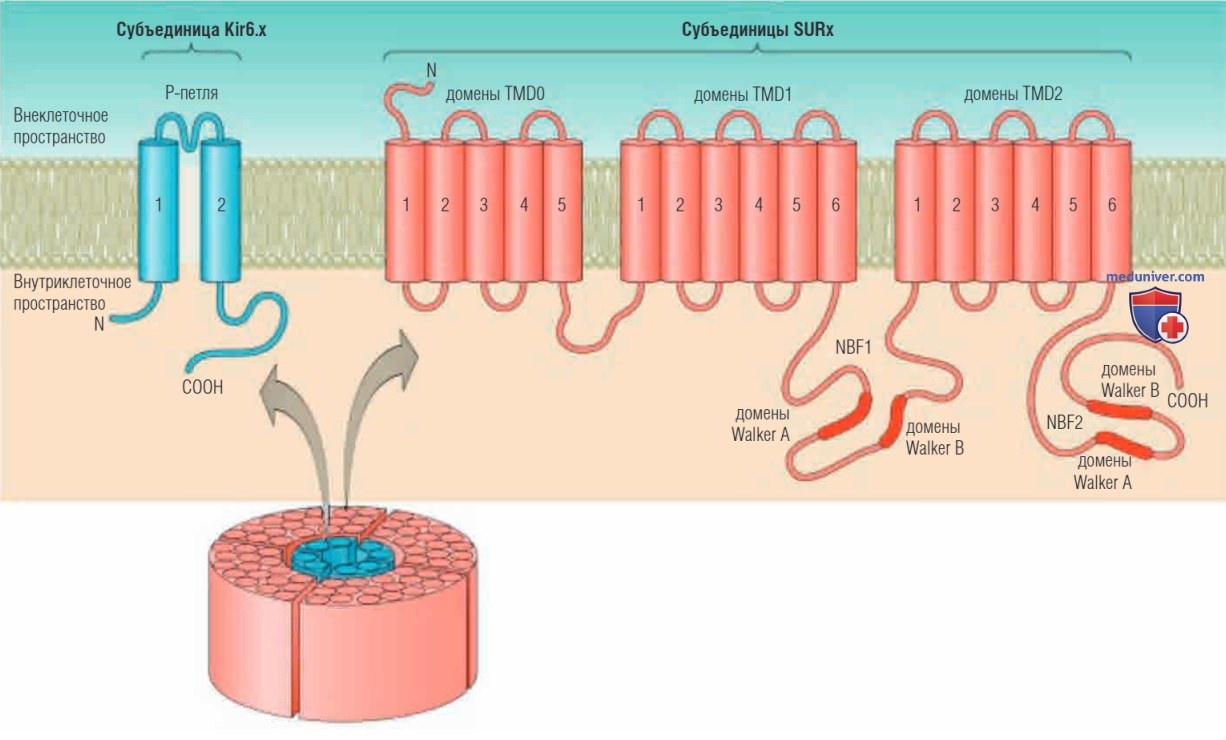
Мембранная топология и структурная организация субъединиц чувствительного к аденозинтрифосфату К+-канала. Канал состоит из четырех членов подсемейства Kir6 (Kir6.1 и/или Kir6.2) и четырех членов семейства рецепторов сульфонилмочевины (SUR1 и/или SUR2; или варианты соединения этих субъединиц). Субъединица Kir6.x имеет две области, охватывающие мембраны (М1 и М2), с внутриклеточными NH2 и СООН-концами. Субъединицы SURx имеют 17 трансмембранных областей, расположенных в трех доменах: TMDO, TMD1 и TMD2. Внутриклеточная нуклеотидная связывающая складка (NBF1) с доменами Walker А и Walker В располагается между TMD1 и TMD2. Вторая внутриклеточная нуклеотидная связывающая складка (NBF2) находится на СООН-конце белка. Считается, что NBF1 связывает (и гидролизует) Mg-АТФ, тогда как Mg-АДФ связывается в основном с NBF2 для стимулирования активности канала. АТФ блокирует канал путем прямого связывания с внутриклеточными доменами Kir6.x, тогда как комплексы нуклеотидов Mg2+ регулируют активность канала путем связывания с внутриклеточными нуклеотидными связывающими складками (NBF1 и NBF2) субъединиц SURx. АДФ — аденозиндифосфат; АТФ — аденозинтрифосфат
Активация Na+/Са2+-обменника регулируется мембранным потенциалом и уровнем Са2+ с внутренней стороны мембраны. Этот обменник не имеет зависящего от времени воротного механизма, как у ионных каналов, но как только увеличивается уровень Са2+ с внутренней стороны мембраны, он активируется и практически мгновенно генерирует входящий ток.
Такой ритмичный, спонтанный внутриклеточный цикл перемещения Са2+ был назван внутриклеточными «кальциевыми часами». Регуляция скорости цикла «кальциевых часов», зависящая от фосфорилирования, в норме является важным регуляторным механизмом частоты и ритма работы пейсмейкерных кардиомиоцитов. Тесная интеграция «кальциевых часов» и «мембранных часов» обеспечивает надежную регуляцию функции пейсмейкерного кардиомиоцита и представляет собой общие «пейсмейкерные часы». Для поддержания работы «кальциевых часов» «мембранными часами» подстраиваются как ионные токи, так и непосредственно форма потенциала действия. «Кальциевые часы» обеспечивают своевременную четкую активацию «мембранных часов» для генерации потенциалов действия.
До конца не выяснена относительная роль If в контроле автоматизма нормальных пейсмейкерных клеток в сравнении с внутриклеточным циклом перемещения Са2+, а также их индивидуальная (или взаимная) значимость в опосредовании положительного и отрицательного хронотропных эффектов нейротрансмиттеров. Взаимодействие между «мембранными часами» ионных каналов и внутриклеточными «кальциевыми часами», а также механизмы, лежащие в основе этих внутриклеточных «кальциевых часов», полностью не раскрыты.
По-видимому, автоматизм вспомогательных пейсмейкерных кардиомиоцитов реализуется по механизму, аналогичному таковому у пейсмейкерных кардиомиоцитов СА-узла.
б) Иерархия пейсмейкерных функций. Автоматизм не ограничивается клетками СА-узла. В физиологических условиях кардиомиоциты в некоторых участках предсердий, в АВ-узле, системе Гиса-Пуркинье также обладают пейсмейкерной активностью. Однако возникновению спонтанной активности в этих клетках препятствует естественная иерархия пейсмейкерных функций, благодаря которой эти кардиомиоциты находятся в латентном состоянии или служат вспомогательными пейсмейкерными кардиомиоцитами.
Скорость спонтанной генерации импульсов кардиомиоцитами СА-узла в норме выше, чем таковая у всех других вспомогательных пейсмейкерных кардиомиоцитов (см. рис. 1). Следовательно, импульсы, генерируемые кардиомиоцитами СА-узла, деполяризуют вспомогательные пейсмейкерные кардиомиоциты и сдерживают их активность до того, как их мембранные потенциалы достигнут порогового уровня. Однако медленно деполяризующиеся пейсмейкерные кардиомиоциты, а также кардиомиоциты с ранее подавленной активностью в предсердии, АВ-узле или желудочке могут активироваться и начать управлять пейсмейкерными кардиомиоцитами СА. Это происходит, если способность генерировать импульсы у пейсмейкерных кардиомиоцитов СА-узла снижается или подавляется (например, обусловленная подавлением автоматизма СА-узла).
Или если импульсы, генерируемые кардиомиоцитами СА-узла, не могут возбуждать дополнительные пейсмейкерные кардиомиоциты (например, блокада исходящих синоатриальных импульсов или атриовентрикулярная [АВ] блокада). Активация латентных, или дополнительных водителей ритма (кардиомиоцитов, выполняющих пейсмейкерную функцию), в таких условиях является важным защитным механизмом, который обеспечивает поддержание активации кардиомиоцитов желудочков. Поскольку спонтанная диастолическая деполяризация является физиологическим явлением, автоматизм, генерируемый такими кардиомиоцитами, классифицируют как нормальный.
У латентных водителей ритма, которые имеют нормальный автоматизм, существует также собственная физиологическая иерархия частот генераций импульсов, причем у предсердных водителей ритма эта частота более высокая, чем у водителей ритма АВ-соединения. При этом последние генерируют импульсы с более высокой частотой, чем водители ритма желудочков.
в) Латентные водители ритма:
1. Латентные водители ритма предсердий. Кардиомиоциты, выполняющие пейсмейкерную функцию, могут быть обнаружены в миокарде предсердий, особенно в crista terminalis, на стыке нижней части правого предсердия (ПП) и нижней полой вены (НПВ), рядом или на евстахиевом гребне возле устья коронарного синуса (КС), в миокарде предсердия, около трикуспидального и митрального клапанов и в мышечных манжетках, которые простираются в полые и легочные вены.
Если возникает временное или постоянное замедление генерации импульсов в кардиомиоцитах СА-узла, латентные водители ритма предсердий могут начать генерировать импульсы в предсердиях. В отличие от нормального СА-узла, эти латентные, или эктопические, водители ритма, как правило, являются кардиомиоцитами с быстрым ответом (по скорости подъема потенциала действия [dV/dt]). Потенциал действия этих кардиомиоцитов опосредуется Na+ токами. Однако при серьезном повреждении латентные водители ритма предсердий не могут генерировать такие потенциалы действия (являющиеся энергозависимыми). Они скорее генерируют потенциалы действия, подобные кардиомиоцитам с медленным ответом (не являющиеся энергозависимыми), опосредованные Са2+ токами.
Автоматизм латентных пейсмейкерных кардиомиоцитов предсердий также может активизироваться в условиях ишемии миокарда, хронических заболеваний легких, приема некоторых лекарств (например, препаратов наперстянки) или алкоголя. Возможно, это является следствием подавления нормальной активности СА-узла.
2. Латентные водители ритма АВ-соединения. Из имеющихся в литературе данных можно предположить, что сам АВ-узел имеет пейсмейкерные кардиомиоциты, но это предположение является спорным. Однако очевидно, что АВ-соединение, которое включает ткань предсердия, АВ-узел, пучок Гиса и волокна Пуркинье, имеет пейсмейкерные кардиомиоциты и обладает способностью к автоматизму.
3. Латентные водители ритма желудочков. В желудочках латентные водители ритма обнаруживаются в системе Гиса-Пуркинье, где волокна Пуркинье способны к спонтанной диастолической деполяризации. Изолированные кардиомиоциты системы Гиса-Пуркинье разряжаются спонтанно со скоростью от 15 до 60 уд/мин, тогда как кардиомиоциты миокарда желудочков обычно характеризуются спонтанной диастолической деполяризацией и не обладают автоматизмом. Относительно медленная скорость самопроизвольной разрядки у кардиомиоцитов системы Гиса-Пуркинье, постепенно снижающаяся от пучка Гиса к дистальным ветвям Пуркинье, служит гарантией того, что активность кардиомиоцитов в системе Гиса-Пуркинье будет подавляться за счет большей скорости генерации импульсов в СА-узле, а также вышележащих пейсмейкерных кардиомиоцитов предсердий и АВ-соединения.
Однако при определенных условиях, как например при инфаркте миокарда (ИМ), может отмечаться усиление автоматизма в волокнах Пуркинье. В этом случае некоторые волокна Пуркинье, которые после ИМ остаются жизнеспособными, генерируют умеренно сниженные максимальные диастолические мембранные потенциалы и, таким образом, ускоряют скорость спонтанных разрядов.
г) Регуляция функций водителей ритма. Скорость, с которой пейсмейкерные кардиомиоциты СА-узла генерируют импульсы, определяется взаимодействием трех факторов: максимального диастолического потенциала, порогового уровня деполяризации, при котором возникает потенциал действия, и скорости (наклон на графике) деполяризации фазы 4. Изменение какого-либо из этих факторов влечет за собой изменение времени, необходимого для реализации фазы 4 деполяризации, смещения мембранного потенциала от его максимального диастолического значения до порогового. Следствием этого будет различная скорость возникновения импульса.
СА-узел иннервируется парасимпатическим и симпатическим отделами нервной системы, и баланс между ними играет важную роль в регуляции частоты генерируемых импульсов. Классическая концепция была основана на взаимовлиянии различных отделов вегетативной нервной системы. Однако в более поздних исследованиях было показано, что существуют динамические взаимодействия, ориентированные на потребности, а также было изучено анатомическое распределение волокон, позволяющее обоим отделам действовать весьма избирательно. Мускаринчувствительные холинорецепторы и β1-адренорецепторы неравномерно распределены в кардиомиоцитах СА-узла и вовлекаются и в управление скоростью деполяризации и в распространение импульса.
1. Активация парасимпатических влияний. Активация парасимпатических влияний снижает скорость спонтанной разрядки СА-узла, тогда как их прекращение ускоряет автоматизацию СА-узла. Ацетилхолин, главный нейротрансмиттер парасимпатического отдела нервной системы, подавляет спонтанную генерацию импульсов в СА-узле за счет увеличения проводимости мембраны для К+. Ацетилхолин действует на мускаринчувствительные М2-холинорецепторы, в результате чего происходит активация Gi-белка. Это впоследствии приводит к активации IKACh (активируемого ацетилхолином подтипа К+ тока внутреннего выпрямления) в кардиомиоцитах СА-узла и АВ-узла, а также предсердий, волокон Пуркинье и желудочков.
Усиление выходящего реполяризующего К+ тока приводит к гиперполяризации мембраны (т.е. потенциал покоя и максимальный диастолический потенциал становятся более отрицательными). Возникающая гиперполяризация мембранного потенциала увеличивает время, необходимое для деполяризации мембранного потенциала до порогового значения, и тем самым подавляет автоматизм в СА-узле. Кроме того, активация Gi-белка приводит к ингибированию аденилатциклазы, активированной p-адренорецепторами. Это приводит к снижению количества циклического аденозинмонофосфата (цАМФ) и ингибированию протеинкиназы А, с последующим прекращением входящего тока через Са2+-каналы L-типа (ICaL).
Снижение поступления Са2 и последующее замедление активности водителя ритма приводит к снижению скорости диастолической деполяризации. Ингибирование аденилатциклазы, активированной β-адренорецепторами, также может подавлять внутренний ток If.
2. Активация симпатических влияний. Высвобождаемые большим количеством симпатических нервов, а также мозговым веществом надпочечников катехоламины повышают скорость генерации импульса в СА-узле. Стимуляция β1-адренорецепторов катехоламинами усиливает ICaL за счет увеличения количества цАМФ и активации системы протеинкиназы А. Увеличение ICaL приводит к увеличению наклона диастолической деполяризации и увеличивает активность пейсмейкерных клеток. Перераспределение Са2+ может также увеличить полноту и скорость дезактивации быстрого (IKr) и медленного (IKs) К+ токов задержанного выпрямления. Последовавшее за этим снижение противоположного выходящего тока приводит к дальнейшему увеличению входящего тока.
Действие катехоламинов также может способствовать увеличению входящего тока If, сдвигая зависимость этого тока от напряжения в сторону более положительных потенциалов, тем самым способствуя увеличению наклона на графике фазы 4 и увеличивая скорость генерации импульса в СА-узле.
Помимо изменения проводимости для ионов, изменение вегетативного тонуса может вызывать изменение скорости генерации импульсов в СА-узле за счет смещения локализации пейсмейкерной зоны в рамках комплекса кардиомиоцитов водителя ритма. Анализ активации СА-узла методом картирования показывает, что при более высоких скоростях генерации импульсов обычно импульс исходит от верхней части СА-узла, тогда как при более медленных скоростях он обычно возникает в нижней части СА-узла. СА-узел можно изолировать и отделить от окружающих кардиомиоцитов предсердий, за исключением ограниченного количества участков с исходящей импульсацией.
В зависимости от происхождения, импульсы от смещенной зоны пейсмейкерных кардиомиоцитов могут распространяться по разным проводящим путям в предсердиях. В результате на фоне изменений тонуса автономной нервной системы происходят сдвиги зоны пейсмейкерных кардиомиоцитов, что может сопровождаться изменениями частоты генерации импульсов в СА-узле. В краниальной части СА-узла наблюдается большая плотность волокон блуждающего нерва, и активация парасимпатического отдела нервной системы смещает центр водителя ритма в более каудальную область комплекса водителя ритма, что приводит к замедлению частоты сердечных сокращений.
Напротив, активация симпатического отдела нервной системы или прекращение стимуляции блуждающего нерва смещает центр водителя ритма более краниально, что приводит к увеличению частоты сердечных сокращений.
Латентные водители ритма, локализующиеся в предсердиях, атриовентрикулярном соединении, системе Гиса-Пуркинье, также находятся под автономным контролем: активация симпатических влияний усиливает активность водителя ритма через стимуляцию β1-адренорецепторов, а активация парасимпатического отдела нервной системы ингибирует активность водителя ритма через стимуляцию мускаринчувствительных рецепторов.
3. Прочие влияния. По аналогии с активацией парасимпатических влияний аденозин связывается со специфическими A1-рецепторами, активируя IKACh и усиливая выходящий IK. Подобным образом он воздействует на каналы If.
Введение препаратов наперстянки может оказывать два эффекта на скорость генерации импульсов в СА-узле. Их введение может оказывать прямое положительное хронотропное действие на СА-узел через деполяризацию мембраны, вызываемую ингибированием K+/Na+-насоса. Снижение максимального диастолического мембранного потенциала сокращает время, необходимое для изменения мембранного потенциала до порогового уровня, и тем самым увеличивает скорость спонтанной генерации импульса. Однако введение препаратов наперстянки также вызывает усиление тонуса блуждающего нерва, что уменьшает спонтанную активацию водителя ритма.
Повышение активности латентного водителя ритма, помимо активации симпатических влияний, может быть вызвано другими факторами. На нормальный автоматизм могут влиять некоторые болезни сердца. Ингибирование электрогенного K+/Na+-насоса приводит к усилению входящего тока во время диастолы из-за уменьшения выходящего тока, обычно генерируемого насосом. Следовательно, автоматизм латентных водителей ритма может усилиться до уровня, достаточного для возникновения нарушения ритма сердца. Такое может произойти при длительной гипоксии, ишемии или в присутствии токсичных концентраций препаратов наперстянки, когда происходит истощение запасов аденозинтрифосфата (АТФ).
Активность K+/Na+-насоса может быть снижена при гипокалиемии. Тем самым снижается исходный реполяризующий ток, но усиливается диастолическая деполяризация. В итоге будет наблюдаться увеличение скорости генерации импульса пейсмейкерных кардиомиоцитов. Кроме того, автоматизм может быть усилен током между частично деполяризованным участком миокарда и нормально поляризованными латентными водителями ритма. Полагают, что этот механизм лежит в основе некоторых эктопических комплексов, возникающих на границах ишемизированных областей в желудочке. Относительно повышенный внеклеточный уровень К+ может привести к снижению максимального диастолического потенциала (т.е. стать менее отрицательным) и увеличению скорости генерации импульса пейсмейкерными клетками.
Однако более значительное увеличение внеклеточного уровня К+ делает сердце невосприимчивым ввиду деполяризации мембраны и инактивации тока Na+ (INa).
Имеющиеся данные свидетельствуют о том, что активные и пассивные изменения в механической работе сердца обеспечивают обратную связь для регуляции частоты сокращений и ритма сердца и способны влиять как на возникновение, так и на распространение возбуждения в сердце. Такой тип перекрестной связи между электрической и механической работой сердца называют механоэлектрической обратной связью. Эта связь вовлечена в адаптацию частоты сердечных сокращений к изменениям механической нагрузки, и это может служить объяснением того, как осуществляется точная регуляция ритма сердца.
Острое механическое растяжение миокарда усиливает автоматизм пейсмейкерных кардиомиоцитов, вызывая обратимую деполяризацию клеточной мембраны и укорочение потенциала действия. Механоэлектрическая обратная связь реализуется при участии механочувствительных ионных каналов и АТФ-зависимых К+-каналов. Полагают, что Na+ и Са2+, проникающие в клетки по неселективным ионным каналам, вносят вклад в развитие нарушений ритма сердца, обусловленных механическим растяжением сердца.