Моноклональная гаммапатия и множественная миелома вызывают множественные паттерны невропатии, включая симметричную полиневропатию дистальных отделов; POEMS-синдром (polyneuropathy — полиневропатия, organomegaly — органомегалия, endocrinopathy — эндокринопатия, myeloma protein — М-протеин, skin changes — поражения кожи); амилоидоз легкой цепи; и приобретенный демиелинизирующий синдром дистальных отделов, который является вариантом хронической воспалительной демиелинизирующей полирадикулоневропатии, характеризующейся наличием АТл к миелин-ассоциированному гликопротеину у 50% пациентов.
Мультифокальная моторная невропатия может сопровождаться гаммапатиями IgM со специфичностью к ганглиозиду GM1 (рассмотрен ранее). Пациенты с типичной хронической воспалительной демиелинизирующей полирадикулоневропатией имеют моноклональную гаммапатию при отсутствии специфических синдромов, рассмотренных ниже; однако лечение и ответ на него аналогичны у пациентов без гаммапатии.
а) Невропатия при моноклональной гаммапатии неопределнного значения. При моноклональной гаммапатии в области β-γ-электрофореза сывороточного белка присутствует аномальный спайк (по-разному называемый парапротеином, моноклональным белком, М-протеином), состоящий из Ig одного и того же изотипа, продуцируемых одним клоном аномально пролиферирующих лимфоцитов/плазматических клеток.
В некоторых случаях М-протеин является частью злокачественного лимфопролиферативного заболевания, такого как множественная миелома, солитарная плазмоцитома (IgG и IgA), макроглобулинемия Вальденстрема, хронический лимфолейкоз, первичный амилоидоз, криоглобулинемия.
Однако в большинстве случаев моноклональная гаммапатия изначально не связана ни с одним из этих расстройств и классифицируется как моноклональная гаммапатия неопределенного значения, хотя пациенты с данной патологией имеют 1% риск прогрессирования в течение года до миеломы/другого гематологического заболевания.
1. Эпидемиология. Моноклональная гаммапатия встречается у 5-8% больных периферической невропатией неизвестной этиологии. Однако моноклональная гаммапатия неопределенного значения встречается часто у 1% населения >50 лет и у 3% >70 лет.
Большинство пациентов с моноклональной гаммапатией неопределенного значения не имеют невропатии. В некоторых случаях сочетание невропатии и наличия М-протеина может быть совпадением.
Распространенность невропатии выше у пациентов с М-протеинами IgM по сравнению с IgG/IgA. Распространенность симптоматической невропатии, вызванной моноклональной гаммапатией IgM, у пациентов >50 лет 20:100 000 человек. У половины таких пациентов М-протеин вступает в реакцию либо с углеводными фрагментами HNKl-ассоциированного с миелином гликопротеина, либо с другими гликопротеинами (MPZ, РМР22) и гликолипидами [сульфоглюкуронилпараглобозид (SGPG) и лактозаминилпараглобозид (SGLPG)].
М-протеины IgM при невропатии могут связываться с другими невральными АГн.
У пациентов с моноклональной гаммапатией IgG взаимосвязь с невропатией менее четкая, чем при гаммапатии IgM. Хотя около 10% пациентов с множественной миеломой имеют невропатию, в большинстве случаев М-протеин не вступает в реакцию с невральным АГн, и улучшения при проведении иммунотерапии не наступает.
2. Патофизиология. Патобиология невропатии, обусловленной моноклональной гаммапатией неопределенного значения и множественной миеломой, неизвестна.
3. Клинические проявления. Пациенты с моноклональной гаммапатией неопределенного значения обычно имеют медленно прогрессирующую дистальную симметричную периферическую полиневропатию, которая клинически неотличима от криптогенной сенсорной периферической невропатии. Пациенты с множественной миеломой также обычно имеют медленно прогрессирующую, больше сенсорную, чем моторную периферическую полиневропатию, хотя были описаны формы с преобладанием моторного компонента.
4. Диагностика. Диагноз основан на выявлении моноклональной гаммапатии при электрофорезе сывороточного белка/иммуноэлектрофорезе. Иммуноэлектрофорез обладает более высокой чувствительностью, чем электрофорез сывороточного белка, но последний необходим для определения тяжелой и легкой цепей моноклональной гаммапатии неопределенного значения. Пациенты с гаммапатией (не IgG), анемией, системными симптомами/гаммапатией с высоким уровнем М-протеина (>15 г/л) требуют полного гематологического обследования.
Пациентам с дистальной симметричной сенсорной полиневропатией, низким уровнем моноклональных IgG/IgM и нормальными гематологическими показателями необходимо ежегодно измерять уровень парапротеина. Наличие слабости дистальных отделов, тремора, сильной боли, вегетативной дисфункции/быстрого прогрессирования должно побудить к расширению диагностики с целью выявления другой причины невропатии, либо обусловленной моноклональной гаммапатией (например, POEMS-синдром, см. ниже), либо отдельным расстройством.
5. Лечение. Лечение невропатии при моноклональной гаммапатии неопределенного значения в основном симптоматическое. Лечение лежащей в основе моноклональной гаммапатии не уменьшает симптомы самой невропатии. Лечение же множественной миеломы может облегчить симптоматику невропатии.
6. Прогноз. У пациентов с поддающейся лечению миеломой в >50% случаев наблюдается уменьшение симптомов невропатии. Прогноз такой же, как при миелите. У пациентов с моноклональной гаммапатией неопределенного значения течение заболевания обычно сходное с течением криптогенной сенсорной периферической невропатии, с медленным прогрессированием и минимальной инвалидизацией.
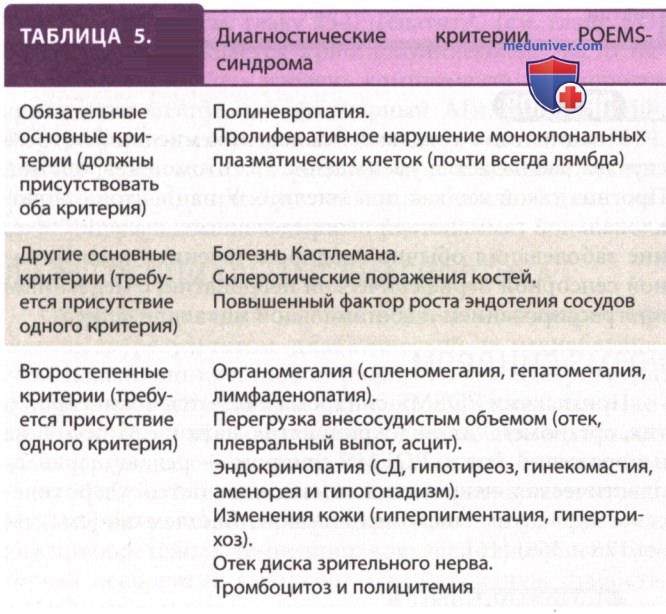
б) POEMS-синдром. Признаками POEMS-синдрома являются полиневропатия, органомегалия, эндокринопатия, наличие М-протеина и поражений кожи. POEMS-синдром — редкая паранеопластическая невропатия, вызванная остеосклеротическим вариантом миеломы/болезнью Кастлемана.
1. Эпидемиология. Примерно 50% пациентов с остеосклеротической формой миеломы имеют невропатию.
2. Патофизиология. Основной механизм невропатии при POEMS-синдроме неизвестен, хотя частое повышение вазоактивных факторов роста, таких как фактор роста эндотелия сосудов, уровни которого коррелируют с тяжестью заболевания, свидетельствует об изменении проницаемости сосудов в качестве способствующего механизма.
3. Клинические проявления. Невропатия обычно проявляется онемением и болью в дистальных отделах, прогрессирующих до слабости, что часто является паттерном полиневропатии, проявления которой зависят от длины нерва. Прогрессирующий характер и выраженность слабости часто предполагают хроническую воспалительную демиелинизирующую полирадикулоневропатию, хотя при POEMS-синдроме слабость проксимальных отделов встречается реже.
При общем физикальном обследовании следует провести диагностику на наличие органомегалии (гепатомегалии, спленомегалии, лимфаденопатии), признаков объемной перегрузки (отека, асцита, плеврального выпота), эндокринопатии (СД, гипотиреоза, гинекомастии, аменореи и гипогонадизма) и кожных изменений.
4. Диагностика. Моноклональный белок обычно имеет лямбда-легкую цепь, и любой пациент с прогрессирующей невропатией/подозрением на хроническую воспалительную демиелинизирующую полирадикулоневропатию с лямбда-моноклональной гаммапатией должен быть тщательно обследован на наличие POEMS-синдрома, как и пациенты, которые, вероятно, имеют хроническую воспалительную демиелинизирующую полирадикулоневропатию, но не реагируют на иммунотерапию.
Важные диагностические признаки включают общие изменения кожи, например гиперпигментацию/гипертрихоз, отек, гинекомастию и отек диска зрительного нерва. Однако у большинства пациентов не проявляется полный спектр симптомов POEMS-синдрома (табл. 5).
При исследовании нервной проводимости часто отмечаются некоторые признаки демиелинизации, хотя более характерна утрата аксонов. Уровень фактора роста эндотелия сосудов у многих пациентов повышается до >200 пг/мл (ЧС 68%/95%), и концентрация увеличивается по мере прогрессирования заболевания.
5. Лечение. Терапия при POEMS-синдроме направлена на клональную экспансию плазматических клеток. Методы лечения включают облучение остеосклеротических поражений, системную XT и трансплантацию аутологичных стволовых клеток. Методы лечения, рекомендуемые при хронической воспалительной демиелинизирующей полирадикулоневропатии, обычно неэффективны.
в) Невропатия при амилоидозе легкой цепи. Амилоидоз легкой цепи, который имеет много общих черт с наследственными формами амилоидоза, поражает периферический нерв у 20% пациентов. Обычно поражаются сердце и почки.
1. Эпидемиология. Амилоидоз легкой цепи чаще встречается у мужчин, чем у женщин (2:1). Средний возраст начала заболевания — 60 лет.
2. Патофизиология. Моноклональные легкие цепи, лямбда/каппа, неправильно складываются и агрегируются в β-складчатые листы, которые откладываются в чувствительных тканях. Наиболее часто вовлеченными тканями являются почки, печень, сердце, карпальный канал и периферическая НС.
3. Клинические проявления. У пациентов, как правило, развивается активно прогрессирующая дистальная симметричная полиневропатия, которая обычно сопровождается болью и вегетативной дисфункцией, часто характерны усталость и необъяснимое снижение МТ. Распространенным проявлением является ортостатическая гипотензия, мужчины часто отмечают эректильную дисфункцию. У небольшой части пациентов невропатия не сопровождается болью/выраженными вегетативными симптомами. Обычно вовлекаются другие системы органов, что чаще всего приводит к почечной недостаточности и СН.
4. Диагностика. У большинства пациентов с амилоидозом легких цепей обнаруживаются свободные легкие цепи в моче. Для подтверждения диагноза необходимо обследование тканей, обычно с помощью биопсии костного мозга и жировой ткани/аспирационной биопсии. Может потребоваться биопсия других пораженных тканей.
5. Лечение. Лечение состоит из системной XT и транс-I плантации стволовых клеток (для подходящих кандидатов). В случае успеха лечение может привести к стабилизации состояния.
г) Дистальный приобретенный демиелинизирующий синдром. Дистальный приобретенный демиелинизирующий синдром, являющийся вариантом хронической воспалительной демиелинизирующей полирадикулоневропатии, преимущественно поражает дистальные сегменты нерва, приводит к дистальной слабости и онемению, часто с тремором.
1. Патофизиология. У пациентов с IgM М-протеинами, которые вступают в реакцию с миелин-ассоциированным гликопротеином (MAG), биопсия нерва демонстрирует сегментарную демиелинизацию с отложениями М-протеина и комплемента. Миелиновые пластинки часто обнаруживаются при биопсии икроножного нерва, но данный вид обследования необязателен для постановки диагноза. Высокие титры (>1:10 000) АТл IgM к MAG обусловливают развитие невропатии, а интраневральная/системная инъекция анти-MAG IgM М-протеинов вызывает комплемент-опосредованную демиелинизацию нервов у животных.
2. Клинические проявления. У большинства пациентов с анти-MAG невропатиями в 60-70 лет наблюдаются дизестезии и парестезии в ногах и неустойчивость при ходьбе из-за потери проприоцепции. Впоследствии развивается дистальная слабость, у многих пациентов развивается выраженный постуральный и акционный тремор. Инвалидизация и снижение качества жизни наступают вследствие слабости, тремора, атаксии и утомляемости. При физикальном обследовании выявляется сенсорная невропатия крупных волокон, зависящая от длины пораженного нерва.
3. Диагностика. При исследованиях нервной проводимости выявляются признаки дистальной демиелинизации с заметно увеличенными дистальными латентностями моторных ответов. Наличие моноклональной гаммапатии IgM с высоким титром анти-MAG АТл наблюдается у 50% больных.
4. Лечение. Пациенты с анти-MAG невропатией и дистальным приобретенным демиелинизирующим синдромом не так хорошо реагируют на иммунотерапию, как пациенты с типичной хронической воспалительной демиелинизирующей полирадикулоневропатией. По данным одного небольшого исследования, ритуксимаб не вызвал существенного улучшения. Несколько других ЛП были неэффективны.