Эктопическое отложение жира как причина сахарного диабета 2 типа у детей - по руководству США
За последние несколько лет были получены существенные новые данные о прогрессировании инсулинорезистентности до СД 2-го типа. Четко установлена связь между ожирением и СД 2-го типа. В дополнение к проценту жировой массы в организме в развитии СД 2-го типа важную роль играет и распределение жировой ткани.
Накопление висцерального жира и абдоминального жира было ассоциировано с более высокими уровнями инсулинорезистентности, чем накопление подкожного жира в области бедер или ягодиц. Резистентность жировой ткани и распределение избыточной жировой ткани в другие органы, включая скелетные мышцы и особенно печень, могут играть наиболее важную роль в развитии инсулинорезистентности и прогрессировании СД 2-го типа.
У пациентов с инсулинорезистентностью уменьшается захват глюкозы и СЖК жировой тканью. Повышается скорость липолиза и нарушается клиренс триглицеридов в связи со снижением регулирования липопротеинлипазы. Резистентность к инсулину обусловлена изменениями в экспрессии цитокинов адипоцитов.
Накоплению избыточного топлива в периферических тканях способствует резистентность к лептину, который в норме стимулирует окисление жирных кислот в тканях и ингибирует липогенез. В жировой ткани у пациентов с ожирением происходит повышенная экспрессия ФНОα, ИЛ-6 и резистина, при этом экспрессия адипонектина снижается. ФНОα и резистин ингибируют инсулиноопосредованный захват глюкозы и СЖК, а также синтез триглицеридов в жировой ткани и, как и катехоламины, вызывают липолиз и высвобождение СЖК из жировой ткани.
Липолитические эффекты усиливаются ИЛ-6, который ингибирует липопротеинлипазу и отложение триглицеридов в жировой ткани. Необходимо отметить, что ИЛ-6 и ФНОα уменьшают экспрессию адипонектина в культуральных преадипоцитах, что частично объясняет сниженную регуляцию адипонектина при ожирении. Концентрации адипонектина в плазме имеют обратную связь с ИМТ, окружностью талии и жировыми отложениями в области живота и более повышены у женщин по сравнению с мужчинами.
Уровни адипонектина коррелируют с чувствительностью к инсулину у детей и у взрослых, а направленное удаление адипонектина приводит к эффекту в виде диетозависимой резистентности к инсулину в скелетных мышцах и печени.
Повышение уровня СЖК, триглицеридов и циркулирующих адипоцитокинов в плазме в условиях резистентности к лептину оказывает сильное влияние на действие инсулина в скелетных мышцах. Анализ биопсии мышечной ткани у взрослых с инсулинорезистентностью показал уменьшение фосфорилирования тирозина инсулинового рецептора и IRS-1, сниженную активность киназы IRS-1, связанного с фосфатидилинозитолом-3, и нарушение фосфорилирования треонина и серина Akt.
Считается, что данные дефекты в сигнализации инсулина вызываются внутримышечным клеточным накоплением триглицеридов (IMCL) или других видов липидов. Высокое внутримышечное клеточное содержание липидов (IMCL) в скелетных мышцах было связано с нарушением толерантности к глюкозе у молодых пациентов с ожирением. У взрослых пациентов без СД и ожирения с высоким IMCL также наблюдалась более высокая инсулинорезистентность в скелетных мышцах по сравнению со взрослыми с нормальным уровнем IMCL.
Накопление липидов в клетках мышц может частично отражать наследственный дефект окислительного фосфорилирования в митохондриях. Ингибирование фосфорилирования Akt нарушает захват глюкозы в скелетных мышцах посредством снижения экспрессии, транслокации и/или активности транспортера глюкозы-4. Результатом этого является прогрессирующее снижение неокислительной утилизации глюкозы, стимулированной инсулином.
Эктопическое отложение жира в печени также играет важную роль в прогрессировании инсулинорезистентности до СД 2-го типа. Синтез жира в печени осуществляется путем синтеза de novo, а также посредством этерификации жирных кислот. Синтез липидов de novo осуществляется путем поставки глюкозы из других инсулинорезистентных тканей (включая скелетные мышцы), а также в результате компенсаторной гиперинсулинемии, которая сопровождает инсулинорезистентность. Основным источником внутрипеченочного синтеза липидов является этерификация СЖК.
Скорость потока СЖК повышается у пациентов с ожирением верхней части тела по абдоминальному типу по сравнению с пациентами с ожирением нижней части тела или худыми субъектами. СЖК, получаемые из висцерального жира, транспортируются через печеночную вену в печень и используются для синтеза триглицеридов; портальный поток СЖК повышается пропорционально объему висцерального жира.
Жировая дистрофия печени является первым этапом в развитии НАЖБП. НАЖБП определяется как наличие макровезикулярного стеатоза в не менее 5% гепатоцитов при отсутствии воздействия алкоголя, злоупотребления препаратами или другими лекарственными средствами, вызывающими заболевания печени. НАЖБП может разрешиться, может прогрессировать до стеатогепатита (НАСГ) или в большинстве тяжелых случаев привести к развитию цирроза печени.
НАЖБП является наиболее частым хроническим заболеванием печени у детей и взрослых в США. По предварительным данным, это заболевание будет встречаться у 50% всех взрослых к 2030 г.
Исследования у животных и человека показывают сильную связь НАЖБП и инсулинорезистентности, независимо от ожирения. У крыс НАЖБП возникала через 3 сут после получения питания, содержащего большое количество жиров. Это привело к замедлению подавления инсулина при глюконеогенезе в печени без значительных изменений массы тела, отложений жировой ткани или инсулинорезистентности в скелетных мышцах.
Исследования у пациентов с липодистрофией — заболеванием, характеризующимся сниженным количеством подкожной и висцеральной жировой ткани и высокой степенью эктопического отложения жира, подтвердили связь между степенью жировой дистрофией печени и тяжестью инсулинорезистентности у пациентов, не страдающих ожирением.
Если лекарственная терапия была направлена на улучшение состояния печени при жировой дистрофии, то у таких пациентов решалась проблема с инсулинорезистентностью. Недавнее исследование, изучавшее роль жировой дистрофии в инсулинорезистентности у подростков с ожирением, продемонстрировало, что, несмотря на отсутствие различий в ИМТ, уровне IMCL или количестве висцерального жира, у группы пациентов с жировой дистрофией печени наблюдалась повышенная инсулинорезистентность по сравнению с группой без поражения печени.
Другое исследование показало, что среди детей с ожирением и НАЖБП повышенные показатели повреждения печени коррелировали с более высокой инсулинорезистентностью у представителей латиноамериканской и европеоидной популяции, однако у детей и взрослых в популяции афроамериканцев данного явления не наблюдалось. Полученный результат указывает на диссоциацию между степенью повреждения печени и степенью инсулинорезистентности.
Тогда как механизм развития инсулинорезистентности, обусловленной эктопическим отложением жира, еще не полностью изучен, появились данные о влиянии диацилглицерола. Диацилглицерол является сигнальным промежуточном веществом для протеинкиназы С. Данное вещество повышено во внутриклеточном компартменте у пациентов с более высоким показателем IMCL, а также у пациентов с НАЖБП.
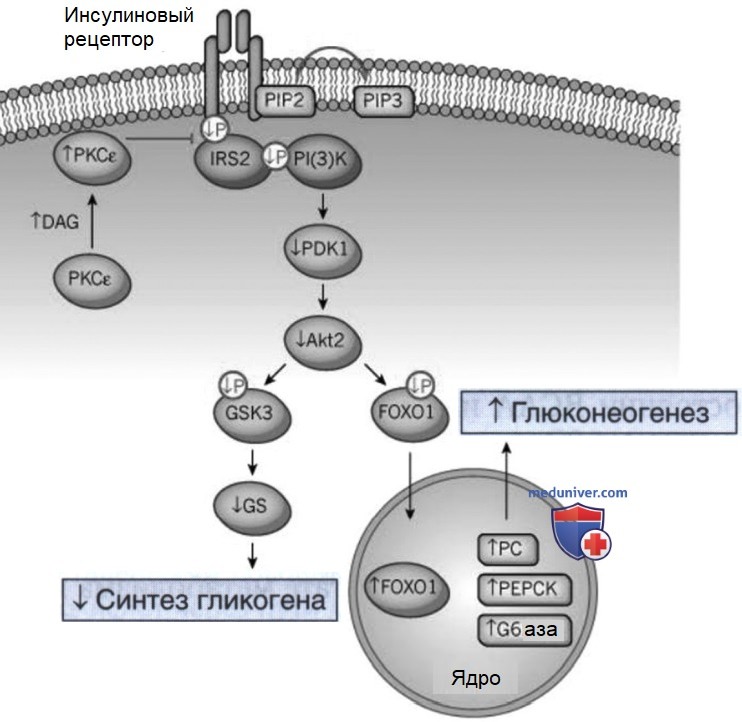
Диацилглицерол способствует развитию инсулинорезистентности посредством путей метаболизма протеинкиназы-С, вовлеченного в захват глюкозы, а также в неокислительный метаболизм глюкозы. Уровни диацилглицерола в печени были повышены у крыс с НАЖБП и инсулинорезистентностью, обусловленными рационом питания. Наблюдалась повышенная транслокация первичной новой изоформы протеинкиназы С в печени, протеинкиназы Сε в цитоплазматическую мембрану, где она связывается и ингибируется в результате внутриклеточной активности тирозинкиназы инсулинового рецептора.
Это привело к снижению гликогенеза, обусловленного инсулином, и подавлению глюконеогенеза (рис. ниже). У крыс с НАЖБП и сниженной регуляцией протеинкиназы-С в результате действия химических средств активность инсулина в печени была нормальной, несмотря на высокие уровни диацилглицерола и содержания липидов в печени.
Молекулярный механизм, с помощью которого избыток диацилглицерола приводит к инсулинорезистентности в печени и гипергликемии. Повышение уровня диацилглицерола (DAG) в печени вызывает активацию протеинкиназы Сε (РКСε) и транслокацию на клеточную мембрану, что приводит к ингибированию сигнализации инсулина. Сниженное фосфорилирование субстрата инсулинового рецептора-2 (IRS2) и PI(3)К нарушает активность Akt2 путем уменьшения активности 3-фосфоинозитид-зависимой протеинкиназы 1 (PDK1), подавляя гликогеновое фосфорилирование синтазы киназы-3 гликогенсинтазы (GSK3) и уменьшая синтез гликогена в печени, стимулируемый инсулином, путем снижения активности гликогенсинтазы (GS). Нарушенная активность Akt2 также уменьшает подавление инсулином глюконеогенеза в печени посредством стимуляции транслокации белка FOXO1 в ядро в связи со снижением фосфорилирования и повышением экспрессии белков глюконеогенеза, пируваткарбоксилазы (PC), фосфоенолпируваткарбоксикиназы (РЕРСК), глюкозо-6-фосфатазы (Gбаза). PIP3 — фосфатидилинозитол-(3,4,5)-трифосфат
Видео этиология, патогенез сахарного диабета, гипергликемии, кетоацидоза